ISBN 978-84-129769-7-7
Traducción al Español de las Guías KDIGO 2025 de Poliquistosis Renal Autosómica Dominante
Realizada por el Grupo de Trabajo de Enfermedades Renales Hereditarias de la Sociedad Española de Nefrología
Con el objetivo de favorecer el acceso equitativo, la difusión, la comprensión y el estudio de las guías KDIGO sobre la poliquistosis renal autosómica dominante (PQRAD) entre la comunidad nefrológica hispanohablante, el Grupo de Trabajo de Enfermedades Renales Hereditarias (GTERH) de la Sociedad Española de Nefrología (SEN) ha llevado a cabo la traducción al español de estos documentos de referencia internacional. Esta iniciativa responde al compromiso del GTERH y de la SEN con la formación continuada, la actualización del conocimiento científico y la mejora de la práctica clínica, facilitando la consulta y la aplicación de las recomendaciones de las guías KDIGO en el ejercicio diario de la nefrología. Asimismo, pretende contribuir a la homogeneización de la atención clínica y a la excelencia en el abordaje de las enfermedades renales hereditarias.
La SEN y el GTERH desean expresar su más sincero agradecimiento a los autores, revisores y responsables de las guías KDIGO originales sobre ADPKD (https://kdigo.org/guidelines/autosomal-dominant-polycystic-kidney-disease-adpkd/), cuyo rigor metodológico, esfuerzo científico y dedicación han hecho posible la elaboración y difusión de estos valiosos documentos. Su trabajo constituye la base fundamental sobre la que se sustenta esta traducción, concebida para ampliar el alcance, la utilidad y el impacto de las guías en la práctica nefrológica internacional. Asimismo, queremos agradecer de manera especial a Nefrología al Día por facilitar la publicación de esta traducción y permitir su acceso libre y gratuito, contribuyendo de forma decisiva a que este conocimiento esté disponible para toda la comunidad nefrológica y para los profesionales sanitarios interesados, sin barreras de acceso. Esta colaboración refuerza el compromiso compartido con la divulgación científica de calidad y con la mejora continua de la atención a los pacientes con enfermedades renales hereditarias.
La traducción de estas guías ha contado con el apoyo del programa ISCIII RICORS para RICORS2040-Renal (RD21/0005/0001, RD24/0004/0001), cofinanciado por la Unión Europea.
María Vanessa Pérez-Gómez y Mónica Furlano
Coordinadora y Secretaria del GTERH
Traducción publicada con fines divulgativos y académicos. Año 2026.
© Sociedad Española de Nefrología
Editores
Marc Rodríguez Suñé, Víctor Lorenzo Sellares, Juan Manuel López Gómez
Monografías de Nefrología al Día. Grupo Editorial de la Sociedad Española de Nefrología. Edición 2026
CAPÍTULO I
Nomenclatura, diagnóstico, pronóstico y prevalencia
Elisabet Ars1, Elena Gomá2
- Laboratorio de Biología Molecular, Fundació Puigvert, Barcelona.
- Servicio de Nefrología, Fundació Jiménez Díaz, Madrid.
La coordinación de la traducción de las guías KDIGO de PQRAD, realizada por María Vanessa Pérez Gómez y Mónica Furlano, cuenta con el apoyo de los proyectos (PI22/01168, PI24/0083) financiados por el Instituto de Salud Carlos III (ISCIII) y cofinanciado por la Unión Europea; así como por el programa RICORS del ISCIII para RICORS2040 (RD21/0005/0001, RD21/0005/0006, RD24/0004/0001, RD24/0004/002) cofinanciados por la Unión Europea.
Definición y nomenclatura
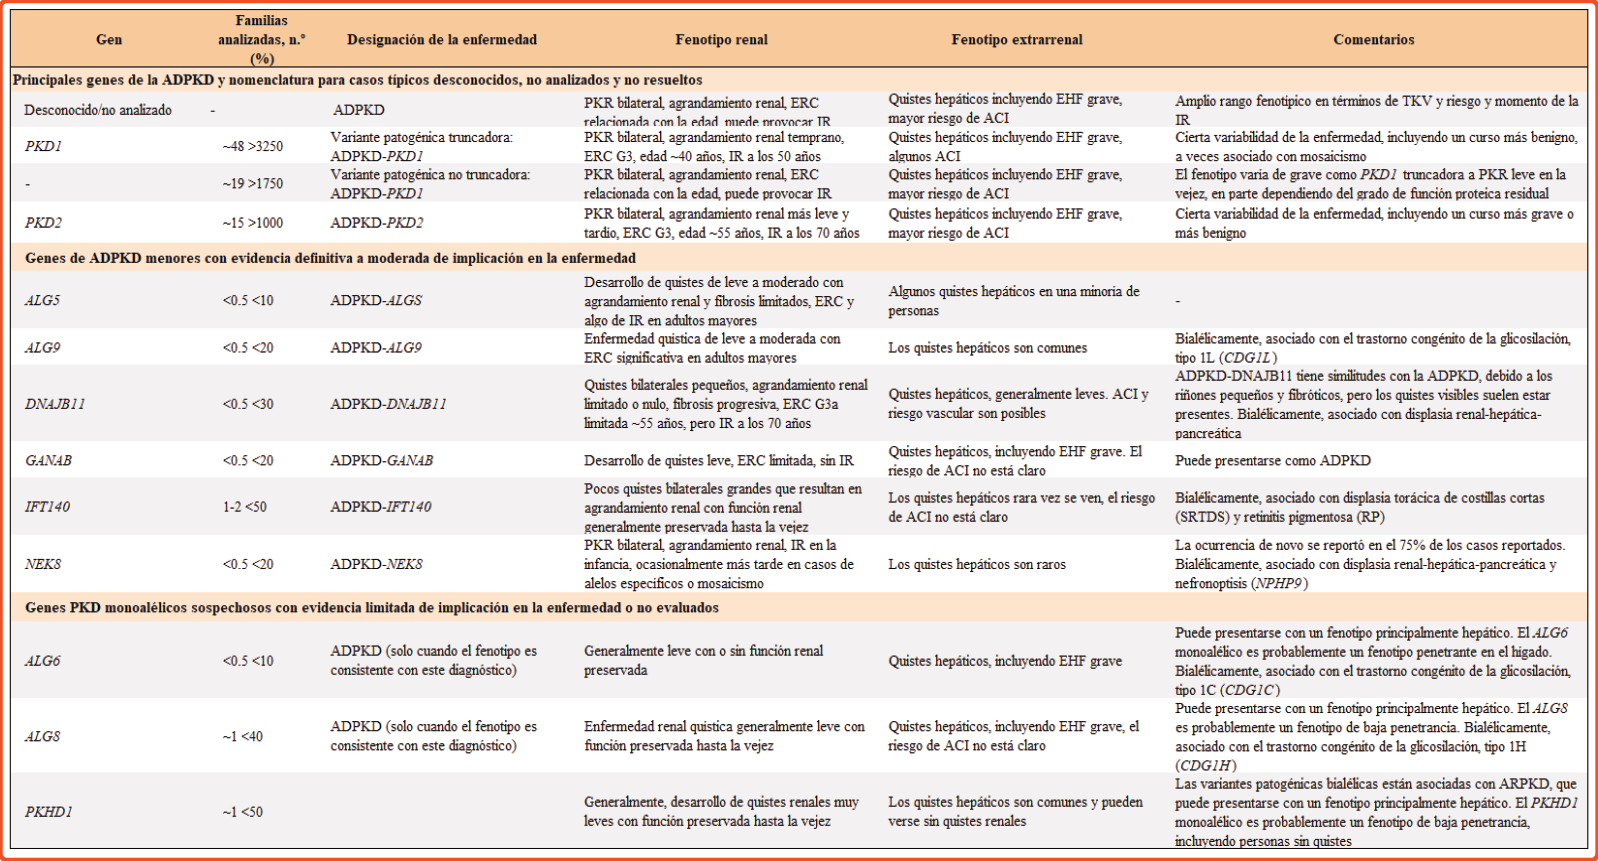
La poliquistosis renal autosómica dominante (PQRAD) comprende un grupo de enfermedades hereditarias asociadas a quistes renales y, a menudo, a manifestaciones extrarrenales, causadas por una variante patogénica única en un gen de PQRAD (es decir, monoalélicas), con un patrón de herencia autosómico dominante.1,2,3 Por lo tanto, los hijos y hermanos de personas con PQRAD tienen, en general, un 50% de riesgo de también padecer la enfermedad. La transmisión multigeneracional es común, aunque aproximadamente el 20% de los casos se deben a variantes patogénicas de novo.4 Los principales genes causantes de PQRAD son PKD1 y PKD2, responsables de más del 90% de los casos familiares analizados en estudios de investigación (Tabla 1).5,6 Sin embargo, en la última década se han descrito varios genes menores asociados con un fenotipo dentro del espectro de PQRAD, aunque son los responsables de un porcentaje pequeño de familias afectadas.7,8,9,10,11 Una de las principales manifestaciones extrarrenales de PQRAD es la poliquistosis hepática (PQH) (ver Capítulo 5). Existe una enfermedad genética distinta denominada poliquistosis hepática autosómica dominante (PQHAD), que puede presentar afectación hepática severa pero con pocos o ningún quiste renal. Los genes principales asociados a PQHAD son PRKCSH y SEC63 (Tabla 2).12,13,14 Se han identificado variantes patogénicas en otros genes implicados en PQHAD,15 algunos de los cuales también pueden provocar un fenotipo de PQRAD (Tabla 1). Además, un grupo de enfermedades renales y hepáticas quísticas aisladas o sindrómicas pueden presentar manifestaciones clínicas similares y ser diagnosticadas erróneamente como PQRAD o PQHAD (ver Sección 1.3, Diagnóstico; Tabla 2).
Punto de buena práctica 1.1.1: En personas con poliquistosis renal autosómica dominante (PQRAD) o poliquistosis hepática autosómica dominante (PQHAD) con una causa genética conocida, la nomenclatura estándar debe incluir el nombre de la enfermedad seguido del nombre del gen.
Para facilitar la comprensión de las enfermedades quísticas renales y hepáticas causadas por variantes patogénicas monoalélicas, se ha propuesto el esquema de nomenclatura que se muestra en la Tabla 1. La nomenclatura recomendada incluye la enfermedad seguida del gen causal, por ejemplo, PQRAD-PKD1. Este esquema ya ha sido adoptado en otras enfermedades renales dominantes, como la enfermedad renal túbulo-intersticial autosómica dominante (NTAD), con designaciones como NTAD-UMOD y NTAD-MUC1 para identificar los genes causantes principales.16 Esta nomenclatura está siendo adoptada para enfermedades monogénicas.17 Este enfoque permite mantener el uso de la designación PQRAD, que es ampliamente reconocida por nefrólogos, profesionales de la salud y personas afectadas, y al mismo tiempo facilita la identificación de las características específicas asociadas al gen causal.
Se han clasificado los genes causantes de PQRAD en diferentes grupos: genes principales; genes menores con evidencia moderada-fuerte-definitiva de patogenicidad; y genes sugeridos, que actualmente tienen una evidencia limitada. Los genes PKD1 y PKD2 se han separado en un grupo propio, ya que son responsables de la gran mayoría (>95%) de los casos típicos de PQRAD con riesgo de insuficiencia renal. Se recomienda utilizar la nomenclatura “PQRAD + nombre del gen” para los genes menores con clara evidencia (por ejemplo, PQRAD-ALG5). Esta nomenclatura es útil porque, en la práctica clínica, los pacientes con variantes patogénicas en estos genes serían diagnosticados como PQRAD únicamente mediante imágenes, sin necesidad de pruebas genéticas. Cuando la evidencia de patogenicidad en un gen menor es limitada, el diagnóstico de PQRAD solo debe establecerse si el fenotipo clínico es consistente con la enfermedad y no hay datos genéticos o clínicos que sugieran otro tipo de enfermedad quística. Dado que se espera la identificación de nuevos genes asociados a PQRAD, así como que se describa nueva evidencia sobre la patogenicidad de los genes actuales, la clasificación de estos genes probablemente evolucionará con el tiempo.
La nomenclatura propuesta para la PQHAD es PQHAD-PRKCSH y PQHAD-SEC63 en base a los principales genes causantes de PQHAD (Tabla 1). El único gen menor con evidencia definitiva de causar PQHAD, GANAB, recibe una designación similar: PQHAD-GANAB (Tabla 1). Para otros genes sugeridos como causantes de PQHAD, la evidencia es limitada en este momento, por lo que el diagnóstico debe basarse en la presencia de un fenotipo clínico compatible (Tabla 1).
Punto de buena práctica 1.1.2: Las personas que presenten un fenotipo claro dentro del espectro de PQRAD o PQHAD pero a quienes no se les ha realizado un estudio genético se denominarán afectadas de PQRAD o PQHAD.
El diagnóstico de PQRAD suele basarse en criterios clínicos, de imagen y antecedentes familiares, y que los estudios genéticos no son necesarios en todos los casos. Por lo tanto, en ausencia de estudios genéticos, un fenotipo clásico de PQRAD con quistes renales bilaterales, riñones agrandados, quistes hepáticos y posible insuficiencia renal seguirá siendo denominado PQRAD. De manera similar, la poliquistosis hepática moderada a severa con pocos o ningún quiste renal seguirá siendo denominada PQHAD, incluso sin confirmación genética. Una vez realizado un diagnóstico genético, se podrá añadir el nombre del gen correspondiente a la denominación de la enfermedad.
Punto de buena práctica 1.1.3: Las personas con un diagnóstico clínico de PQRAD o PQHAD a quienes se les ha realizado un estudio genético sin que se haya podido establecer un diagnóstico genético seguirán siendo denominadas como afectadas de PQRAD o PQHAD.
El estudio genético no siempre permite obtener un diagnóstico definitivo. En un entorno clínico real, la tasa de resultados positivos en estos estudios se estima en un máximo del 75%, siendo menor en personas con formas atípicas de la enfermedad. Por lo tanto, en una proporción considerable de personas, no se identifican variantes patogénicas o probablemente patogénicas, que tienen valor diagnóstico, sino que se detectan variantes de significado incierto (VUS), o bien variantes en genes cuya asociación causal con la PQRAD o PQHAD en su forma monoalélica aún no ha sido demostrada. En estos casos, si el fenotipo clínico es consistente con PQRAD o PQHAD y no hay datos genéticos o clínicos que sugieran otra forma de enfermedad quística, se mantiene el diagnóstico clínico de PQRAD o PQHAD. No se debe establecer un diagnóstico de PQRAD o PQHAD basándose únicamente en la detección de una variante patogénica probable en un gen cuya asociación causal con la enfermedad poliquística autosómica dominante en su forma monoalélica aún no ha sido demostrada, cuando el diagnóstico clínico no es claro.
Punto de buena práctica 1.1.4: Para las personas a quienes se les ha realizado un estudio genético, el término PQRAD se utilizará para designar la enfermedad cuando se identifique una variante patogénica o probablemente patogénica en los genes principales de PQRAD, PKD1 o PKD2, así como en genes menores cuando la patogenicidad esté bien respaldada.
Los principales genes asociados a PQRAD son PKD1 y PKD2, y las personas con variantes clasificadas como “patogénicas” o “probablemente patogénicas” serán denominadas como afectadas de PQRAD-PKD1 o PQRAD-PKD2, respectivamente (Tabla 1).7,8,9,10,11,18 Los genes menores con una evidencia moderada, fuerte o definitiva de su patogenicidad y que también se proponen incluir en el grupo de PQRAD son ALG5, ALG9, DNAJB11, GANAB, IFT140 y NEK8, con las designaciones correspondientes de PQRAD-ALG5, PQRAD-ALG9, etc., como se indica en la Tabla 1. Las enfermedades asociadas a los genes menores de PQRAD presentan fenotipos distintivos, aunque clínicamente pueden solaparse con PQRAD-PKD1 y PQRAD-PKD2. La designación específica de la enfermedad por gen puede servir como una guía general sobre la progresión esperada de la enfermedad y sus características específicas. Por ejemplo, las personas con PQRAD-IFT140 suelen presentar un aumento en el volumen renal total (VRT), debido a la presencia de algunos quistes grandes, pero con un bajo riesgo de insuficiencia renal (Tabla 1).11 En contraste, PQRAD-DNAJB11 se asocia típicamente con el desarrollo de un número reducido de quistes pequeños sin incremento en el VRT, pero con un alto riesgo de insuficiencia renal en etapas avanzadas de la vida debido a fibrosis renal.9,19 La inclusión del gen en la designación también permite identificar a personas con genes menores para quienes el tratamiento con el fármaco actualmente aprobado para PQRAD, el Tolvaptán, no ha demostrado eficacia, ya que es poco probable que individuos con estas variantes hayan sido incluidos en los ensayos clínicos debido a los criterios de reclutamiento.20,21 La aplicación de criterios basados en el número de quistes para el diagnóstico o la exclusión de PQRAD, así como el uso de la Clasificación por Imágenes de Mayo (MIC) para definir la progresión de la enfermedad, deben limitarse a PQRAD-PKD1 y PQRAD-PKD2.22,23,24 Dado que aproximadamente el 25% de las personas con PQRAD no obtienen un diagnóstico genético positivo mediante los estudios clínicos actuales, que a menudo incluyen casos atípicos,25 es probable que en el futuro se identifiquen nuevos genes que deban añadirse a la lista de genes asociados a PQRAD.
Punto de buena práctica 1.1.5: Para las personas a las que se les ha realizado un estudio genético, el término PQHAD se utilizará para designar la enfermedad cuando se identifique una variante patogénica en los genes principales de PQHAD, PRKCSH y SEC63, así como en genes menores cuando la patogenicidad esté bien demostrada.
Las variantes en los principales genes asociados a PQHAD son PRKCSH13,14 y SEC6312,15 , y las personas con variantes clasificadas como “patogénicas” o “probablemente patogénicas” serán denominadas como afectadas de PQHAD-PRKCSH o PQHAD-SEC63, respectivamente. El único gen menor con evidencia sólida de patogenicidad es GANAB, con la designación PQHAD-GANAB. Para genes con evidencia limitada de patogenicidad, incluyendo LRP5,26 ALG6, ALG8, SEC61B y la forma monoalélica de PKHD1,15 la designación de PQHAD sin especificar el gen debería utilizarse sólo cuando sea consistente con el fenotipo. Esta clasificación podría cambiar si nuevas evidencias demuestran una relación clara entre estos genes y PQHAD, y si el nivel de evidencia de su causalidad es clasificado como al menos “moderado” por ClinGen. Es probable que en el futuro se identifiquen nuevos genes asociados a PQHAD que deban ser añadidos a la lista actual.
Aunque las personas con variantes patogénicas en GANAB suelen presentar un fenotipo de PQHAD, en algunos casos los quistes renales pueden ser la manifestación predominante.8 Por lo tanto, una nomenclatura como PQHAD-GANAB o PQRAD-GANAB debería utilizarse dependiendo de si predomina la enfermedad hepática o la enfermedad renal. Debido a la variabilidad en las manifestaciones clínicas asociadas con variantes patogénicas en estos genes, tanto PQHAD-GANAB como PQRAD-GANAB pueden definirse dentro de la misma familia. Si no se dispone de datos genéticos, la designación de PQRAD o PQHAD debe basarse en la presentación clínica de la enfermedad. GANAB puede estar asociado con enfermedad poliquística hepática grave y clínicamente significativa, de manera similar a PRKCSH y SEC63. Tanto PQRAD-PKD1 como PQRAD-PKD2 pueden manifestarse con enfermedad poliquística hepática grave, y en el caso particular de PKD2, la enfermedad renal puede ser muy leve, por lo que estos casos pueden ser designados como PQHAD-PKD2.
Punto de buena práctica 1.1.6: La designación de las variantes patogénicas de PKD1 como truncantes (T) o no truncantes (NT) debe ser registrada, pero no incorporada en la nomenclatura.
La información sobre la variante patogénica, en particular si se predice que genera una proteína truncante, puede tener un impacto fenotípico significativo. Las variantes patogénicas truncantes incluyen deleciones con cambio en el marco de lectura, duplicaciones o inserciones, variantes sin sentido, variantes de splicing (en los sitios canónicos de empalme exón-intrón) y grandes reordenamientos (deleciones, duplicaciones o inserciones) que afectan al menos un exón, conocidas como variantes de número de copia (CNVs). Por otro lado, las variantes patogénicas no truncantes incluyen pequeñas deleciones, duplicaciones o inserciones que implican un número de nucleótidos múltiple de 3, variantes de cambio de aminoácido y variantes de splicing no canónicas. En general, las personas con PQRAD-PKD1 que presentan variantes truncantes suelen experimentar una progresión más grave de la enfermedad renal en comparación con aquellas con variantes no truncantes.27,28No obstante, aunque PQRAD-PKD1 suele estar asociado con las formas más graves de la enfermedad, algunas variantes no truncantes aún pueden producir una cantidad significativa de proteína funcional, lo que las hace parcialmente penetrantes o hipomórficas y, por lo tanto, pueden estar asociadas con una enfermedad menos grave, incluyendo formas muy leves de enfermedad poliquística renal sin riesgo de insuficiencia renal.29,30
Por lo tanto, si una variante es truncante o no truncante debe ser indicado en los informes de diagnóstico genético. Sin embargo, una proporción significativa de alelos no truncantes de PKD1 probablemente son completamente inactivos y no generan proteína funcional a partir del alelo patogénico. Actualmente, se están desarrollando métodos computacionales (in silico) para diferenciar alelos que son totalmente penetrantes de aquellos que son parcialmente penetrantes.6 Algunas personas con variantes truncantes en PKD1 pueden presentar una enfermedad renal más leve.31 La razón de esta variabilidad no se comprende completamente, pero es probable que intervengan modificadores genéticos, el estilo de vida y otros factores ambientales. Por lo tanto, debido a las limitaciones mencionadas, la especificación de si una variante patogénica de PKD1 es truncante o no truncante no debe ser incorporada en la nomenclatura en este momento.
Punto de buena práctica 1.1.7: Las personas con PQRAD, sus familias, los profesionales de la salud, las compañías de seguros y otros actores involucrados en el bienestar de las personas con PQRAD deben recibir educación sobre la importancia de la nomenclatura de PQRAD y PQHAD.
Es fundamental que las personas con PQRAD, los proveedores de atención médica y las aseguradoras comprendan los riesgos de insuficiencia renal y otras complicaciones asociadas con las diferentes formas de PQRAD. Incluir el nombre del gen en la designación de la enfermedad puede permitir una mejor comprensión del fenotipo esperado y de los posibles pronósticos en comparación con el uso exclusivo del término PQRAD. Por ejemplo, las personas con PQRAD-PKD1, especialmente aquellas
con variantes truncantes, presentan un alto riesgo de desarrollar insuficiencia renal en el futuro, por lo que pueden ser candidatas a opciones de tratamiento. En contraste, las personas con PQRAD-IFT140, una forma menos común de la enfermedad, tienen un riesgo significativamente menor de insuficiencia renal. Debido a que el riesgo de insuficiencia renal en personas con PQRAD-IFT140 es mucho menor que en aquellas con variantes truncantes de PQRAD-PKD1, este aspecto debería considerarse al definir las pólizas de seguros y la cobertura médica. Por lo tanto, resulta clave la colaboración de la comunidad de PQRAD con fundaciones y grupos especializados en la enfermedad en todo el mundo para educar activamente a todos los actores involucrados. Argumentos similares pueden aplicarse en relación con los genes causantes de PQHAD.
Prevalencia
La PQRAD es la enfermedad renal monogénica más prevalente asociada con insuficiencia renal, representando una proporción significativa de los casos de enfermedad renal crónica (ERC).32 Exceptuando una variante de PKD2 específica de Taiwán, la PQRAD afecta a todas las poblaciones sin que se haya identificado una variante patogénica común que concentre la enfermedad en una zona geográfica o en un grupo racial o étnico en particular.33 Las estimaciones de prevalencia han mostrado una variabilidad de más de cinco veces entre los estudios poblacionales y los estudios genéticos. Esta variabilidad se debe, al menos en parte, a la identificación incompleta de personas con PQRAD en estudios poblacionales, dado que el fenotipo relacionado con la edad suele pasar desapercibido en personas jóvenes. También existe una discrepancia en la definición de PQRAD, especialmente en casos leves. Mejoras en las técnicas de imagen han revelado que la presencia de múltiples quistes renales por encima del umbral definido en los criterios diagnósticos de imagen de Pei 22,24 no es un hallazgo raro, y una proporción significativa de estos casos tiene un origen monogénico, ya sea debido a genes menores asociados a PQRAD o a alelos hipomórficos en los genes principales.
La prevalencia de 1 en 1000 es una cifra frecuentemente citada y derivada del estudio clásico de Dalgaard et al. sobre una población en Copenhague, publicado en la década de 1950.34 Sin embargo, estas cifras no se basaron en datos de prevalencia puntual, sino en estimaciones de prevalencia genética de la enfermedad al nacer, calculadas en función del riesgo teórico de desarrollar la enfermedad en un período de 80 años (8 por cada 10,000 personas). Estudios poblacionales más recientes han estimado la prevalencia de PQRAD utilizando diversas bases de datos en Europa y Estados Unidos.35,36 Estas estimaciones varían, con un valor de 3.96 por cada 10,000 en la Unión Europea en 2012,37 entre 2 y 4 por cada 10,000 en diversos estudios en Estados Unidos38,39 y un nivel ligeramente superior de 5.7 por cada 10,000 en Seychelles. La prevalencia parece ser mayor en poblaciones de ascendencia europea, lo que podría reflejar un posible efecto fundador o una menor representación de la población afrodescendiente en los estudios.40 Un estudio reciente en el condado de Olmsted (1980-2016), basado en el Proyecto de Epidemiología de Rochester y bases de datos radiológicos, encontró una prevalencia de 6.8 por cada 10,000 personas con casos “definitivos” o “probables” de PQRAD.38 Esta cifra aumentó a 12.4 por cada 10,000 cuando se incluyeron personas con PQRAD “posible”, lo que refleja la frecuencia de casos con desarrollo leve de quistes. Un análisis basado en un sistema de salud no seleccionado en Pensilvania también encontró una prevalencia elevada (13.5 por cada 10,000), con una selección determinada por los códigos de la Clasificación Internacional de Enfermedades (ICD) para PQRAD y confirmada clínicamente.25
Lanktree et al. examinaron poblaciones secuenciadas “normales” (más de 200,000 personas) en la base de datos Genome Aggregation Database y el estudio Breast Cancer Risk and Various Outcomes (BRAVO) en busca de variantes patogénicas de alta confianza en PKD1 y PKD2, y determinaron una prevalencia de PQRAD de 9.3 casos por cada 10,000 personas secuenciadas.36 Esta estimación probablemente refleja un subregistro de personas con PQRAD asintomática en estudios poblacionales, pero también puede indicar que algunas variantes patogénicas propuestas no resultan en una enfermedad quística clínicamente significativa. Los valores de prevalencia de variantes patogénicas en PKD1 y PKD2 fueron de 6.8 y 2.6 por cada 10,000, respectivamente, lo que resultó en una proporción PKD1/ PKD2 de 2.6. Esta prevalencia es mucho menor que la proporción superior a 4 encontrada en poblaciones de clínicas renales, lo que probablemente refleja el fenotipo más leve asociado con variantes en PKD2 (también es posible que las variantes patogénicas de PKD1 estén subrepresentadas en estas poblaciones “normales”). Tras la secuenciación del exoma completo (WES) de la población de Geisinger,25 se identificó una posible causa genética en 180 de 235 personas con PQRAD (76.6%). La mayoría presentaba variantes raras en PKD1 (127 casos) o PKD2 (34 casos), mientras que 19 personas (8.1%) tenían variantes en otros genes asociados con enfermedades quísticas renales. La alta penetrancia de las variantes truncantes en PKD1 y PKD2 quedó demostrada en un análisis donde 42 de 54 personas (77.8%) con una variante truncante en PKD1 y 17 de 24 personas (70.8%) con una variante truncante en PKD2 fueron codificadas en la Clasificación Internacional de Enfermedades (ICD) como PQRAD. En contraste, esta frecuencia fue mucho menor en genes menores asociados a PQRAD, con un 2.5% en IFT140, un 7.1% en GANAB y un 6.2% en HNF1B (este último no considerado un gen primario de PQRAD), lo que indica que los fenotipos de PQRAD son menos penetrantes en los genes menores. En general, las diferencias en la prevalencia probablemente reflejan un infradiagnóstico de PQRAD en estudios poblacionales. Sin embargo, aún no se ha determinado con exactitud el nivel en el cual las variantes patogénicas de alta confianza en los diversos genes asociados a PQRAD conducen a manifestaciones quísticas clínicamente significativas.
Prevalencia de PQRAD en poblaciones con insuficiencia renal
La PQRAD es una causa importante de insuficiencia renal. En Estados Unidos, en 2020, el número de personas diagnosticadas con enfermedad renal quística e iniciando tratamiento renal sustitutivo (TRS) fue de 3396, lo que representa una incidencia del 2.60% del total de la población en TRS (https://usrds-adr.niddk.nih.gov/2020). Dado el patrón de herencia autosómica dominante, un porcentaje más alto de personas con PQRAD estaban recibiendo atención nefrológica 12 meses antes de la insuficiencia renal (55.6%) en comparación con otros grupos con insuficiencia renal; sin embargo, sólo el 34.8% comenzó a recibir atención nefrológica menos de un año antes del inicio de la insuficiencia renal. En 2020, el número total de personas con enfermedad renal quística recibiendo TRS en Estados Unidos fue de 40,968, lo que equivale a una prevalencia del 5.07% del total de la población en TRS o 115 casos por millón de habitantes. De estos, el 63% tenía un trasplante renal, el 29% estaba recibiendo hemodiálisis y el 8% estaba en diálisis peritoneal (DP).
En la población europea recopilada en el Registro de la Asociación Renal Europea (ERA) en 2020, la prevalencia de PQRAD fue de 137 por millón de habitantes, representando el 5% del total de la población en TRS.41 En el grupo de menores de 65 años, el 9% de la población en TRS tenía PQRAD, con el 55% de los casos en el rango de edad de 45 a 64 años. Dentro de esta población en TRS debido a PQRAD, el 67% tenía un trasplante renal, el 30% recibía hemodiálisis y el 3% estaba en DP.
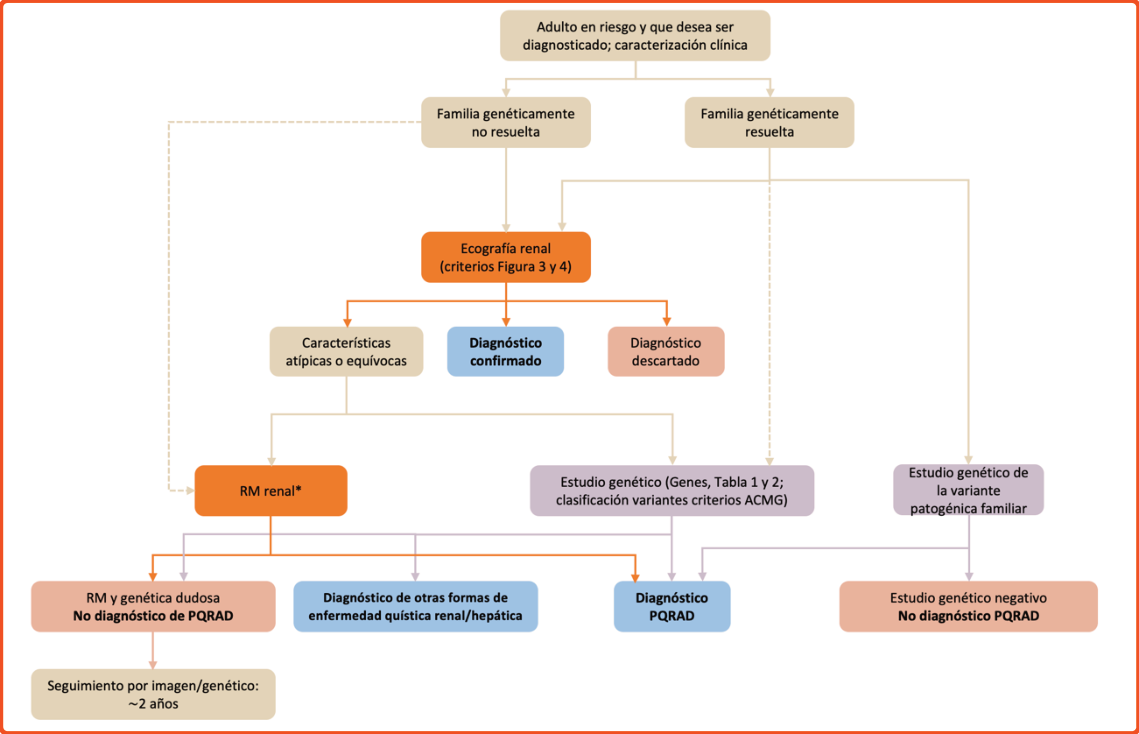
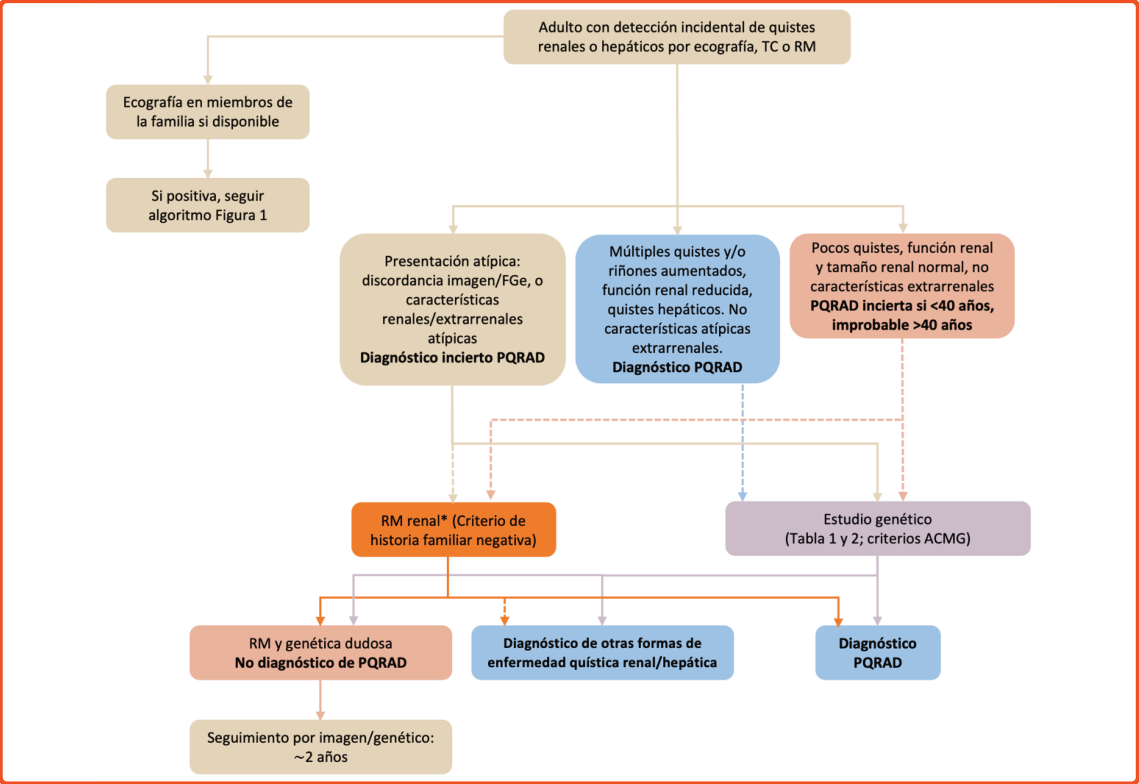
Obtener un diagnóstico certero de PQRAD es el primer paso para recibir una atención médica adecuada y, cuando sea posible, iniciar el tratamiento. Tradicionalmente, PQRAD se ha diagnosticado en miembros de la familia en riesgo (hijos, hermanos o, en ocasiones, padres) de una persona afectada, mediante imagen abdominal (Figura 1). Se sigue recomendando el uso de imagen como herramienta diagnóstica inicial. Sin embargo, los estudios genéticos están cada vez más disponibles en muchos países y su uso en familias con PQRAD es cada vez más frecuente. En familias con un diagnóstico genético confirmado, el análisis específico del alelo familiar puede ser la opción más sencilla para establecer el diagnóstico (Figura 1). El proceso diagnóstico cuando se detectan quistes renales incidentalmente mediante imagen se describe en la Figura 2.
Diagnóstico
Las decisiones sobre si realizar un estudio diagnóstico para PQRAD mediante imagen abdominal o estudio genético deben tomar en cuenta los deseos y necesidades de las personas afectadas y sus familias. Para garantizar que las decisiones sean informadas, los profesionales de la salud deben explicar los beneficios y riesgos de las pruebas y detallar los métodos adecuados antes de proceder con el estudio. Las razones para realizar los estudios pueden variar según las circunstancias personales y familiares. En la mayoría de los casos, la PQRAD puede ser diagnosticada en personas en riesgo mediante imagen abdominal, pero en ciertos escenarios, el estudio genético puede ser útil.42 Las cuestiones relacionadas con el diagnóstico de PQRAD en niños se analizan en el Capítulo 9.
Si bien la evidencia indica que obtener un diagnóstico genético puede ser valioso para las personas en riesgo y sus familias, también es necesario considerar las posibles complicaciones bien documentadas al discutir las opciones diagnósticas.23,42,43,44 Las opiniones sobre la realización de estudios en
personas en riesgo pueden variar según la persona, la familia y la cultura (ver Capítulo 10). Estas diferencias, junto con la disponibilidad de los métodos diagnósticos, deben tenerse en cuenta al ofrecer asesoramiento sobre las opciones de estudio, sus implicaciones y la interpretación de los resultados. La disponibilidad de pruebas específicas, ya sean imagenológicas o genéticas, varía significativamente entre centros y regiones del mundo. También existen diferencias en los costos según el tipo de estudio y la ubicación. Es fundamental explicar con claridad los posibles costos adicionales que las personas puedan tener que afrontar al realizarse un estudio diagnóstico.
Punto de buena práctica 1.3.2: Un equipo multidisciplinar puede ser útil para abordar el diagnóstico de personas con PQRAD y familias con enfermedad compleja.
En muchas circunstancias, un nefrólogo (como líder del equipo) y un genetista con experiencia en PQRAD pueden proporcionar asesoramiento preprueba y posprueba a la persona en riesgo, solicitar las pruebas adecuadas e interpretar los resultados del diagnóstico. Sin embargo, en casos más complejos, se recomienda la participación de un equipo multidisciplinar. Para el estudio genético, la inclusión de un genetista clínico con experiencia en PQRAD puede ser útil para interpretar resultados genéticos complejos.44Para el seguimiento radiológico, se recomienda la intervención de un radiólogo especializado en PQRAD. Un enfoque basado en equipo permite proporcionar asesoramiento a la persona afectada y su familia, coordinar la recolección de muestras, solicitar pruebas, interpretar resultados y comunicar los hallazgos al paciente con la debida asesoría, además de ofrecer recomendaciones para evaluaciones de seguimiento.45,46 El uso de una lista de verificación de asesoramiento puede ayudar al equipo de nefrología a describir los beneficios y limitaciones de los distintos métodos de imagen y estudios genéticos. Además, proporcionar material informativo para pacientes puede ser útil para explicar los métodos de prueba, los riesgos asociados y la importancia de los resultados genéticos, lo que también puede ser utilizado por el proveedor de atención primaria del paciente. Las personas con PQRAD deben poder comunicarse con su profesional médico principal, generalmente el nefrólogo, para resolver cualquier duda durante el proceso.
Punto de buena práctica 1.3.3: Debe proporcionarse asesoramiento adecuado sobre el posible valor y las complicaciones antes de programar estudios de imagen o estudios genéticos en personas en riesgo. También se debe ofrecer asesoramiento adicional después de realizar la prueba para ayudar a interpretar los resultados y planificar los siguientes pasos.
El asesoramiento debe ser realizado por un nefrólogo, un genetista u otro profesional médico con experiencia en PQRAD, tanto antes de realizar la imagen renal o el análisis genético como después de recibir los resultados, para ayudar a interpretar la información, comprender su significado y planificar estudios de seguimiento. Este enfoque es importante no solo cuando los resultados son positivos, sino también cuando los hallazgos de imagen o genéticos son equívocos y se requieren análisis adicionales. Como se ha indicado, se recomienda un enfoque basado en equipo para la realización de estos estudios. Los profesionales de la salud solo deben iniciar el proceso de prueba si cuentan con la experiencia y el respaldo necesario para interpretar los resultados y están preparados para derivar a las personas con hallazgos positivos a un nefrólogo.
Recomendación 1.3.1: Para el cribado de adultos en riesgo de PQRAD, se recomienda utili zar primero la imagen abdominal por ecografía, considerando los antecedentes familiares, la función renal y las comorbilidades (1B).
Punto de buena práctica 1.3.4: La resonancia magnética (RM), la tomografía computarizada (TC) y/o el estudio genético de seguimiento pueden ayudar a aclarar el diagnóstico y caracterizar mejor la enfermedad.
Información clave
Equilibrio entre los beneficios y los riesgos. Obtener un diagnóstico de PQRAD es fundamental para garantizar la derivación a un nefrólogo con experiencia en el manejo de esta enfermedad, quien podrá supervisar la atención y asegurarse de que las manifestaciones clínicas, como la hipertensión de inicio temprano, sean monitorizadas y tratadas adecuadamente. Se recomienda utilizar la imagen abdominal mediante ecografía para el diagnóstico inicial de PQRAD en personas en riesgo (Figura 1). Se considera que una persona está en riesgo si tiene un familiar afectado, generalmente uno de los padres. La ecografía es una técnica no invasiva, ampliamente disponible y de bajo costo. En situaciones en las que se requiere una mayor resolución de imagen para confirmar el diagnóstico o caracterizar mejor la enfermedad, se debe considerar el uso de RM o TC. La RM sin contraste tiene mejor resolución que la TC sin contraste para detectar quistes pequeños. Estos métodos de imagen son no invasivos y, en general, muy seguros, aunque la TC utiliza radiación ionizante. El uso de contraste intravenoso para mejorar la resolución y visualizar quistes pequeños mediante TC puede representar un riesgo en personas con función renal alterada. En el caso de la RM, las contraindicaciones incluyen la presencia de ciertos dispositivos implantados o material metálico retenido, así como la incomodidad
del paciente dentro del imán. Además, el estudio genético puede ayudar a esclarecer el diagnóstico (Punto de buena práctica 1.3.8) [47].
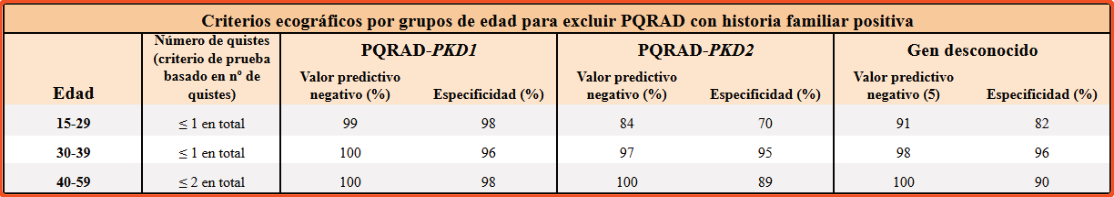
Aunque no se ha realizado una revisión sistemática sobre la precisión de las diferentes modalidades de imagen, existe evidencia sólida que indica que la imagen es un método confiable para diagnosticar o excluir PQRAD en el contexto de una historia familiar positiva.23 Se recomienda la ecografía como primer método de evaluación. Se han definido criterios específicos de número de quistes y edad para identificar o excluir PQRAD (Figuras 3 y 4).23
Estos criterios son generalmente fiables, pero solo aplican a casos típicos de PQRAD, es decir, a PQRAD-PKD1 y PQRAD-PKD2, aunque pueden no ser aplicables en personas con variantes patogénicas hipomórficas ocasionales en estos loci. Asimismo, se han descrito criterios basados en el número de quistes y la edad para el diagnóstico o la exclusión de la enfermedad mediante RM en personas con PQRAD-PKD1 y PQRAD-PKD2 con historia familiar positiva.24No se han publicado datos similares para la TC, pero se dispone de información sobre el número de quistes por edad correspondiente al percentil 97.5 en la población general.48 El uso de imagen para diagnosticar PQRAD en personas sin antecedentes familiares conocidos se aborda en el Punto de buena práctica 1.3.7. En personas con resultados de imagen equívocos o atípicos, el análisis genético puede ser útil. En familias con diagnóstico genético confirmado, la prueba genética en familiares en riesgo puede proporcionar un diagnóstico de manera rápida y definitiva (Figura 1; Punto de buena práctica 1.3.9).
Certeza de la evidencia
La certeza de la evidencia fue calificada como moderada. Realizar ensayos clínicos para determinar el mejor método de diagnóstico de PQRAD no es factible, pero se han llevado a cabo varios estudios en poblaciones afectadas y de control para desarrollar criterios basados en el número de quistes con el fin de diagnosticar o excluir la enfermedad. Los criterios iniciales de diagnóstico por ecografía para PQRAD en personas con PKD1 fueron establecidos en 199449 y posteriormente actualizados a los criterios unificados para el diagnóstico ecográfico de PQRAD basados en el análisis de poblaciones con PQRAD-PKD1 y PQRAD-PKD2.23 En general, estos criterios siguen considerándose fiables y respaldan la recomendación, aunque los criterios definidos para PQRAD-PKD2 presentan una sensibilidad reducida en comparación con los de PQRAD-PKD1, debido a un mayor número de falsos negativos. La identificación y caracterización posterior de genes adicionales asociados a PQRAD, así como de alelos hipomórficos de PKD1, indica que estos criterios no pueden aplicarse universalmente. El uso de RM para cuantificar el número de quistes con fines diagnósticos o de exclusión ha sido validado en poblaciones con PQRAD-PKD1 y PQRAD-PKD2.24 Estos criterios también se consideran fiables, aunque con las mismas limitaciones en relación con los genes menores y las variantes hipomórficas mencionadas anteriormente. La identificación de una variante clasificada como “patogénica” o “probablemente patogénica” en un gen conocido de PQRAD confirma el diagnóstico, pero los estudios genéticos no siempre proporcionan un diagnóstico definitivo.
Valores y preferencias
Varios factores deben ser considerados por las personas con PQRAD y sus profesionales de salud al seleccionar un método de imagen. Entre ellos, la disponibilidad y el costo de los estudios de imagen, que varían significativamente en distintas partes del mundo, no solo entre entornos con altos y bajos niveles de recursos, sino también dentro de los países con altos recursos. Otros aspectos a tener en cuenta incluyen la resolución requerida, especialmente en casos donde sólo se identifican quistes pequeños, y los posibles efectos adversos, como la exposición frecuente a la radiación en la TC. Considerando estos factores, el grupo de trabajo recomienda la ecografía como el primer método a utilizar. La ecografía es la modalidad de imagen más utilizada para evaluar a personas en riesgo de PQRAD, ya que es económica, portátil, ampliamente disponible y no requiere contraste ni radiación ionizante. Sin embargo, la ecografía no tiene una sensibilidad lo suficientemente alta para detectar quistes muy pequeños y, por lo tanto, no permite descartar PQRAD con certeza, especialmente en personas jóvenes menores de 30 años. Esta baja sensibilidad representa un desafío particular al evaluar a potenciales donantes renales. Aunque la tecnología ha mejorado en las últimas décadas y los equipos de ecografía de nueva generación pueden detectar quistes de aproximadamente 5 mm, su disponibilidad sigue siendo limitada. Además, la sensibilidad de la ecografía puede reducirse en personas con un índice de masa corporal elevado. Los adultos jóvenes en riesgo deben someterse a una RM si los resultados ecográficos son equívocos, ya que la RM ofrece una sensibilidad superior para la detección de quistes muy pequeños. La RM puede detectar quistes de hasta 2 mm de tamaño y proporciona un contraste de tejidos blandos superior al de la ecografía o la TC. En la TC, la sensibilidad para detectar quistes renales de hasta 2 mm es alta cuando se administra contraste intravenoso. La TC puede ser útil si se sospechan patologías concurrentes, como nefrolitiasis, masas sólidas en el riñón, hemorragia renal o hidronefrosis. Los estudios genéticos también pueden contribuir a clarificar el diagnóstico, aunque no están disponibles en todas las regiones del mundo.
Uso de recursos y costos
La ecografía, que es la prueba recomendada como primer estudio para la detección en personas en riesgo de PQRAD, es la opción de menor costo entre las modalidades analizadas (ecografía, tomografía computarizada y resonancia magnética) y la más ampliamente disponible. La disponibilidad y el costo de la RM y la TC varían significativamente entre distintas regiones geográficas, e incluso entre instituciones dentro de un mismo país. Por ello, al solicitar un examen de imagen, el radiólogo encargado del cuidado del paciente debe considerar estos factores junto con la resolución de imagen requerida, en consulta con la persona en riesgo. La disponibilidad y los costos de los estudios genéticos también varían ampliamente a nivel mundial. Es especialmente importante informar a los pacientes sobre los posibles costos directos que no estén cubiertos por los seguros de salud.
Consideraciones para la implementación
La disponibilidad de las diferentes modalidades de imagen es un factor clave a la hora de determinar el método diagnóstico para PQRAD. En entornos con altos recursos, la ecografía, la RM y la TC suelen estar ampliamente disponibles. Sin embargo, en entornos con recursos bajos o medianos, la ecografía puede ser la única opción accesible. Además, incluso cuando las distintas técnicas de imagen están disponibles, los costos pueden influir en la selección de las pruebas y en el orden en que se realizan. El uso de la ecografía como primera opción permite diagnosticar la enfermedad en la mayoría de las personas y en la mayoría de los entornos. Cuando los resultados de la ecografía son equívocos, se pueden realizar estudios complementarios con RM o TC para detectar quistes pequeños con mayor precisión, dependiendo de los factores previamente mencionados. En países donde el costo de una RM es similar al de una ecografía y su disponibilidad es amplia, la resonancia magnética es una excelente alternativa para la detección de personas en riesgo de PQRAD. Cuando está disponible, el estudio genético puede ayudar a esclarecer el diagnóstico.
Justificación
Para los adultos en riesgo, obtener un diagnóstico certero de PQRAD es fundamental y representa el primer paso hacia una atención y tratamiento adecuados. Como se muestra en la Figura 1, se recomienda utilizar estudios de imagen renal como el primer método para diagnosticar PQRAD en personas en riesgo, es decir, aquellas con antecedentes familiares positivos (padre, hermano y, ocasionalmente, un hijo) con diagnóstico confirmado de la enfermedad. La ecografía es el método inicial recomendado para la detección de PQRAD, y el uso de criterios basados en el número de quistes por edad permite determinar con fiabilidad si una persona está afectada (Figura 3). La presencia de una enfermedad quística bilateral y un número de quistes que supere ampliamente los criterios diagnósticos permite confirmar un diagnóstico positivo de PQRAD. La realización de estudios de imagen adicionales o estudios genéticos se recomienda principalmente para proporcionar información pronóstica. Si no se detectan quistes o se encuentran muy pocos considerando la edad del paciente, la PQRAD puede ser descartada aplicando los criterios de imagen establecidos (Figura 4). Si la imagen obtenida es equívoca o el diagnóstico no es claro, la RM o la TC con contraste pueden proporcionar una evaluación más precisa, ya que ofrecen mayor sensibilidad en la detección de quistes pequeños. El estudio genético también puede ser útil para esclarecer el diagnóstico de PQRAD. Además, la forma de presentación de la enfermedad en la familia debe considerarse al interpretar los hallazgos de imagen en una persona en riesgo.
El hallazgo incidental de quistes en una persona sin antecedentes familiares conocidos de PQRAD es relativamente frecuente, especialmente con el aumento del uso de técnicas de imagen por indicaciones abdominales (Figura 2).50 La evaluación por imagen de los miembros de la familia (como los padres) puede ayudar a determinar si existe enfermedad quística en la familia. Si se identifica un caso positivo, el seguimiento debe proceder como se describe en la Figura 1. Si el análisis familiar es negativo, pero la persona presenta múltiples quistes bilaterales y un aumento del VRT, característico de PQRAD, sin indicios de otro tipo de enfermedad renal quística, generalmente se puede confirmar el diagnóstico de PQRAD, aunque pruebas de imagen adicionales y estudios genéticos pueden ayudar a definir mejor la enfermedad. La imagen y el estudio genético de los padres, hermanos o hijos adultos también pueden ayudar a determinar si se trata de una mutación de novo. La presencia de una alteración en la función renal más grave de lo esperado en relación con la carga de quistes, o la existencia de manifestaciones extrarrenales atípicas, puede sugerir la presencia de PQRAD causada por un gen menor o una enfermedad quística de otra etiología. En estos casos, la prueba genética puede ser útil para confirmar el diagnóstico.
Se considera que el uso de estudios de imagen para diagnosticar PQRAD es fundamental para iniciar un manejo adecuado y un tratamiento oportuno en la persona afectada. La imagen no solo permite confirmar el diagnóstico, sino que también proporciona información pronóstica y puede identificar otras manifestaciones de la enfermedad, como una enfermedad poliquística hepática severa.
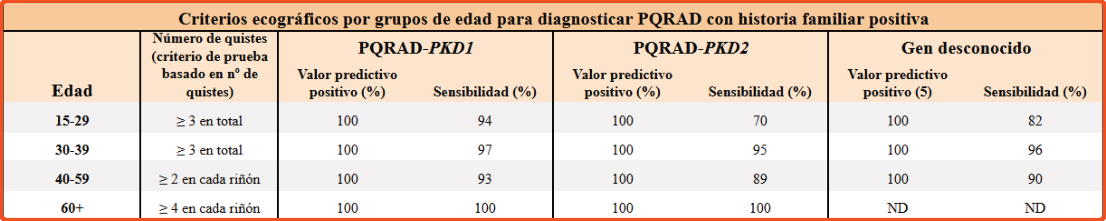
Punto de buena práctica 1.3.5: En personas con antecedentes familiares positivos de PQRAD, se han descrito criterios basados en el número de quistes específicos por edad observados en la ecografía para diagnosticar o excluir la enfermedad (Figuras 3 y 4).
Los datos sobre el número de quistes y los rangos de edad para el diagnóstico y la exclusión de PQRAD mediante ecografía se han determinado a partir del análisis de 577 personas con PQRAD- PKD1 y 371 con PQRAD-PKD2.23 Versiones simplificadas de estos datos se presentan en las Figuras 3 y 4. Para establecer un diagnóstico positivo, el valor predictivo positivo (VPP) es del 100% en personas con PQRAD-PKD1 y PQRAD-PKD2, basado en el número de quistes por categoría de edad definida. Sin embargo, la sensibilidad de la prueba es menor, especialmente en personas jóvenes con PQRAD-PKD2, lo que sugiere que un seguimiento con estudios de imagen de mayor sensibilidad y/o pruebas genéticas puede ser útil en personas menores de 30 años (Figura 3). Para aquellas con un tipo de gen desconocido (es decir, que no han sido sometidas a estudio genético), los criterios ecográficos suelen tener un VPP del 100%, pero con sensibilidad variable.
Para la exclusión de la enfermedad, el valor predictivo negativo (VPN) basado en el número de quistes definido por diferentes rangos de edad también es del 100% en personas mayores de 40 años con antecedentes familiares de PQRAD-PKD1 y PQRAD-PKD2. Sin embargo, en personas con antecedentes familiares de PQRAD-PKD2 menores de 30 años, el VPN es menor. Para los grupos de edad de 15 a 29 años y de 30 a 49 años, una ecografía renal sin detección de quistes se adopta como criterio para excluir PQRAD. Para el grupo de edad de 40 a 59 años, la presencia de un único quiste en la ecografía renal se adopta como criterio de exclusión de PQRAD. El nivel de especificidad es alto en todos los rangos de edad y genotipos (Figura 4). Para personas con un tipo de gen desconocido (sin estudio genético realizado), el VPN basado en los criterios ecográficos es del 91% en aquellas entre 15 y 29 años y es aún mayor en personas de mayor edad. Dado que la mayoría de las otras formas genéticas de PQRAD presentan una enfermedad más leve que incluso PQRAD-PKD2, los criterios de exclusión no son fiables para los genes menores.7,8,9,10,11 Además, estos criterios pueden no ser aplicables a alelos hipomórficos débiles de los genes principales.5
Punto de buena práctica 1.3.6: En personas con antecedentes familiares positivos de PQRAD y edades entre 16 y 40 años, se han descrito criterios basados en el número de quistes observados en la RM para diagnosticar o excluir la enfermedad.
Al igual que en la ecografía, un análisis de una población de 126 personas en riesgo, junto con 45 controles no afectados, ha definido criterios basados en el número de quistes observados en RM para personas de entre 16 y 40 años. Según este estudio, se adoptó como criterio diagnóstico de PQRAD la presencia de más de 10 quistes, mientras que un número menor de 5 quistes se adoptó como criterio para excluir la enfermedad en todo el rango de edad. Este estudio analizó únicamente personas con PQRAD-PKD1 y PQRAD-PKD2, por lo que estos criterios no deben utilizarse para excluir la enfermedad en personas con genes menores asociados a PQRAD ni en aquellas con alelos hipomórficos débiles en PKD1 o PKD2. Tampoco se encuentran disponibles criterios diagnósticos para personas de mayor edad. Cabe destacar que el umbral de exclusión de menos de 10 quistes fue propuesto debido a que una persona de una familia con PQRAD-PKD2 sin la variante patogénica presentó 10 quistes. Sin embargo, este estudio fue realizado en 2014, antes de que se describiera la mayor heterogeneidad genética de PQRAD, por lo que no se excluyó la posibilidad de que los quistes fueran causados por un gen menor de PQRAD. Por ello, se sugiere utilizar un umbral más conservador de menos de 5 quistes y considerar una edad mayor de 20 años.
Punto de buena práctica 1.3.7: En personas sin antecedentes familiares conocidos de PQRAD, pero con quistes renales detectados de forma incidental, los estudios de imagen renal pueden ayudar a establecer un diagnóstico.
La Figura 2 describe el algoritmo a seguir cuando se detectan quistes renales de manera incidental mediante estudios de imagen. Se recomienda realizar estudios de imagen abdominal en los padres, hermanos y/o hijos adultos que den su consentimiento. Si se identifica un antecedente familiar positivo, se debe seguir el esquema descrito en la Figura 1. Si se observan múltiples quistes bilaterales con aumento del VRT, con o sin quistes hepáticos, y no hay otras características que sugieran una causa diferente de enfermedad quística renal, se puede establecer un diagnóstico presuntivo de PQRAD. Si el hallazgo incidental de los quistes renales se realizó mediante ecografía, se debe considerar la realización de estudios de seguimiento con RM o TC, así como pruebas genéticas, para confirmar el diagnóstico y proporcionar información pronóstica. Si se detectan múltiples quistes y/o ERC y/o una enfermedad extrarrenal sugestiva de otra forma de enfermedad poliquística renal, se recomienda realizar estudios de imagen adicionales y pruebas genéticas (Figura 2).
Si sólo se identifican unos pocos quistes incidentales sin aumento del tamaño renal ni quistes hepáticos, no existe un punto de corte claro para el número de quistes renales requerido para establecer el diagnóstico. Sin embargo, los análisis realizados en personas no afectadas en estudios utilizados para desarrollar las guías de imagen para PQRAD23,24 y en estudios poblacionales de gran tamaño en los que no se sospechaba PQRAD pueden proporcionar cierta orientación. La detección de uno o pocos quistes simples no es inusual, especialmente con el envejecimiento, en personas sin una causa genética conocida de desarrollo de quistes. En un estudio de TC con contraste realizado en 2012 potenciales donantes renales, el 39% de las personas entre 19 y 49 años presentaban al menos un quiste de ≥2 mm, y esta prevalencia aumentó al 63% en personas de entre 50 y 75 años.48 En personas de 60 a 69 años, el percentil 97.5 para el número total de quistes de ≥5 mm fue de 10 para hombres y 4 para mujeres. El grupo por encima del percentil 97.5 incluye a aquellas personas en quienes se sospecha una causa genética subyacente. Por lo tanto, en personas con un número limitado de quistes y sin aumento o con un aumento mínimo del VRT, se sugiere realizar un seguimiento periódico cada 5 años. No obstante, estudios de imagen más precisos (si la detección inicial se realizó mediante ecografía) y/o pruebas genéticas pueden ayudar a esclarecer el diagnóstico.
Punto de buena práctica 1.3.8: El estudio genético puede diagnosticar PQRAD en personas con o sin antecedentes familiares conocidos y proporcionar información pronóstica. Sin embargo, el estudio genético no es necesario para establecer un diagnóstico inicial de PQRAD en una persona con una presentación típica (Figura 1).
El uso del estudio genético para confirmar el diagnóstico y obtener información pronóstica en casos de PQRAD es cada vez más frecuente (Sección 1.4). Sin embargo, su empleo no es imprescindible en personas con una presentación clínica típica, caracterizada por riñones grandes con quistes difusos y sin manifestaciones extrarrenales que sugieran otra enfermedad. Aun así, incluso en casos típicos de PQRAD, el estudio genético puede proporcionar un diagnóstico definitivo, ayudar a estimar el pronóstico y facilitar el diagnóstico en otros miembros de la familia.47
El estudio genético también es fundamental en algunas situaciones relacionadas con la planificación familiar, como el diagnóstico genético preimplantacional (Capítulo 8). No obstante, no siempre permite identificar el gen causante de la enfermedad, incluso en personas con una presentación clínica típica de PQRAD. Por esta razón, resultados genéticos negativos o equívocos en una persona con manifestaciones clínicas características de PQRAD no deben interpretarse como una indicación de que la persona no tiene la enfermedad. Además, la falta de un diagnóstico genético no debe modificar el manejo clínico, las opciones de tratamiento ni la elegibilidad para la participación en ensayos clínicos.
Punto de buena práctica 1.3.9: En una familia con una variante patogénica conocida, la detección dirigida de la variante específica mediante secuenciación de Sanger suele ser suficiente para diagnosticar o excluir PQRAD.
Se recomienda el uso de secuenciación masiva dirigida (targeted next-generation sequencing, tNGS) o secuenciación del exoma completo (whole-exome sequencing, WES), con un análisis inicial centrado en los genes relacionados con PQRAD, para el cribado de personas con sospecha de la enfermedad. Sin embargo, una vez que se ha identificado una variante causal dentro de una familia, el análisis por secuenciación de Sanger de la variante patogénica suele ser suficiente para determinar si los miembros en riesgo están afectados. Para PKD1, se recomienda emplear una reacción en cadena de la polimerasa de largo alcance (long-range polymerase chain reaction, LR-PCR) para su análisis (Figura 1). Este enfoque permite obtener diagnósticos adicionales dentro de familias con una caracterización genética definida de manera rápida y con un costo relativamente bajo. Como excepción, en personas cuyo fenotipo sea significativamente diferente al de otros miembros de la familia, como en aquellos con un número limitado de quistes dentro de una familia con PQRAD típica y antecedentes de ERC, se recomienda realizar la secuenciación genética estándar mediante NGS para evaluar posibles variaciones en la expresión de la enfermedad.
Punto de buena práctica 1.3.10: El estudio genético es particularmente útil en personas con un diagnóstico incierto basado en estudios de imagen renal y en aquellas con antecedentes familiares negativos o desconocidos.
Si bien el estudio genético no es necesario para obtener un diagnóstico en personas con una presentación típica de PQRAD, puede proporcionar información pronóstica. Existen situaciones específicas en las que el estudio genético es clave para obtener un diagnóstico claro, como en casos de enfermedad inusualmente leve o grave, en personas con antecedentes familiares negativos y/o hallazgos de imagen atípicos, o cuando hay una variabilidad significativa en la enfermedad dentro de la misma familia, lo que sugiere complejidad genética. Con el aumento del uso de los estudios genéticos amplios, la detección incidental de una variante patogénica asociada a PQRAD se está volviendo más frecuente.25 En estos casos, se recomienda realizar estudios de imagen abdominal para confirmar el diagnóstico genético. Si no se detectan quistes, se debe evaluar la segregación de la variante dentro de la familia para determinar si se trata de una mutación de novo y evaluar la posibilidad de mosaicismo. Las personas con una enfermedad de novo requieren un apoyo psicológico específico debido a la naturaleza inesperada del diagnóstico. Las variantes en genes menores asociados con PQRAD pueden presentar una penetrancia reducida, por lo que las variantes de pérdida de función pueden no siempre dar lugar al desarrollo de quistes.25,51 En estos casos, se recomienda realizar estudios de imagen abdominal para confirmar el diagnóstico genético. En ausencia de quistes, no debe establecerse un diagnóstico de PQRAD. Además, dado el fenotipo leve asociado a algunas variantes patogénicas en genes menores, el hallazgo de una discrepancia en una persona con una presentación clínica típica de PQRAD debe generar dudas sobre si la variante detectada es la única causa de la enfermedad. En estos casos, se debe considerar la necesidad de realizar pruebas adicionales para evaluar otras posibles causas de la enfermedad poliquística renal. Punto de buena práctica 1.3.11: El estudio genético suele ser útil para la selección de un donante vivo emparentado para trasplante, especialmente cuando los resultados de imagen son equívocos.
En algunas situaciones, es necesario excluir de manera definitiva el diagnóstico de PQRAD para tomar decisiones clínicas, como en el caso de candidatos a donación renal en vida dentro de la familia. Si el posible donante tiene más de 40 años y no se detectan quistes mediante RM o TC, el análisis por imagen es suficiente para excluir la presencia de PQRAD, y no se requiere un estudio genético. Sin embargo, si los hallazgos en los estudios de imagen del donante potencial muestran un número equívoco de quistes y/o la persona es menor de 30 años, el estudio genético puede determinar si el donante porta la variante patogénica familiar en familias en las que la enfermedad ha sido genéticamente confirmada. Es importante señalar que primero debe analizarse a un miembro de la familia afectado, y luego utilizar la información sobre la variante familiar para realizar pruebas dirigidas en el candidato a donante asintomático, mediante estudios en cascada.52 En el caso de que se identifiquen sólo unos pocos quistes en el posible donante, en el contexto de una enfermedad severa con insuficiencia renal en la familia, es más apropiado realizar un cribado amplio de genes asociados con enfermedad poliquística renal en lugar de limitarse a la variante específica que causa la enfermedad en la familia. También pueden detectarse quistes en estudios de imagen de un donante potencial sin antecedentes familiares conocidos de PQRAD. En estos casos, se recomienda un estudio genético amplio para determinar la etiología de los quistes (Figura 2).
Punto de buena práctica 1.3.12: El estudio genético es útil en familias con una variabilidad fenotípica marcada, incluyendo casos de PQRAD de inicio muy temprano (very early onset, VEO- PQRAD) o cuando se sospecha una mutación de novo.
En situaciones donde existe una variabilidad significativa en la progresión de la enfermedad renal dentro de una misma familia, o cuando se sospecha la presencia de una mutación patogénica de novo, el estudio genético puede revelar una mayor complejidad que explique estas presentaciones. Normalmente, una única variante patogénica en un gen de PQRAD con transmisión dominante es suficiente para causar la enfermedad. Sin embargo, aunque se considera que la presencia de variantes patogénicas bialélicas completamente penetrantes en PKD1 o PKD2 es incompatible con la vida, en algunos casos dentro de una misma familia pueden coexistir más de una variante con un papel patogénico. Un ejemplo de esto es la enfermedad bialélica, en la que al menos una de las variantes es hipomórfica y las alteraciones patogénicas son heredadas de ambos progenitores distintos.29 Un indicador de la enfermedad bialélica es la VEO-PQRAD, que puede manifestarse en el período prenatal o durante la infancia, aunque en la generación parental y otros miembros de la familia la enfermedad se presente como PQRAD típica (Capítulo 9).29,53,54,55,56 En algunos casos, la VEO-PQRAD con dos alelos hipomórficos puede generar la apariencia de una historia familiar negativa (imitando la poliquistosis renal autosómica recesiva, PQRAR), ya que los alelos hipomórficos individuales en los progenitores pueden resultar en una manifestación nula o muy leve de la enfermedad. En estos casos, se recomienda realizar estudios de imagen mediante RM o TC en los progenitores para detectar enfermedad leve.54 La herencia bialélica también puede dar lugar a una enfermedad típica de inicio en la edad adulta, y un posible indicador de este tipo de herencia es una historia familiar aparentemente negativa o grandes diferencias en la gravedad de la enfermedad entre miembros de la familia con uno o dos alelos patogénicos.29 Se debe tener cuidado de no excluir algunas variantes hipomórficas más comunes.57 La enfermedad digénica, en la que están presentes alelos patogénicos tanto en PKD1 como en PKD2, es muy infrecuente.58,59,60 La enfermedad digénica puede sospecharse cuando más del 50% de los miembros de la familia están afectados y/o cuando existen diferencias significativas en la gravedad de la enfermedad entre los familiares (algunos con un solo gen afectado y otros con dos genes afectados).
Aproximadamente el 20% de las familias con PQRAD presentan una mutación de novo.4,61 Normalmente, estas mutaciones ocurren durante el desarrollo de las células germinales (óvulos o espermatozoides), por lo que los descendientes de estas células tienen la nueva variante en todas sus células. Sin embargo, la mutación también puede ocurrir después de la formación del embrión (por ejemplo, en la fase de cuatro células), lo que genera un mosaico de células con y sin la variante patogénica. El porcentaje de células con la variante patogénica puede variar desde menos del 1% hasta aproximadamente el 50%, dependiendo del momento en que ocurrió la mutación y de los niveles de expresión de la variante patogénica en diferentes órganos. Un indicio de mosaicismo es una variabilidad fenotípica marcada entre personas afectadas en diferentes generaciones dentro de una familia con una mutación de novo o en familias genéticamente caracterizadas con una enfermedad más leve de lo esperado para el gen y/o el tipo de variante. Un estudio reciente en 20 familias con PQRAD con mosaicismo mostró que todos los casos correspondían a PQRAD-PKD1.61 En cinco de estas familias, la variante fue transmitida a la siguiente generación (lo que indica que la variante también estaba presente en las células germinales del progenitor afectado), mientras que en las otras 15 familias los casos fueron esporádicos. En general, la enfermedad fue más leve en los casos con mosaicismo que en sus descendientes o en personas con una variante patogénica similar, pero el fenotipo varió ampliamente. En los casos de mosaicismo, las técnicas de secuenciación masiva (Next Generation Sequencing, NGS) son necesarias para detectar y cuantificar el porcentaje de células con la variante patogénica. Sin embargo, el mosaicismo de bajo nivel puede no ser detectado por el estudio genético convencional, lo que sugiere que la tasa de detección de variantes patogénicas en personas afectadas sin antecedentes familiares es menor que en aquellas con un progenitor afectado. El mosaicismo también puede estar limitado a las células germinales, por lo que padres sin manifestaciones de la enfermedad (sin quistes en los estudios de imagen) pueden tener más de un hijo afectado.63 Aunque la probabilidad de este fenómeno es baja, debe considerarse al asesorar a un hermano de una persona afectada cuyos padres no presentan signos de la enfermedad.
Punto de buena práctica 1.3.13: Algunos genes causantes y candidatos a causar PQRAD también están asociados con enfermedades recesivas, lo que tiene implicaciones para los portadores de variantes patogénicas. Las personas en quienes se detecte una variante patogénica en estos genes deben recibir asesoramiento sobre el riesgo de tener descendientes con la enfermedad recesiva más grave, y se debe ofrecer el estudio de portador a sus parejas si están considerando formar una familia.
Algunos genes conocidos o propuestos como asociados con PQRAD también se han relacionado con enfermedades de herencia recesiva (Tabla 1). Por lo tanto, la detección de una variante patogénica en uno de estos genes indica que la persona es portadora y tiene el potencial de transmitir la enfermedad recesiva a su descendencia. Esta posibilidad es particularmente relevante en el caso del gen PKHD1, cuyo índice de portadores es aproximadamente 1 en 70. Sin embargo, también puede ser importante para algunos genes asociados con trastornos recesivos relacionados con defectos en la glicosilación congénita (congenital disorders of glycosylation, CDG; Tablas 1 y 2).
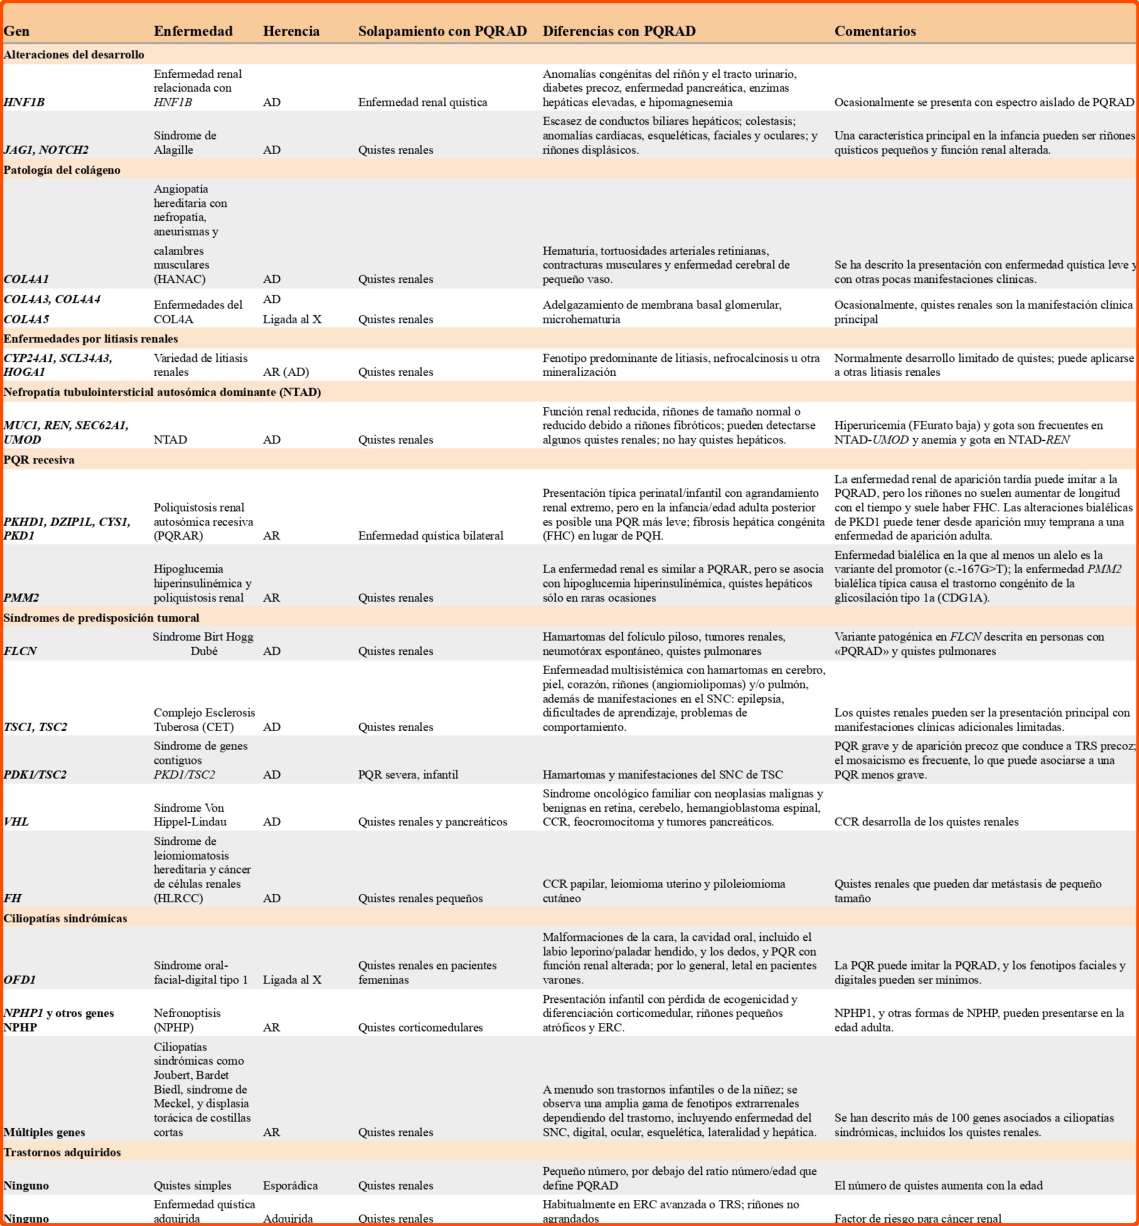
Punto de buena práctica 1.3.14: Varias enfermedades hereditarias pueden imitar clínicamente la PQRAD o la PQHAD, presentando quistes renales y/o hepáticos como parte de su fenotipo (Tabla 2).
El desarrollo de quistes es una manifestación común en diversas enfermedades renales. Aunque la PQRAD es, con diferencia, la causa más frecuente de riñones poliquísticos, existen varios trastornos hereditarios que pueden imitarla o confundirse con ella en determinadas circunstancias (Tabla 2). Los genes PKD1 y PKD2 codifican proteínas ubicadas en los cilios primarios, y defectos en muchos otros genes que codifican componentes de los cilios pueden provocar el desarrollo de quistes o nefronoptisis (ciliopatías sindrómicas).64,65 Sin embargo, estas suelen diferenciarse de la PQRAD por la presencia de un espectro más amplio de fenotipos pleiotrópicos extrarrenales y por su herencia recesiva. En el caso del gen ligado al cromosoma X OFD1, una variante patogénica en mujeres puede producir un fenotipo renal muy similar a la PQRAD, aunque generalmente se observan también anomalías orales, faciales y/o digitales (Tabla 2).66 El factor nuclear hepatocitario 1 beta (HNF1B) es un factor de transcripción que regula la expresión de múltiples genes asociados con la PQRAD. Variantes patogénicas monoalélicas en HNF1B pueden manifestarse ocasionalmente como la PQRAD, aunque generalmente se acompañan de otras alteraciones renales, anomalías en el tracto urinario y manifestaciones en otros órganos.67 La poliquistosis renal autosómica recesiva (PQRAR) suele ser una enfermedad mucho más grave que la PQRAD, caracterizándose por fibrosis hepática congénita en lugar de quistes hepáticos. Sin embargo, las presentaciones en adultos de PQRAR-PKHD1 y la enfermedad bialélica causada por PKD1 (PQRAR-PKD1) o PKD2 (PQRAR-PKD2) pueden generar confusión entre los trastornos.68,69 Algunas enfermedades dominantes asociadas con el desarrollo de tumores y/o cáncer renal, como la esclerosis tuberosa (TSC), el síndrome de Von Hippel-Lindau (VHL), el síndrome de Birt-Hogg-Dubé (BHD) y el síndrome de leiomiomatosis hereditaria y cáncer de células renales (HLRCC), pueden incluir quistes renales dentro de su fenotipo.70,71,72,73 Además, grandes deleciones que afectan a los genes adyacentes PKD1 y TSC2, lo que se conoce como síndrome de contigüidad PKD1/ TSC2 (PKD1/TSC2 CGS), suelen asociarse con PQRAD de inicio muy temprano (VEO-PQRAD) y enfermedad renal terminal (ERT) precoz. Sin embargo, la presencia del fenotipo tumoral característico de la esclerosis tuberosa suele permitir diferenciar estas enfermedades.74,75 Las variantes patogénicas en los genes del colágeno COL4A3, COL4A4 y COL4A5 en mujeres pueden generar fenotipos leves relacionados con enfermedades de COL4A, en los que pueden estar presentes quistes renales.76,77,78 Asimismo, algunas alteraciones genéticas relacionadas con la formación de cálculos renales también pueden causar la aparición de un número reducido de quistes renales. Finalmente, la nefropatía túbulo-intersticial autosómica dominante (NTAD), caracterizada por riñones pequeños y fibróticos, quistes ocasionales e insuficiencia renal, presenta similitudes con PQRAD-DNAJB11 y PQRAD-ALG5.79,80 Dado el amplio espectro de enfermedades hereditarias que pueden causar riñones quísticos, una evaluación clínica cuidadosa y pruebas genéticas amplias pueden ser fundamentales para asegurar un diagnóstico correcto.
También es posible que se desarrollen quistes renales de forma no hereditaria. Esto incluye la aparición de un número reducido de quistes simples que pueden formarse con la edad,50 o la enfermedad quística adquirida, que se observa con frecuencia en riñones con enfermedad renal crónica avanzada o después de la insuficiencia renal, especialmente en personas que llevan mucho tiempo en diálisis (Tabla 2).81 Además, ciertos medicamentos, como el uso crónico de litio, pueden inducir la formación de múltiples quistes renales pequeños.82
Punto de buena práctica 1.3.15: Se debe utilizar un panel de secuenciación masiva dirigida (targeted next-generation sequencing, tNGS) u otra prueba genética o genómica clínicamente acreditada al realizar el estudio genético para la PQRAD.
Obtener un diagnóstico preciso de PQRAD es fundamental para el manejo y tratamiento adecuado de la persona afectada. Aunque no se recomienda realizar estudios genéticos a todas las personas con sospecha de PQRAD, el estudio genético es una herramienta clave para establecer un diagnóstico correcto. Debido a la región duplicada del gen PKD1, que presenta seis pseudogenes con una elevada homología de secuencia localizados en el mismo cromosoma 16, el método tradicionalmente utilizado para analizar este locus ha sido la amplificación específica mediante reacción en cadena de la polimerasa de largo alcance (long-range PCR), seguida de PCR anidada (nested-PCR) de los exones y finalmente secuenciación de Sanger de los exones.61,83 Sin embargo, en la actualidad, los paneles de NGS por captura diseñados específicamente para analizar genes asociados con el espectro PQRAD, han demostrado ser una herramienta eficaz para la detección de variantes en estos genes.84,85 Estos métodos son más económicos y fáciles de aplicar que la secuenciación de Sanger y pueden centrarse únicamente en los genes causantes de PQRAD, o bien incluir un conjunto más amplio de genes relacionados con la enfermedad poliquística renal (PQR) y ciliopatías relacionadas, o abarcar todos los genes asociados con enfermedades renales. También pueden emplearse enfoques más amplios, como la secuenciación del exoma completo (whole-exome sequencing, WES), aunque pueden existir ciertas limitaciones en la cobertura de PKD1 según sea el diseño de las sondas de captura.86 La secuenciación del genoma completo (whole-genome sequencing, WGS) se está utilizando cada vez más en la práctica clínica por los genetistas. Este método tiene la ventaja de proporcionar una cobertura uniforme en todo el genoma, incluyendo regiones intrónicas e intergénicas, aunque su coste y los desafíos en el análisis de datos y el almacenamiento de datos deben considerarse.87,88 Actualmente, el uso de un panel NGS dirigido a genes PQR y/o genes de enfermedades renales más global es la opción con un mayor rendimiento diagnóstico y más costo-efectiva para realizar el estudio genético en personas con sospecha de PQRAD. Se desaconseja el uso de enfoques limitados basados únicamente en Sanger o en NGS restringido, aunque es necesario seguir comparando los enfoques más amplios para evaluar su rendimiento (ver Recomendaciones de Investigación). Además de las SNVs, se deben analizar deleciones y duplicaciones a nivel de exón y variantes en el número de copias, CNV; en el análisis de NGS, las cuales deben confirmarse mediante amplificación dependiente de sondas de ligación múltiple (multiplex ligation-dependent probe amplification, MLPA) u otros métodos similares. Cada vez más, las compañías de seguros de salud y las entidades gubernamentales están cubriendo el coste del estudio genético sin copago o con un copago reducido para el paciente, aunque en muchos casos es necesario realizar solicitudes individuales.89 Este aumento en la aceptación de las pruebas genéticas refleja su valor percibido para obtener un diagnóstico preciso y mejorar el manejo de la persona afectada.
Punto de buena práctica 1.3.16: Las variantes de secuencia identificadas en los estudios genéticos con fines asistenciales deben clasificarse siguiendo las guías del American College of Medical Genetics and Genomics (ACMG).
Las guías específicas de la ACMG para la interpretación de variantes detectadas mediante secuenciación masiva (next-generation sequencing, NGS) han sido adoptadas por la mayoría laboratorios clínicos que realizan estudios genéticos diagnósticos.90 Estas guías consideran diversos factores para determinar el significado clínico de una variante, incluyendo el tipo de variante, si ha sido previamente reportada, la predicción de patogenicidad en base a análisis in silico, la frecuencia en bases de datos poblacionales, información clínica del paciente y su familia, y estudios funcionales de la variante, si existen. Todas estas evidencias se clasifican en 4 niveles “muy fuerte”, “fuerte,” “moderado” o “de soporte.” Las categorías posibles de patogenicidad para una variante son “patogénica” o “probablemente patogénica.” Las categorías neutrales incluyen “benigna” o “probablemente benigna,” mientras que aquellas variantes que no cumplen con los criterios para ser consideradas patogénicas o benignas se clasifican como “variantes de significado incierto” (variants of uncertain significance, VUS). Este enfoque se emplea para evitar errores en el diagnóstico basados en evidencia limitada, dado que el diagnóstico incorrecto de una enfermedad monogénica puede generar serios problemas en el manejo clínico del paciente. Se recomienda la reevaluación periódica de los resultados a medida que se disponga de nuevas evidencias.
Punto de buena práctica 1.3.17: El estudio genético no siempre obtiene un resultado definitivo en la PQRAD. Las variantes patogénicas en PKD1 o PKD2 no siempre son detectadas debido a que todos los métodos de análisis genético tienen una sensibilidad menor al 100%, y algunas variantes no tienen evidencia de patogenicidad suficiente según las guías de la ACMG.
El estudio genético clínico en personas con PQRAD no identifica todas las variantes patogénicas, con una tasa de detección aproximada del 75%, lo que indica que se requiere más investigación para aumentar el rendimiento diagnóstico de estas pruebas. Aunque la mayoría de las variantes patogénicas ocurren en los exones codificantes y en las regiones de empalme cercanas, algunas se localizan en regiones profundas de los intrones o en zonas reguladoras del gen que pueden no ser analizadas mediante enfoques de secuenciación masiva dirigida a los exones (targeted next-generation sequencing, tNGS) o secuenciación del exoma completo (whole-exome sequencing, WES), aunque sí deberían ser detectadas mediante la secuenciación del genoma completo (whole-genome sequencing, WGS). Además, algunas variantes pueden ser clasificadas como variantes de VUS y, por lo tanto, no tienen valor diagnóstico con las evidencias conocidas en el momento de la clasificación de la variante.90 La PQRAD es altamente heterogénea a nivel alélico, con más de 2000 variantes patogénicas diferentes reportadas en los genes conocidos,91 y nuevas variantes previamente no descritas son identificadas con frecuencia. Para nuevas variantes truncantes, el uso de las guías de la ACMG normalmente las clasifica como patogénicas o probablemente patogénicas.90 Sin embargo, para nuevas variantes no truncantes, que representan aproximadamente el 35% de las variantes patogénicas en PKD1,6 es común que sean clasificadas como VUS. En algunos casos, determinar la cosegregación con la enfermedad mediante estudios de segregación en familiares puede permitir la reclasificación de la VUS como variante patogénica o probablemente patogénica, es decir, con valor diagnóstico. Los estudios funcionales también pueden ser útiles para la reclasificación, aunque actualmente existen pocos disponibles para los genes causantes de PQRAD. El aumento de variantes clasificadas reportadas en bases de datos como ClinVar o la ADPKD Variant Database puede facilitar la reclasificación de VUS dentro de categorías diagnósticas. Se requiere más investigación para aumentar el número de variantes que pueden ser clasificadas de manera diagnóstica y para desarrollar guías específicas de la ACMG para los genes de la PQRAD.
Punto de buena práctica 1.3.18: En una persona con una presentación clínica típica de PQRAD, los resultados genéticos negativos o inciertos no excluyen una forma hereditaria de la enfermedad.
Como se ha mencionado anteriormente, el estudio genético no identifica ni clasifica como patogénicas todas las variantes causantes de PQRAD, debido a las limitaciones de los métodos actuales y las guías de evaluación existentes. Por lo tanto, en una persona con una presentación clínica típica de PQRAD, si el estudio genético no detecta una variante clasificada como patogénica o probablemente patogénica esto no debe interpretarse como una exclusión del diagnóstico de PQRAD. En consecuencia, el manejo clínico, las opciones de tratamiento y la elegibilidad para ensayos clínicos no deben modificarse en función de estos hallazgos y deben seguir el mismo curso que para cualquier persona diagnosticada clínicamente con PQRAD.
Punto de buena práctica 1.3.19: En una persona con riñones quísticos y una presentación inusual en la imagen o con manifestaciones atípicas no características de la PQRAD, los resultados genéticos negativos o inciertos no excluyen una forma hereditaria de enfermedad renal quística.
En personas que presentan solo unos pocos quistes, una imagen renal atípica o manifestaciones extrarrenales inusuales, los hallazgos genéticos negativos o clasificados como VUS no deben interpretarse como exclusión de una causa genética para los quistes renales. En estos casos, el manejo clínico debe basarse en los hallazgos clínicos y no depender exclusivamente de los resultados genéticos.
Pronóstico
Factores asociados con la gravedad de la enfermedad renal en la PQRAD
La PQRAD es típicamente una enfermedad renal de inicio en la edad adulta, en la que la insuficiencia renal (edad media de inicio, aproximadamente 60 años) es un desenlace frecuente.92,93 Sin embargo, se han documentado grandes variaciones en este desenlace, desde la muerte fetal hasta la preservación de la función renal normal hasta edades avanzadas.29,94 Las manifestaciones extrarrenales, como la presencia de PQH grave o aneurismas intracraneales (AIC), también son altamente variables. La gravedad de la enfermedad renal probablemente está determinada tanto por factores específicos de la PQRAD como por otros asociados con la progresión de la enfermedad renal crónica (ERC). Estos factores pueden influir en la tasa de iniciación de los quistes, modificar la velocidad de expansión de éstos y/o afectar la destrucción del tejido renal normal.
El hecho de que múltiples factores influyan en la gravedad de la enfermedad renal debe discutirse con el paciente durante el asesoramiento. Tanto el gen implicado (efecto génico; Punto de buena práctica 1.4.1.1), como el tipo de variante patogénica en PQRAD-PKD1 (efecto alélico), especialmente si se predice que la variante genera una proteína truncada, influyen en la gravedad de la enfermedad renal (Punto de buena práctica 1.4.1.2). No obstante, la variabilidad intrafamiliar significativa en la gravedad de la enfermedad renal indica que otros factores, además de la variante patogénica causal, desempeñan un papel importante.95,96
En situaciones inusuales, como el síndrome de genes contiguos PKD1/TSC2,74,75 y la enfermedad digénica PQRAD-PKD1 y PQRAD-PKD2,58,59 documentada en modelos animales y en casos minoritarios,55,97,98 se ha demostrado que variantes patogénicas germinales en otros genes pueden influir significativamente en la gravedad de la enfermedad renal asociada con la PQRAD. Datos recientes sugieren que una puntuación poligénica para enfermedad renal crónica (CKD genome polygenic score, GPS) tiene cierto valor pronóstico en la PQRAD, lo que indica que factores genéticos comunes asociados con la ERC pueden modificar el fenotipo; sin embargo, aún se requiere más investigación para comprender en qué medida las variantes comunes y raras influyen en la gravedad de la enfermedad en la PQRAD típica.99 Asimismo, se ha demostrado claramente que la enfermedad bialélica es una causa de PQRAD de inicio muy temprano (VEO-PQRAD),29,53,54,56 pero no está claro si variantes menores en la copia normal del gen causante de la enfermedad pueden influir en la gravedad de la enfermedad renal de manera más generalizada. También existen pruebas de que se producen variantes somáticas en el alelo normal del gen causante de la PQRAD, y posiblemente cambios somáticos en otros lugares del genoma100,101,102,103; sin embargo, se desconoce si la variabilidad en el momento o la frecuencia de estos eventos genéticos somáticos afecta la gravedad de la enfermedad poliquística renal.
Los factores que influyen en la progresión de la ERC en general probablemente sean importantes en la PQRAD, incluyendo el sexo de la persona afectada, la composición corporal y el nivel de ingesta de sal (ver también el Capítulo 3). Se desaconseja el consumo de tabaco debido a sus múltiples efectos adversos para la salud, mientras que se recomienda la realización de ejercicio físico normal (ver Capítulo 7).104 El consumo de cafeína se ha desaconsejado específicamente en la PQRAD, aunque la evidencia que respalda un efecto perjudicial en la progresión de la enfermedad renal es limitada o proviene principalmente de modelos animales.105,106,107 En modelos animales, el daño renal es un factor clave que influye en la velocidad de progresión de la enfermedad renal108,109; sin embargo, la importancia de la lesión renal aguda (LRA) en la progresión de la enfermedad en humanos no ha sido estudiada de manera sistemática. Del mismo modo, los datos sobre el papel de las comorbilidades (por ejemplo, diabetes, cambios vasculares relacionados110o cálculos renales) en la progresión de la enfermedad son limitados. Punto de buena práctica 1.4.1.1: el gen causante de la enfermedad influye en la severidad de la enfermedad renal en PQRAD.
Existen diferentes genes causantes de PQRAD, sin embargo, la presentación y progresión es variable inter e intrafamiliar, además la información es escasa respecto a los genes minoritarios implicados. Para los genes mayoritarios PKD1 y PKD2, PKD1 se relaciona con una expresión de enfermedad renal más grave. La media de edad de ERT para PKD1 es a los 54.3 años (95% intervalo de confianza (CI): 52.7-55.9 años), por el contrario, para PKD2 se encuentra en 74 años (95% CI: 67.2-80.2 años) en familias de ascendencia Europea.111 PQRAD-PKD2 también presenta diferencias en otras medidas de severidad, como son un filtrado glomerular estimado (FGe)/edad mayor y un volumen renal total ajustado por altura (VRTa)/edad menor, en comparación con PQARD-PKD1.6
Entre los genes minoritarios, el que tiene más riesgo de desarrollar enfermedad renal terminal es PQRAD-NEK8, incluso en edades tempranas como en la infancia (entre los 1-17 años), no obstante, se ha objetivado una evolución más leve en casos de ciertos alelos o de mosaicismo.18 De hecho, únicamente variantes específicas del dominio quinasa de NEK8, especialmente p.Arg45Trp, se han identificado como causales de PQRAD-NEK8. En cambio, variantes de pérdida de función de NEK8 no se espera que causen fenotipo de PQRAD.19 Para el resto de genes minoritarios la información es limitada, pero existen datos indicativos de riesgo moderado de enfermedad renal para PQRAD- ALG9,10 PQRAD-ALG5,7 y de riesgo bajo para PQRAD-GANAB8 y PQRAD-IFT14011 (Tabla 1).
Punto de buena práctica 1.4.1.2: En PQRAD-PKD1, el tipo de variante patogénica de PKD1 influye en la severidad de la enfermedad renal.
Las variantes patogénicas PKD1 que se predicen que conllevarán una proteína poliquistina-1 truncada se asocian con una peor evolución renal. El estudio Genkyst determinó una media de edad de enfermedad renal terminal de 55.1 años (rango intercuartílico: 48.5-62.1 años) para variantes truncantes en PKD1, frente a 65.8 años (rango intercuartílico: 53-76.5 años) para variantes no truncantes.27 No obstante, el grupo de variantes no truncantes es heterogéneo, incluyéndose aquí variantes inactivadoras así como variantes hipomórficas que generan proteínas parcialmente funcionales. En el estudio más amplio de PKD2, las variantes no truncantes se asociaron con mayor FGe respecto a las variables truncantes.112
Dado que el tipo de variante patogénicas de los genes mayores es significativo para la progresión de la función renal, en la herramienta Predicting Renal Outcome in Polycystic Kidney Disease (PROPKD) score, se incluyen tanto datos clínicos como datos de genotipo.
Punto de buena práctica 1.4.1.3: La severidad de la progresión de la enfermedad renal intrafamiliar puede proveer información sobre la evolución en otros miembros de la misma familia afectados.
La evolución de miembros de la familia afectados, como la edad de ERT, aporta información sobre posible evolución en otros miembros, incluso en aquellos todavía presintomáticos.113 Esta orientación se basa en que los miembros de la misma familia suelen compartir variante patogénica. No obstante, debido a múltiples factores modificadores de la expresión genética y diferencias en estilo de vida y exposición ambiental, existe también variabilidad intrafamiliar y, por tanto, estas orientaciones son únicamente moderadamente predictivas.95,96
Punto de buena práctica clínica 1.4.1.4: El sexo masculino es un posible factor pronóstico de severidad en PQRAD.
Los datos sobre la importancia del sexo en la gravedad de la enfermedad renal por PQRAD son controvertidos, pero, en general, el sexo masculino parece asociarse a una enfermedad más grave. En los estudios de cohortes de la Clínica Mayo y Genkyst, la edad de enfermedad renal terminal fue de 58,2 años y 63,9 años, y de 62,8 años y 65,4 años, para varones y mujeres, respectivamente.28,92 Las edades correspondientes para varones y mujeres fueron de 55,7 años y 59,4 años, respectivamente, para la PQRAD-PKD1, y para la PQRAD-PKD2, fue de 71,2 años, y <50% de las mujeres experimentaron ERT [92]. En el análisis multivariante en el que se incluyó la edad, el grupo mutacional, el FGe basal y el IMC, el Hazard ratio (HR) de ERT para los pacientes varones, en comparación con las mujeres, fue de 1,41 (IC del 95%: 1,09-1,81).92 Por ello, se sugiere tener en consideración el sexo para determinar la evolución, y, por ello, es incluido como parte del PROPKD score, sin embargo, se comprende que se requieren más estudios.
Punto de buena práctica 1.4.1.5: El sobrepeso y la obesidad son probablemente factores de riesgo de progresión más rápida de la enfermedad renal en PQRAD.
Estudios en modelos animales han mostrado que dietas hipocalóricas y con alta ingesta de agua pueden reducir la progresión de la enfermedad renal.114,115,116,117 Sin embargo, la importancia de estos factores en seres humanos sigue siendo investigada. La obesidad también se ha identificado como un factor de riesgo para el desarrollo y progresión de la enfermedad renal crónica (ERC), pero los datos son limitados en cuanto a la importancia específica en la PQRAD. En el estudio HALT Progression of Polycystic Kidney Disease (HALT-PKD), se encontró que el aumento del índice de masa corporal (IMC) se asoció con un mayor crecimiento del VRT y una disminución de la FGe.118 En general, aunque la evidencia es limitada, se sugiere que el peso corporal está relacionado con la progresión de la enfermedad en la PQRAD.
Punto de práctica 1.4.1.6: Un mayor nivel de ingesta de sal se asocia con una progresión más rápida de la PQRAD.
En el HALT-PKD Study A, se observó una asociación significativa de la excreción media de sodio en orina (UNaE) y la tasa anual de crecimiento del VRT (0,43% al año por cada aumento de 18 mEq en la UNaE; p < 0,001) [119]. Utilizando un modelo similar en el HALT-PKD Study B, se asoció una mayor tasa anual de descenso del FGe con el nivel de ingesta de sal (-0,086 ml/min al año por cada aumento de 18 mEq/24 h en la UNaE; p < 0,001). En un estudio realizado en los Países Bajos, el nivel de ingesta de sal se asoció significativamente con un cambio anual en la tasa de FGe de -0,11 ml/min por 1,73 m2 (IC del 95%: 0,20 a -0,02) por gramo de sal.120 Por lo tanto, es probable que el control del nivel de ingesta de sal tenga valor en la PQRAD.
Punto de buena práctica 1.4.2: Formas de evaluar la gravedad de la progresión de la enfermedad renal
Se pueden utilizar diferentes métodos para monitorizar la gravedad de la enfermedad renal en la PQRAD y, potencialmente, identificar a las personas con una progresión más rápida. Las mediciones de la función renal, como el FGe determinado a partir del nivel de creatinina sérica (Crs), son relativamente insensibles para detectar pequeñas reducciones de la función, se han desarrollado otros métodos para monitorizar la enfermedad en fase inicial. La medición del tamaño de los riñones, mediante volumen renal total ajustado por altura (VRTa) determinado por RM, es el mejor biomarcador en las fases iniciales de la enfermedad.121 Por lo tanto, aconsejamos emplear el VRTa con fines pronósticos en la PQRAD inicial. Una forma sencilla de emplear el VRTa es utilizando la Clasificación de Mayo por Imagen (MIC), que proporciona categorías ajustadas por edad y ayuda a identificar a las personas con enfermedad rápidamente progresiva (Recomendación 1.4.2.1). El análisis de la función renal, sin embargo, también puede ser útil como marcador pronóstico, por lo que aconsejamos monitorizar la función renal como FGe/edad o como la pendiente del descenso del FGe (Punto de Práctica 1.4.2.8). La aparición precoz de manifestaciones de la enfermedad de PQRAD, como hipertensión y episodios urológicos, también puede tener valor predictivo. El PROPKD score combina datos genéticos, sexo e información clínica, como la aparición temprana de síntomas de la enfermedad, para proporcionar información pronóstica.
Otros factores que pueden ser útiles para identificar una enfermedad rápidamente progresiva son los biomarcadores en orina y suero (Punto de Práctica 1.4.2.9). Se ha demostrado que la disminución del flujo sanguíneo renal es un marcador precoz de la gravedad de la enfermedad renal, pero esta medida es difícil de utilizar y calibrar, y en este momento no se considera necesario seguir investigando.122,123 La identificación y utilización de factores genéticos modificadores, incluso como puntuación de riesgo poligénico (PRS), también puede tener valor predictivo.99 Un modelo que incluya varios de estos factores probablemente tendrá un mayor poder predictivo, que los factores evaluados de forma aislada. No obstante, una limitación es que la mayoría de las poblaciones están enriquecidas por personas de raza blanca, y se requiere una mayor validación en poblaciones más diversas.
Punto de buena práctica 1.4.2.1: El VRTa para el pronóstico se mide con mayor precisión mediante resonancia magnética o tomografía computarizada, calculado con una herramienta automatizada o semiautomatizada, pero la ecuación del elipsoide también es una opción para estimar el VRTa.
Punto de buena práctica 1.4.2.2: VRTa predice el futuro declive de la función renal.
Aunque el aumento del tamaño de los riñones varía entre las personas con PQRAD, los datos indican que se produce a un ritmo relativamente constante a lo largo del tiempo para una determinada persona afectada, como muestra el estudio CRISP.121
El tamaño del riñón, incluso en una fase temprana de la enfermedad, tiene un gran valor predictivo para determinar el declive posterior de la función renal y la progresión de la insuficiencia renal. Dado que la importancia del VRTa depende en gran medida de la edad, estos datos por sí solos pueden ser difíciles de interpretar; por lo tanto, se han definido grupos de VKTa/edad para clasificar a las personas con PQRAD según el valor MIC
Punto de buena práctica 1.4.2.3: Las mediciones ecográficas de la VKT y la longitud del riñón también tienen valor pronóstico, pero son menos precisas que las realizadas mediante RM o TC.
Recomendación 1.4.2.1: Recomendamos emplear la Clasificación por Imágenes de Mayo
(CIM) para predecir el futuro deterioro de la función renal y el momento de la insuficiencia renal (1B).
Información clave
Balance de beneficios y riesgos
Una forma conveniente de utilizar los datos de VRTa para identificar a las personas con enfermedad rápidamente progresiva es emplear el Clasificación por Imágenes de Mayo. El estudio de Irazabal et al. definió 5 clases típicas de imagen (1A a 1E) basadas en la tasa de crecimiento anual del VRTa (1A: <1,5%; 1B: 1,5%-3%; 1C: 3%-4,5%; 1D: 4,5%-6%; 1E: >6%), partiendo de un VRTa teóricamente igual al nacer (Figura 5). Por lo tanto, se definen 5 grupos de VRTa para clasificar el tamaño de los riñones de las personas de 15-80 años que tienen presentaciones radiológicas típicas. Es importante señalar que las presentaciones radiológicas atípicas (MIC subclase 2), como unilateral, segmentaria,
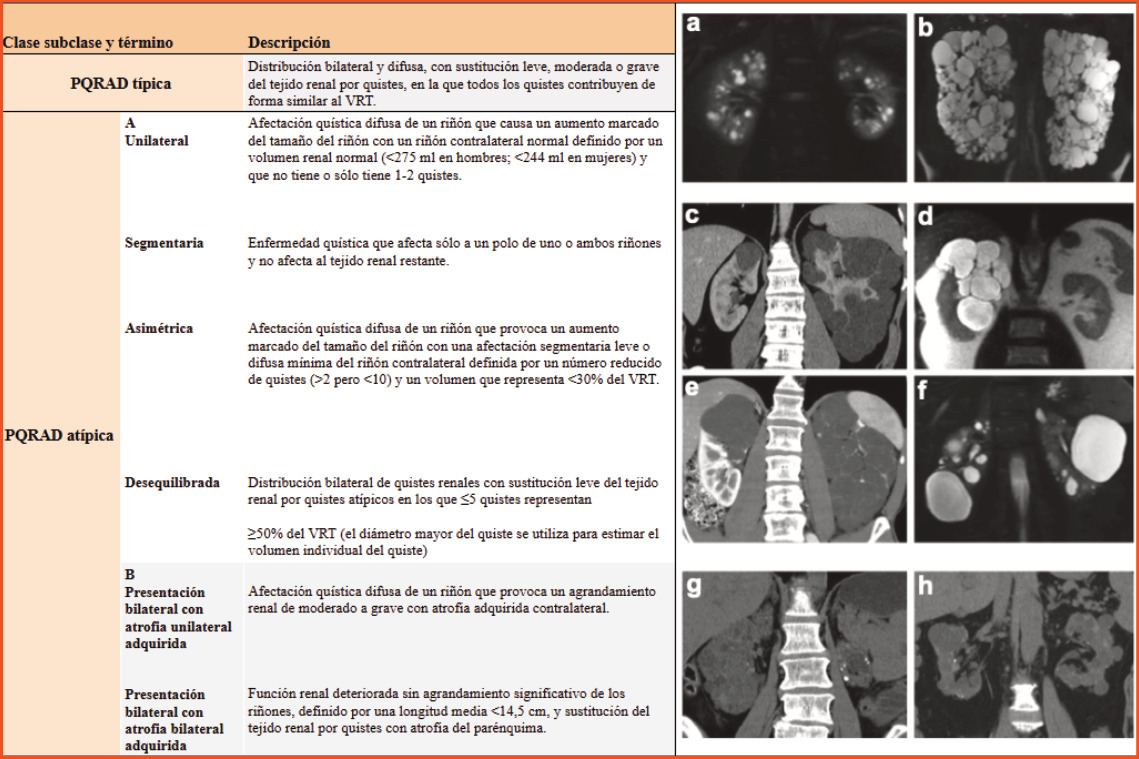
asimétrica o asimétrica (MIC subclase 2A) o atrófica (MIC subclase 2B), se excluyen de la rúbrica predictiva, ya que la naturaleza predictiva del MIC probablemente no se aplica en estas situaciones especiales (Figura 6). El MIC también excluye a las personas con riñones atípicos, para quienes la relación entre VRTa/edad y una progresión más rápida puede no ser válida. Del mismo modo, la MIC no debe utilizarse para las personas afectadas por los genes menores. El MIC puede calcularse mediante una aplicación web: https://www.mayo.edu/research/documents/pkd- center-adpkd-classification/doc-20094754. Existen pruebas sólidas que indican que el VRTa es el mejor biomarcador pronóstico existente en la PQRAD, y que el cálculo del MIC es el medio más fácil y sencillo de interpretar y emplear dichos datos. Para calcular el MIC es preciso utilizar imagen abdominal, especialmente recomendado TAC o resonancia magnética.
Certeza de las pruebas: La certeza de las pruebas se calificó de moderada. Cuatro de los 5 estudios que evaluaron en un análisis multivariante la capacidad de MIC como predictor de la función renal (>4 años), medida como el cambio en FGe o desarrollo de fallo renal, informaron de asociaciones estadísticamente significativas entre la MIC basal y la función renal futura, con asociaciones mayoritariamente más fuertes entre una MIC más alta, en comparación con una MIC más baja. El grado de certeza de la evidencia se rebajó de alto a moderado, debido principalmente a algunas incoherencias en cuanto a la intensidad de la asociación entre cada una de las clases de CMI y el cambio en la función renal.22,93,118,124,125,126,127,128,129
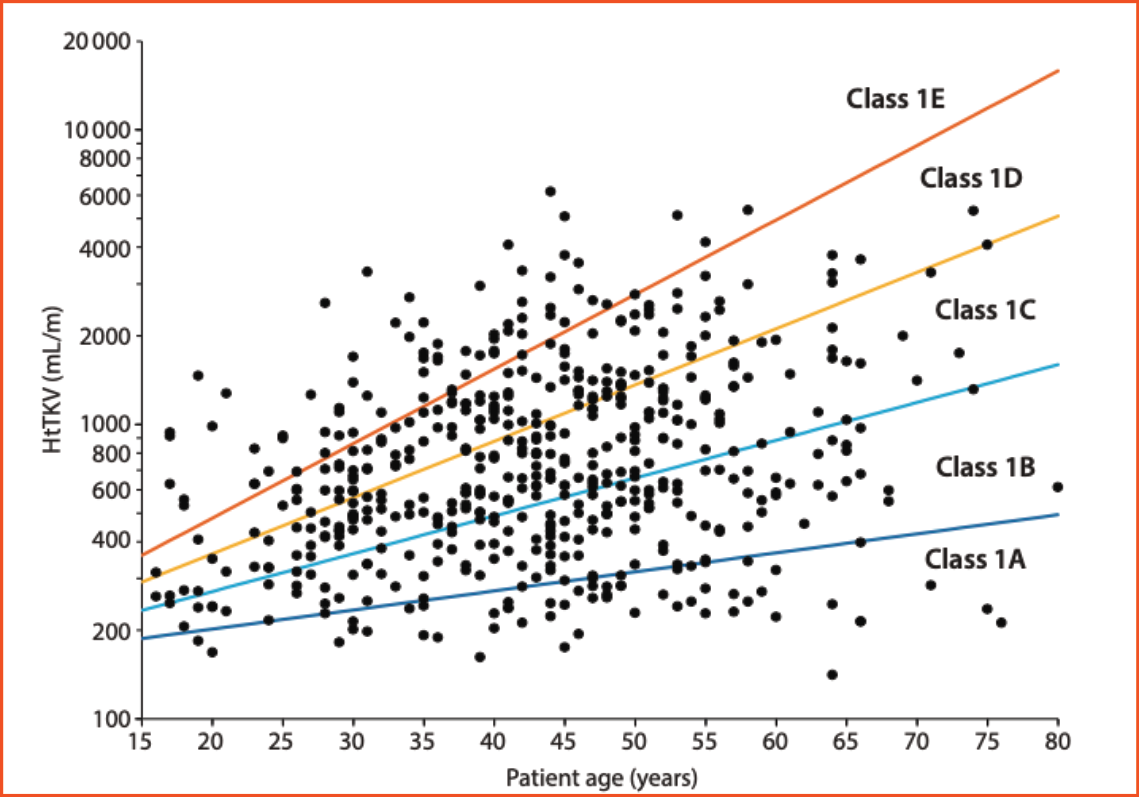
A partir del estudio inicial, la frecuencia estimada de insuficiencia renal tras 10 años de seguimiento aumentó para cada subclase de MIC basal (de la A a la E) en un 2,4%, 11,0%, 37,8%, 47,1% y 66,9%, respectivamente. De hecho, en un análisis de 1079 personas con PQRAD-PKD1 o PQRAD-PKD2, la edad determinada por Kaplan-Meier en el momento de la insuficiencia renal fue, en años, de 45,1, 55,6, 62,8 y 71,2, para las subclases MIC 1E a 1B, respectivamente, siendo <20% de las personas en la subclase MIC 1A las que experimentaron insuficiencia renal.92
Consideraciones para la aplicación
Aunque en entornos con un alto nivel de recursos en los que generalmente se dispone de RM y TC, en entornos con pocos recursos la ecografía puede ser la única metodología disponible. La medición puede repetirse anualmente o a intervalos de hasta 5 años, dependiendo del entorno clínico. Por ejemplo, pequeñas diferencias en la VRTa en una persona joven pueden tener un gran efecto en la clasificación de la imagen.22 Repetir la medición de la VRTa después de 1 año puede garantizar que la clasificación inicial de la imagen fue correcta.
Justificación: El cálculo del VRTa a partir de imágenes abdominales de RM o TC permite determinar el MIC, que a su vez proporciona la información pronóstica más fiable para la persona afectada. Este análisis determinará si la persona tiene un patrón de imagen típico o atípico, y para aquellos con un patrón típico, su subclase de MIC (1A-1E). Pruebas moderadamente sólidas indican que la MIC está correlacionada con el futuro declive de la función renal y el momento de la insuficiencia renal. La calculadora de MIC, con la adición de Cr sérica y datos demográficos básicos, también permite estimar los valores futuros de TFGe. Esta categorización puede utilizarse para seleccionar sujetos para ensayos clínicos, y puede ayudar a determinar las mejores opciones de tratamiento para las personas con PQRAD, incluido el uso de Tolvaptán.
Punto de buena práctica 1.4.2.4: Cuando se utilice el MIC para el pronóstico, deben excluirse a las personas con patrones de imagen atípicos (subclase 2A y 2B), ya que el VRTa no predice los resultados renales en estas personas.
Punto de buena práctica 1.4.2.5: Cuando se utilice el MIC para el pronóstico, deben excluirse a las personas que tengan variantes patogénicas en genes distintos de PKD1 o PKD2 (si se dispone de información genética), ya que es probable que las predicciones no sean fiables en estas personas.
El MIC se desarrolló principalmente en una población de personas con mutaciones causales en PKD1 y PKD2, o que no están caracterizadas genéticamente pero tienen la enfermedad típica, y por lo tanto, no está diseñado para evaluar a personas que tienen PQRAD debida a cambios patogénicos en los genes menores, incluso si las personas con variantes patogénicas genéticas menores se clasifican como típicas (subclases de CMI 1A-1E), las predicciones basadas en CMI no deben considerarse fiables en estos casos. Si no se dispone de información genética y los riñones se clasifican como típicos (subclases 1A-1E de CMI), pueden aplicarse las predicciones de CMI.
Punto de buena práctica 1.4.2.6: La puntuación Predicting Renal Outcome in Polycystic Kidney Disease (PROPKD) puede ayudar en la identificación de personas con enfermedad rápidamente progresiva.
Como ya se ha señalado, el gen causante de la PQRAD y el tipo de variante de PKD1 están asociados a la gravedad de la enfermedad renal. Del mismo modo, el sexo de la persona afectada también está relacionado con los resultados de la enfermedad renal, ya que los pacientes varones suelen experimentar una insuficiencia renal más precoz. El inicio de la hipertensión en personas con PQRAD se produce de media a edades cercanas a los 30 años, y ser hipertenso antes de los 35 años se ha definido como un factor de riesgo para una progresión más rápida de la enfermedad. La aparición de hematuria o infecciones del tracto urinario (ITU) también se ha asociado a un menor nivel de función renal. Sin embargo, un punto a tener en cuenta es que se requieren datos de genotipo, y no se pueden asignar categorías de forma fiable para personas de <35 años si no son ya hipertensas o no han tenido un evento urológico.
Punto de buena práctica 1.4.2.7: Los biomarcadores avanzados basados en RM pueden aportar un valor pronóstico adicional.
Aunque el VRTa (MIC) es actualmente el mejor biomarcador en la PQRAD para predecir el futuro deterioro de la función renal, no aprovecha la gran cantidad de información que proporciona la RM sobre la composición del riñón. Kline et al.130 demostraron que la adición del análisis de textura, específicamente entropía, correlación y energía, a un modelo de predicción mejoraba la predicción de ERC G3a y G3b, y un descenso del 30% tras 8 años de seguimiento. Bae et al.128 analizaron el VRT tras excluir el volumen de quistes exofíticos en personas con MIC de subclase 1 o 2 y mostraron un mejor rendimiento predictivo, en comparación con el VRTa estándar, en cuanto al desarrollo de ERC G3 durante el seguimiento. El número de quistes hemorrágicos detectados en la RM mejoraba la predicción del FGe futuro, en comparación con la VRTa sola (P 1⁄4 0,045).131 Recientemente se han desarrollado técnicas para segmentar individualmente los quistes y cuantificar datos biométricos adicionales derivados de la RM.
Punto de buena práctica 1.4.2.8: La evaluación de la función renal como FGe en relación con la edad y/o los datos longitudinales de la pendiente de la FGe pueden ayudar a identificar a las personas con PQRAD rápidamente progresiva.
El deterioro de la función renal es un fenómeno relacionado con la edad en la PQRAD. Clásicamente, se ha propuesto que se caracteriza por una función preservada durante varias décadas antes de un declive pronunciado en la década anterior a la aparición de la insuficiencia renal.132 Se sugiere un declive más lineal desde una edad más temprana para las subclases MIC más graves (1C-1E) y las variantes patogénicas PKD1 truncantes, mientras que los grupos con enfermedad más leve tienen una trayectoria más tradicional. El Grupo de Trabajo considera que la medición de la tasa de disminución del FGe es útil para determinar la gravedad de la enfermedad renal en personas con PQRAD, pero se necesitan múltiples mediciones durante un periodo significativo. Sin embargo, puede obtenerse información similar comparando los datos de FGe ajustados a la edad de la persona afectada con los datos de referencia.92,133 Estos datos tienen una utilidad limitada en los adultos más jóvenes, aunque las personas con las formas más graves de PQRAD pueden presentar un descenso de la FGe a los 25 años.92 Cuando existe una discrepancia entre los datos de VKT y FGe, con una FGe inferior a la esperada, puede ser útil realizar más análisis, incluidas pruebas genéticas.
Punto de buena práctica 1.4.2.9: Los biomarcadores medidos en orina y suero son potencialmente útiles para evaluar el pronóstico y monitorizar los tratamientos en la PQRAD.
Por el momento, la mayoría de estos biomarcadores no han superado a los medios tradicionales de monitorización de la función renal (Crs y niveles de cistatina C) y el desarrollo de biomarcadores mejorados es un área de investigación futura.
Algunas recomendaciones de investigación
- Comparar Sanger, tNGS, WES y WGS en poblaciones control de PQRAD para destacar los puntos fuertes y débiles de cada enfoque.
- Mejorar las directrices del ACMG para los genes de la PQRAD, a fin de reducir el número de variantes incluidas en la categoría no diagnóstica de VUS.
- Determinar todos los genes asociados a los fenotipos ADPKD y ADPLD. Asimismo, establecer el fenotipo completo y la penetrancia de los genes menores necesarios para causar quistes y reducción de la FGe.
- Determinar más claramente hasta qué punto el tipo de variante patogénica PKD1 influye en el fenotipo renal resultante.
- Determinar cómo la inteligencia artificial puede ser útil en el procesamiento de grandes cantidades de datos genéticos para ayudar a clasificar las variantes genéticas basándose en el entrenamiento a partir de grandes conjuntos de datos.
- Es necesario seguir estudiando la importancia del sexo como factor de riesgo de la gravedad de la enfermedad.
- Identificar variantes genéticas raras en la línea germinal, más allá del gen causante de la enfermedad, que influyan en la gravedad de la PQRAD.
- Identificar las variantes genómicas comunes que influyen en la gravedad de la PQRAD y determinar el valor pronóstico de las puntuaciones de riesgo poligénicas.
- Determinar si las variantes somáticas del gen causante de la enfermedad y otros factores genéticos influyen en la gravedad de la enfermedad renal.
- Identificar y validar mejores biomarcadores predictivos en orina y suero del tratamiento de la PQRAD.
- Desarrollar un modelo que incluya imágenes múltiples y datos genéticos, clínicos y biomarcadores para predecir mejor los resultados de la PQRAD.
- Desarrollar nuevas puntuaciones pronósticas y validarlas en poblaciones específicas.
Bibliografía
- E. Cornec-Le Gall, A. Alam, and R. D. Perrone, “Autosomal dominant polycystic kidney disease,” Lancet Lond. Engl., vol. 393, no. 10174, pp. 919–935, Mar. 2019, doi: 10.1016/S0140-6736(18)32782-X.
- V. E. Torres, P. C. Harris, and Y. Pirson, “Autosomal dominant polycystic kidney disease,” Lancet Lond. Engl., vol. 369, no. 9569, pp. 1287–1301, Apr. 2007, doi: 10.1016/S0140-6736(07)60601-1.
- C. Bergmann, L. M. Guay-Woodford, P. C. Harris, S. Horie, D. J. M. Peters, and V. E. Torres, “Polycystic kidney disease,” Nat. Rev. Dis. Primer, vol. 4, no. 1, p. 50, Dec. 2018, doi: 10.1038/ s41572-018-0047-y.
- I.-A. Iliuta et al., “Polycystic Kidney Disease without an Apparent Family History,” J. Am. Soc. Nephrol. JASN, vol. 28, no. 9, pp. 2768–2776, Sep. 2017, doi: 10.1681/ASN.2016090938.
- E. Cornec-Le Gall, V. E. Torres, and P. C. Harris, “Genetic Complexity of Autosomal Dominant Polycystic Kidney and Liver Diseases,” J. Am. Soc. Nephrol. JASN, vol. 29, no. 1, pp. 13–23, Jan. 2018, doi: 10.1681/ASN.2017050483.
- C. M. Heyer et al., “Predicted Mutation Strength of Nontruncating PKD1 Mutations Aids Genotype-Phenotype Correlations in Autosomal Dominant Polycystic Kidney Disease,” J. Am. Soc. Nephrol. JASN, vol. 27, no. 9, pp. 2872–2884, Sep. 2016, doi: 10.1681/ASN.2015050583.
- H. Lemoine et al., “Monoallelic pathogenic ALG5 variants cause atypical polycystic kidney disease and interstitial fibrosis,” Am. J. Hum. Genet., vol. 109, no. 8, pp. 1484–1499, Aug. 2022, doi: 10.1016/j.ajhg.2022.06.013.
- B. Porath et al., “Mutations in GANAB, Encoding the Glucosidase IIα Subunit, Cause Autosomal-Dominant Polycystic Kidney and Liver Disease,” Am. J. Hum. Genet., vol. 98, no. 6, pp. 1193–1207, Jun. 2016, doi: 10.1016/j.ajhg.2016.05.004.
- E. Cornec-Le Gall et al., “Monoallelic Mutations to DNAJB11 Cause Atypical Autosomal-Dominant Polycystic Kidney Disease,” Am. J. Hum. Genet., vol. 102, no. 5, pp. 832–844, May 2018, doi: 10.1016/j.ajhg.2018.03.013.
- W. Besse et al., “ALG9 Mutation Carriers Develop Kidney and Liver Cysts,” J. Am. Soc. Nephrol. JASN, vol. 30, no. 11, pp. 2091–2102, Nov. 2019, doi: 10.1681/ASN.2019030298.
- S. R. Senum et al., “Monoallelic IFT140 pathogenic variants are an important cause of the autosomal dominant polycystic kidney-spectrum phenotype,” Am. J. Hum. Genet., vol. 109, no. 1, pp. 136–156, Jan. 2022, doi: 10.1016/j.ajhg.2021.11.016.
- S. Davila et al., “Mutations in SEC63 cause autosomal dominant polycystic liver disease,” Nat. Genet., vol. 36, no. 6, pp. 575–577, Jun. 2004, doi: 10.1038/ng1357.
- J. P. H. Drenth, R. H. M. te Morsche, R. Smink, J. S. Bonifacino, and J. B. M. J. Jansen, “Germline mutations in PRKCSH are associated with autosomal dominant polycystic liver disease,” Nat. Genet., vol. 33, no. 3, pp. 345–347, Mar. 2003, doi: 10.1038/ng1104.
- A. Li et al., “Mutations in PRKCSH cause isolated autosomal dominant polycystic liver disease,” Am. J. Hum. Genet., vol. 72, no. 3, pp. 691–703, Mar. 2003, doi: 10.1086/368295.
- W. Besse et al., “Isolated polycystic liver disease genes define effectors of polycystin-1 function,” J. Clin. Invest., vol. 127, no. 5, pp. 1772–1785, May 2017, doi: 10.1172/JCI90129.
- K.-U. Eckardt et al., “Autosomal dominant tubulointerstitial kidney disease: diagnosis, classification, and management–A KDIGO consensus report,” Kidney Int., vol. 88, no. 4, pp. 676–683, Oct. 2015, doi: 10.1038/ki.2015.28.
- L. G. Biesecker et al., “A dyadic approach to the delineation of diagnostic entities in clinical genomics,” Am. J. Hum. Genet., vol. 108, no. 1, pp. 8–15, Jan. 2021, doi: 10.1016/j.ajhg.2020.11.013.
- L. R. Claus et al., “Certain heterozygous variants in the kinase domain of the serine/threonine kinase NEK8 can cause an autosomal dominant form of polycystic kidney disease,” Kidney Int., vol. 104, no. 5, pp. 995–1007, Nov. 2023, doi: 10.1016/j.kint.2023.07.021.
- V. T. Huynh et al., “Clinical spectrum, prognosis and estimated prevalence of DNAJB11-kidney disease,” Kidney Int., vol. 98, no. 2, pp. 476–487, Aug. 2020, doi: 10.1016/j.kint.2020.02.022.
- V. E. Torres et al., “Tolvaptan in Later-Stage Autosomal Dominant Polycystic Kidney Disease,” N. Engl. J. Med., vol. 377, no. 20, pp. 1930–1942, Nov. 2017, doi: 10.1056/NEJMoa1710030.
- V. E. Torres et al., “Tolvaptan in patients with autosomal dominant polycystic kidney disease,” N. Engl. J. Med., vol. 367, no. 25, pp. 2407–2418, Dec. 2012, doi: 10.1056/NEJMoa1205511.
- M. V. Irazabal et al., “Imaging classification of autosomal dominant polycystic kidney disease: a simple model for selecting patients for clinical trials,” J. Am. Soc. Nephrol. JASN, vol. 26, no. 1, pp. 160–172, Jan. 2015, doi: 10.1681/ASN.2013101138.
- Y. Pei et al., “Unified criteria for ultrasonographic diagnosis of ADPKD,” J. Am. Soc. Nephrol. JASN, vol. 20, no. 1, pp. 205–212, Jan. 2009, doi: 10.1681/ASN.2008050507.
- Y. Pei et al., “Imaging-based diagnosis of autosomal dominant polycystic kidney disease,” J. Am. Soc. Nephrol. JASN, vol. 26, no. 3, pp. 746–753, Mar. 2015, doi: 10.1681/ASN.2014030297.
- A. R. Chang et al., “Exome Sequencing of a Clinical Population for Autosomal Dominant Polycystic Kidney Disease,” JAMA, vol. 328, no. 24, pp. 2412–2421, Dec. 2022, doi: 10.1001/ jama.2022.22847.
- W. R. Cnossen et al., “Whole-exome sequencing reveals LRP5 mutations and canonical Wnt signaling associated with hepatic cystogenesis,” Proc. Natl. Acad. Sci. U. S. A., vol. 111, no. 14, pp. 5343–5348, Apr. 2014, doi: 10.1073/pnas.1309438111.
- E. Cornec-Le Gall et al., “The PROPKD Score: A New Algorithm to Predict Renal Survival in Autosomal Dominant Polycystic Kidney Disease,” J. Am. Soc. Nephrol. JASN, vol. 27, no. 3, pp. 942–951, Mar. 2016, doi: 10.1681/ASN.2015010016.
- E. Cornec-Le Gall et al., “Type of PKD1 mutation influences renal outcome in ADPKD,” J. Am. Soc. Nephrol. JASN, vol. 24, no. 6, pp. 1006–1013, May 2013, doi: 10.1681/ASN.2012070650.
- S. Rossetti et al., “Incompletely penetrant PKD1 alleles suggest a role for gene dosage in cyst initiation in polycystic kidney disease,” Kidney Int., vol. 75, no. 8, pp. 848–855, Apr. 2009, doi: 10.1038/ki.2008.686.
- K. Hopp et al., “Functional polycystin-1 dosage governs autosomal dominant polycystic kidney disease severity,” J. Clin. Invest., vol. 122, no. 11, pp. 4257–4273, Nov. 2012, doi: 10.1172/ JCI64313.
- M. B. Lanktree et al., “Patients with Protein-Truncating PKD1 Mutations and Mild ADPKD,” Clin. J. Am. Soc. Nephrol. CJASN, vol. 16, no. 3, pp. 374–383, Mar. 2021, doi: 10.2215/CJN.11100720.
- E. E. Groopman et al., “Diagnostic Utility of Exome Sequencing for Kidney Disease,” N. Engl. J. Med., vol. 380, no. 2, pp. 142–151, Jan. 2019, doi: 10.1056/NEJMoa1806891.
- C.-C. Yu et al., “PKD2 founder mutation is the most common mutation of polycystic kidney disease in Taiwan,” NPJ Genomic Med., vol. 7, no. 1, p. 40, Jul. 2022, doi: 10.1038/s41525-022-00309-w.
- O. Z. Dalgaard, “Bilateral polycystic disease of the kidneys; a follow-up of two hundred and eighty-four patients and their families,” Acta Med. Scand. Suppl., vol. 328, pp. 1–255, 1957.
- H. P. H. Neumann et al., “Epidemiology of autosomal-dominant polycystic kidney disease: an in-depth clinical study for south-western Germany,” Nephrol. Dial. Transplant. Off. Publ. Eur. Dial. Transpl. Assoc. – Eur. Ren. Assoc., vol. 28, no. 6, pp. 1472–1487, Jun. 2013, doi: 10.1093/ndt/gfs551.
- M. B. Lanktree et al., “Prevalence Estimates of Polycystic Kidney and Liver Disease by Population Sequencing,” J. Am. Soc. Nephrol. JASN, vol. 29, no. 10, pp. 2593–2600, Oct. 2018, doi: 10.1681/ASN.2018050493.
- C. J. Willey, J. D. Blais, A. K. Hall, H. B. Krasa, A. J. Makin, and F. S. Czerwiec, “Prevalence of autosomal dominant polycystic kidney disease in the European Union,” Nephrol. Dial. Transplant. Off. Publ. Eur. Dial. Transpl. Assoc. – Eur. Ren. Assoc., vol. 32, no. 8, pp. 1356–1363, Aug. 2017, doi: 10.1093/ndt/gfw240.
- T. Suwabe et al., “Epidemiology of Autosomal Dominant Polycystic Kidney Disease in Olmsted County,” Clin. J. Am. Soc. Nephrol. CJASN, vol. 15, no. 1, pp. 69–79, Jan. 2020, doi: 10.2215/ CJN.05900519.
- T. T. Aung et al., “Autosomal Dominant Polycystic Kidney Disease Prevalence among a Racially Diverse United States Population, 2002 through 2018,” Kidney360, vol. 2, no. 12, pp. 2010– 2015, Dec. 2021, doi: 10.34067/KID.0004522021.
- C. Yersin, P. Bovet, J. P. Wauters, D. F. Schorderet, G. Pescia, and F. Paccaud, “Frequency and impact of autosomal dominant polycystic kidney disease in the Seychelles (Indian Ocean),” Nephrol. Dial. Transplant. Off. Publ. Eur. Dial. Transpl. Assoc. – Eur. Ren. Assoc., vol. 12, no. 10, pp. 2069– 2074, Oct. 1997, doi: 10.1093/ndt/12.10.2069.
- M. E. Astley et al., “The ERA Registry Annual Report 2020: a summary,” Clin. Kidney J., vol. 16, no. 8, pp. 1330–1354, Aug. 2023, doi: 10.1093/ckj/sfad087.
- D. Odland, “A Patient Perspective on Genetic Testing for ADPKD: The Lack of Complete Genetic Information, Especially Early in the Course of the Disease, Is Harming Adult Autosomal Dominant Polycystic Kidney Disease (ADPKD) Patients,” Clin. J. Am. Soc. Nephrol. CJASN, vol. 16, no. 5, pp. 671–673, May 2021, doi: 10.2215/CJN.14051119.
- J. Dudley et al., “Clinical practice guideline monitoring children and young people with, or at risk of developing autosomal dominant polycystic kidney disease (ADPKD),” BMC Nephrol., vol. 20, no. 1, p. 148, Apr. 2019, doi: 10.1186/s12882-019-1285-2.
- M. D. Elliott et al., “Mainstreaming Genetic Testing for Adult Patients With Autosomal Dominant Polycystic Kidney Disease,” Can. J. Kidney Health Dis., vol. 8, p. 20543581211055001, 2021, doi: 10.1177/20543581211055001.
- A. Mallett, C. Corney, H. McCarthy, S. I. Alexander, and H. Healy, “Genomics in the renal clinic – translating nephrogenetics for clinical practice,” Hum. Genomics, vol. 9, no. 1, p. 13, Jun. 2015, doi: 10.1186/s40246-015-0035-1.
- C. L. Bennett, S. E. Burke, H. Burton, and P. A. Farndon, “A toolkit for incorporating genetics into mainstream medical services: Learning from service development pilots in England,” BMC Health Serv. Res., vol. 10, p. 125, May 2010, doi: 10.1186/1472-6963-10-125.
- N. K. Dahl et al., “The Clinical Utility of Genetic Testing in the Diagnosis and Management of Adults with Chronic Kidney Disease,” J. Am. Soc. Nephrol. JASN, vol. 34, no. 12, pp. 2039–2050, Dec. 2023, doi: 10.1681/ASN.0000000000000249.
- A. D. Rule, K. Sasiwimonphan, J. C. Lieske, M. T. Keddis, V. E. Torres, and T. J. Vrtiska, “Characteristics of renal cystic and solid lesions based on contrast-enhanced computed tomography of potential kidney donors,” Am. J. Kidney Dis. Off. J. Natl. Kidney Found., vol. 59, no. 5, pp. 611– 618, May 2012, doi: 10.1053/j.ajkd.2011.12.022.
- D. Ravine, R. N. Gibson, R. G. Walker, L. J. Sheffield, P. Kincaid-Smith, and D. M. Danks, “Evaluation of ultrasonographic diagnostic criteria for autosomal dominant polycystic kidney disease 1,” Lancet Lond. Engl., vol. 343, no. 8901, pp. 824–827, Apr. 1994, doi: 10.1016/s0140-6736(94)92026-5.
- B. Ponte et al., “Copeptin is associated with kidney length, renal function, and prevalence of simple cysts in a population-based study,” J. Am. Soc. Nephrol. JASN, vol. 26, no. 6, pp. 1415–1425, Jun. 2015, doi: 10.1681/ASN.2014030260.
- B. Apple et al., “Individuals heterozygous for ALG8 protein-truncating variants are at increased risk of a mild cystic kidney disease,” Kidney Int., vol. 103, no. 3, pp. 607–615, Mar. 2023, doi: 10.1016/j.kint.2022.11.025.
- C. P. Thomas et al., “Genetic evaluation of living kidney donor candidates: A review and recommendations for best practices,” Am. J. Transplant. Off. J. Am. Soc. Transplant. Am. Soc. Transpl. Surg., vol. 23, no. 5, pp. 597–607, May 2023, doi: 10.1016/j.ajt.2023.02.020.
- M. Durkie, J. Chong, M. K. Valluru, P. C. Harris, and A. C. M. Ong, “Biallelic inheritance of hypomorphic PKD1 variants is highly prevalent in very early onset polycystic kidney disease,” Genet. Med. Off. J. Am. Coll. Med. Genet., vol. 23, no. 4, pp. 689–697, Apr. 2021, doi: 10.1038/s41436-020-01026-4.
- M. Vujic et al., “Incompletely penetrant PKD1 alleles mimic the renal manifestations of ARPKD,” J. Am. Soc. Nephrol. JASN, vol. 21, no. 7, pp. 1097–1102, Jul. 2010, doi: 10.1681/ ASN.2009101070.
- C. Bergmann et al., “Mutations in multiple PKD genes may explain early and severe polycystic kidney disease,” J. Am. Soc. Nephrol. JASN, vol. 22, no. 11, pp. 2047–2056, Nov. 2011, doi: 10.1681/ASN.2010101080.
- M.-P. Audrézet et al., “Comprehensive PKD1 and PKD2 Mutation Analysis in Prenatal Autosomal Dominant Polycystic Kidney Disease,” J. Am. Soc. Nephrol. JASN, vol. 27, no. 3, pp. 722– 729, Mar. 2016, doi: 10.1681/ASN.2014101051.
- M. H. Al-Hamed et al., “Bialleleic PKD1 mutations underlie early-onset autosomal dominant polycystic kidney disease in Saudi Arabian families,” Pediatr. Nephrol. Berl. Ger., vol. 34, no. 9, pp. 1615–1623, Sep. 2019, doi: 10.1007/s00467-019-04267-x.
- M. Losekoot et al., “Polycystic Kidney Disease Caused by Bilineal Inheritance of Truncating PKD1 as Well as PKD2 Mutations,” Kidney Int. Rep., vol. 5, no. 10, pp. 1828–1832, Oct. 2020, doi: 10.1016/j.ekir.2020.07.006.
- Y. Pei et al., “Bilineal disease and trans-heterozygotes in autosomal dominant polycystic kidney disease,” Am. J. Hum. Genet., vol. 68, no. 2, pp. 355–363, Feb. 2001, doi: 10.1086/318188.
- Y.-H. Hwang et al., “Refining Genotype-Phenotype Correlation in Autosomal Dominant Polycystic Kidney Disease,” J. Am. Soc. Nephrol. JASN, vol. 27, no. 6, pp. 1861–1868, Jun. 2016, doi: 10.1681/ASN.2015060648.
- S. Rossetti et al., “Mutation analysis of the entire PKD1 gene: genetic and diagnostic implications,” Am. J. Hum. Genet., vol. 68, no. 1, pp. 46–63, Jan. 2001, doi: 10.1086/316939.
- K. Hopp et al., “Detection and characterization of mosaicism in autosomal dominant polycystic kidney disease,” Kidney Int., vol. 97, no. 2, pp. 370–382, Feb. 2020, doi: 10.1016/j.kint.2019.08.038.
- A. Connor et al., “Mosaicism in autosomal dominant polycystic kidney disease revealed by genetic testing to enable living related renal transplantation,” Am. J. Transplant. Off. J. Am. Soc. Transplant. Am. Soc. Transpl. Surg., vol. 8, no. 1, pp. 232–237, Jan. 2008, doi: 10.1111/j.1600-6143.2007.02030.x.
- D. J. McConnachie, J. L. Stow, and A. J. Mallett, “Ciliopathies and the Kidney: A Review,” Am. J. Kidney Dis. Off. J. Natl. Kidney Found., vol. 77, no. 3, pp. 410–419, Mar. 2021, doi: 10.1053/j. ajkd.2020.08.012.
- F. Hildebrandt, T. Benzing, and N. Katsanis, “Ciliopathies,” N. Engl. J. Med., vol. 364, no. 16, pp. 1533–1543, Apr. 2011, doi: 10.1056/NEJMra1010172.
- N. Pezzella, G. Bove, R. Tammaro, and B. Franco, “OFD1: One gene, several disorders,” Am. J. Med. Genet. C Semin. Med. Genet., vol. 190, no. 1, pp. 57–71, Mar. 2022, doi: 10.1002/ ajmg.c.31962.
- D. Bockenhauer and G. Jaureguiberry, “HNF1B-associated clinical phenotypes: the kidney and beyond,” Pediatr. Nephrol. Berl. Ger., vol. 31, no. 5, pp. 707–714, May 2016, doi: 10.1007/ s00467-015-3142-2.
- M. Adeva et al., “Clinical and molecular characterization defines a broadened spectrum of autosomal recessive polycystic kidney disease (ARPKD),” Medicine (Baltimore), vol. 85, no. 1, pp. 1–21, Jan. 2006, doi: 10.1097/01.md.0000200165.90373.9a.
- K. Burgmaier et al., “Refining genotype-phenotype correlations in 304 patients with autosomal recessive polycystic kidney disease and PKHD1 gene variants,” Kidney Int., vol. 100, no. 3, pp. 650–659, Sep. 2021, doi: 10.1016/j.kint.2021.04.019.
- H. J. Lehtonen et al., “Increased risk of cancer in patients with fumarate hydratase germline mutation,” J. Med. Genet., vol. 43, no. 6, pp. 523–526, Jun. 2006, doi: 10.1136/jmg.2005.036400.
- N. Nair, R. Chakraborty, Z. Mahajan, A. Sharma, S. K. Sethi, and R. Raina, “Renal Manifestations of Tuberous Sclerosis Complex,” J. Kidney Cancer VHL, vol. 7, no. 3, pp. 5–19, 2020, doi: 10.15586/jkcvhl.2020.131.
- L. S. Schmidt and W. M. Linehan, “Molecular genetics and clinical features of Birt-Hogg-Dubé syndrome,” Nat. Rev. Urol., vol. 12, no. 10, pp. 558–569, Oct. 2015, doi: 10.1038/nrurol.2015.206.
- R. Schönauer et al., “Matching clinical and genetic diagnoses in autosomal dominant polycystic kidney disease reveals novel phenocopies and potential candidate genes,” Genet. Med. Off. J. Am. Coll. Med. Genet., vol. 22, no. 8, pp. 1374–1383, Aug. 2020, doi: 10.1038/s41436-020-0816-3.
- J. R. Sampson et al., “Renal cystic disease in tuberous sclerosis: role of the polycystic kidney disease 1 gene,” Am. J. Hum. Genet., vol. 61, no. 4, pp. 843–851, Oct. 1997, doi: 10.1086/514888.
- P. T. Brook-Carter et al., “Deletion of the TSC2 and PKD1 genes associated with severe infantile polycystic kidney disease–a contiguous gene syndrome,” Nat. Genet., vol. 8, no. 4, pp. 328–332, Dec. 1994, doi: 10.1038/ng1294-328.
- T. Bada-Bosch et al., “Cystic phenotype and chronic kidney disease in autosomal dominant Alport syndrome,” Nephrol. Dial. Transplant. Off. Publ. Eur. Dial. Transpl. Assoc. – Eur. Ren. Assoc., vol. 39, no. 8, pp. 1288–1298, Jul. 2024, doi: 10.1093/ndt/gfae002.
- C. E. Kashtan et al., “Alport syndrome: a unified classification of genetic disorders of collagen IV α345: a position paper of the Alport Syndrome Classification Working Group,” Kidney Int., vol. 93, no. 5, pp. 1045–1051, May 2018, doi: 10.1016/j.kint.2017.12.018.
- A. Gulati et al., “Collagen IV Gene Mutations in Adults With Bilateral Renal Cysts and CKD,” Kidney Int. Rep., vol. 5, no. 1, pp. 103–108, Jan. 2020, doi: 10.1016/j.ekir.2019.09.004.
- E. Olinger et al., “Clinical and genetic spectra of autosomal dominant tubulointerstitial kidney disease due to mutations in UMOD and MUC1,” Kidney Int., vol. 98, no. 3, pp. 717–731, Sep. 2020, doi: 10.1016/j.kint.2020.04.038.
- O. Devuyst et al., “Autosomal dominant tubulointerstitial kidney disease,” Nat. Rev. Dis. Primer, vol. 5, no. 1, p. 60, Sep. 2019, doi: 10.1038/s41572-019-0109-9.
- F. Rahbari-Oskoui and W. C. O’Neill, “Diagnosis and Management of Acquired Cystic Kidney Disease and Renal Tumors in ESRD Patients,” Semin. Dial., vol. 30, no. 4, pp. 373–379, Jul. 2017, doi: 10.1111/sdi.12605.
- A. S. Pawar and A. G. Kattah, “Lithium-Induced Nephropathy,” N. Engl. J. Med., vol. 378, no. 11, p. 1042, Mar. 2018, doi: 10.1056/NEJMicm1709438.
- B. Phakdeekitcharoen, T. J. Watnick, and G. G. Germino, “Mutation analysis of the entire replicated portion of PKD1 using genomic DNA samples,” J. Am. Soc. Nephrol. JASN, vol. 12, no. 5, pp. 955–963, May 2001, doi: 10.1681/ASN.V125955.
- T. Eisenberger et al., “An efficient and comprehensive strategy for genetic diagnostics of polycystic kidney disease,” PloS One, vol. 10, no. 2, p. e0116680, 2015, doi: 10.1371/journal. pone.0116680.
- D. Trujillano et al., “Diagnosis of autosomal dominant polycystic kidney disease using efficient PKD1 and PKD2 targeted next-generation sequencing,” Mol. Genet. Genomic Med., vol. 2, no. 5, pp. 412–421, Sep. 2014, doi: 10.1002/mgg3.82.
- H. Ali et al., “PKD1 Duplicated regions limit clinical Utility of Whole Exome Sequencing for Genetic Diagnosis of Autosomal Dominant Polycystic Kidney Disease,” Sci. Rep., vol. 9, no. 1, p. 4141, Mar. 2019, doi: 10.1038/s41598-019-40761-w.
- A. C. Mallawaarachchi et al., “Genomic diagnostics in polycystic kidney disease: an assessment of real-world use of whole-genome sequencing,” Eur. J. Hum. Genet. EJHG, vol. 29, no. 5, pp. 760–770, May 2021, doi: 10.1038/s41431-020-00796-4.
- A. C. Mallawaarachchi et al., “Whole-genome sequencing overcomes pseudogene homology to diagnose autosomal dominant polycystic kidney disease,” Eur. J. Hum. Genet. EJHG, vol. 24, no. 11, pp. 1584–1590, Nov. 2016, doi: 10.1038/ejhg.2016.48.
- KDIGO Conference Participants, “Genetics in chronic kidney disease: conclusions from a Kidney Disease: Improving Global Outcomes (KDIGO) Controversies Conference,” Kidney Int., vol. 101, no. 6, pp. 1126–1141, Jun. 2022, doi: 10.1016/j.kint.2022.03.019.
- S. Richards et al., “Standards and guidelines for the interpretation of sequence variants: a joint consensus recommendation of the American College of Medical Genetics and Genomics and the Association for Molecular Pathology,” Genet. Med. Off. J. Am. Coll. Med. Genet., vol. 17, no. 5, pp. 405–424, May 2015, doi: 10.1038/gim.2015.30.
- P. D. Stenson, M. Mort, E. V. Ball, K. Shaw, A. Phillips, and D. N. Cooper, “The Human Gene Mutation Database: building a comprehensive mutation repository for clinical and molecular genetics, diagnostic testing and personalized genomic medicine,” Hum. Genet., vol. 133, no. 1, pp. 1–9, Jan. 2014, doi: 10.1007/s00439-013-1358-4.
- S. Lavu et al., “The value of genotypic and imaging information to predict functional and structural outcomes in ADPKD,” JCI Insight, vol. 5, no. 15, pp. e138724, 138724, Aug. 2020, doi: 10.1172/jci.insight.138724.
- P. A. Gabow et al., “Factors affecting the progression of renal disease in autosomal-dominant polycystic kidney disease,” Kidney Int., vol. 41, no. 5, pp. 1311–1319, May 1992, doi: 10.1038/ ki.1992.195.
- K. Zerres, S. Rudnik-Schöneborn, and F. Deget, “Childhood onset autosomal dominant polycystic kidney disease in sibs: clinical picture and recurrence risk. German Working Group on Paediatric Nephrology (Arbeitsgemeinschaft für Pädiatrische Nephrologie,” J. Med. Genet., vol. 30, no. 7, pp. 583–588, Jul. 1993, doi: 10.1136/jmg.30.7.583.
- A. Persu et al., “Comparison between siblings and twins supports a role for modifier genes in ADPKD,” Kidney Int., vol. 66, no. 6, pp. 2132–2136, Dec. 2004, doi: 10.1111/j.1523-1755.2004.66003.x.
- M. B. Lanktree et al., “Intrafamilial Variability of ADPKD,” Kidney Int. Rep., vol. 4, no. 7, pp. 995–1003, Jul. 2019, doi: 10.1016/j.ekir.2019.04.018.
- R. J. Olson et al., “Synergistic Genetic Interactions between Pkhd1 and Pkd1 Result in an ARPKD-Like Phenotype in Murine Models,” J. Am. Soc. Nephrol. JASN, vol. 30, no. 11, pp. 2113– 2127, Nov. 2019, doi: 10.1681/ASN.2019020150.
- V. G. Gainullin, K. Hopp, C. J. Ward, C. J. Hommerding, and P. C. Harris, “Polycystin-1 maturation requires polycystin-2 in a dose-dependent manner,” J. Clin. Invest., vol. 125, no. 2, pp. 607–620, Feb. 2015, doi: 10.1172/JCI76972.
- A. Khan et al., “Polygenic risk alters the penetrance of monogenic kidney disease,” Nat. Commun., vol. 14, no. 1, p. 8318, Dec. 2023, doi: 10.1038/s41467-023-43878-9.
- Z. Zhang et al., “Detection of PKD1 and PKD2 Somatic Variants in Autosomal Dominant Polycystic Kidney Cyst Epithelial Cells by Whole-Genome Sequencing,” J. Am. Soc. Nephrol. JASN, vol. 32, no. 12, pp. 3114–3129, Dec. 2021, doi: 10.1681/ASN.2021050690.
- F. Qian, T. J. Watnick, L. F. Onuchic, and G. G. Germino, “The molecular basis of focal cyst formation in human autosomal dominant polycystic kidney disease type I,” Cell, vol. 87, no. 6, pp. 979–987, Dec. 1996, doi: 10.1016/s0092-8674(00)81793-6.
- J. L. Brasier and E. P. Henske, “Loss of the polycystic kidney disease (PKD1) region of chromosome 16p13 in renal cyst cells supports a loss-of-function model for cyst pathogenesis,” J. Clin. Invest., vol. 99, no. 2, pp. 194–199, Jan. 1997, doi: 10.1172/JCI119147.
- A. Y. Tan et al., “Somatic Mutations in Renal Cyst Epithelium in Autosomal Dominant Polycystic Kidney Disease,” J. Am. Soc. Nephrol. JASN, vol. 29, no. 8, pp. 2139–2156, Aug. 2018, doi: 10.1681/ASN.2017080878.
- M. V. Sousa et al., “Smoking accelerates renal cystic disease and worsens cardiac phenotype in Pkd1-deficient mice,” Sci. Rep., vol. 11, no. 1, p. 14443, Jul. 2021, doi: 10.1038/s41598-021-93633-7.
- R. Meca et al., “Caffeine Accelerates Cystic Kidney Disease in a Pkd1-Deficient Mouse Model,” Cell. Physiol. Biochem. Int. J. Exp. Cell. Physiol. Biochem. Pharmacol., vol. 52, no. 5, pp. 1061–1074, 2019, doi: 10.33594/000000072.
- K. A. McKenzie et al., “Relationship between caffeine intake and autosomal dominant polycystic kidney disease progression: a retrospective analysis using the CRISP cohort,” BMC Nephrol., vol. 19, no. 1, p. 378, Dec. 2018, doi: 10.1186/s12882-018-1182-0.
- L. Girardat-Rotar, M. A. Puhan, J. Braun, and A. L. Serra, “Long-term effect of coffee consumption on autosomal dominant polycystic kidneys disease progression: results from the Suisse ADPKD, a Prospective Longitudinal Cohort Study,” J. Nephrol., vol. 31, no. 1, pp. 87–94, Feb. 2018, doi: 10.1007/s40620-017-0396-8.
- A. Takakura et al., “Renal injury is a third hit promoting rapid development of adult polycystic kidney disease,” Hum. Mol. Genet., vol. 18, no. 14, pp. 2523–2531, Jul. 2009, doi: 10.1093/hmg/ ddp147.
- H. Happé et al., “Toxic tubular injury in kidneys from Pkd1-deletion mice accelerates cystogenesis accompanied by dysregulated planar cell polarity and canonical Wnt signaling pathways,” Hum. Mol. Genet., vol. 18, no. 14, pp. 2532–2542, Jul. 2009, doi: 10.1093/hmg/ddp190.
- S. S. Shukoor et al., “Characteristics of Patients with End-Stage Kidney Disease in ADPKD,” Kidney Int. Rep., vol. 6, no. 3, pp. 755–767, Mar. 2021, doi: 10.1016/j.ekir.2020.12.016.
- N. Hateboer et al., “Comparison of phenotypes of polycystic kidney disease types 1 and 2. European PKD1-PKD2 Study Group,” Lancet Lond. Engl., vol. 353, no. 9147, pp. 103–107, Jan. 1999, doi: 10.1016/s0140-6736(98)03495-3.
- E. Cornec-Le Gall et al., “PKD2-Related Autosomal Dominant Polycystic Kidney Disease: Prevalence, Clinical Presentation, Mutation Spectrum, and Prognosis,” Am. J. Kidney Dis. Off. J. Natl. Kidney Found., vol. 70, no. 4, pp. 476–485, Oct. 2017, doi: 10.1053/j.ajkd.2017.01.046.
- M. Barua et al., “Family history of renal disease severity predicts the mutated gene in ADPKD,” J. Am. Soc. Nephrol. JASN, vol. 20, no. 8, pp. 1833–1838, Aug. 2009, doi: 10.1681/ ASN.2009020162.
- S. Nagao et al., “Increased water intake decreases progression of polycystic kidney disease in the PCK rat,” J. Am. Soc. Nephrol. JASN, vol. 17, no. 8, pp. 2220–2227, Aug. 2006, doi: 10.1681/ ASN.2006030251.
- G. Warner et al., “Food Restriction Ameliorates the Development of Polycystic Kidney Disease,” J. Am. Soc. Nephrol. JASN, vol. 27, no. 5, pp. 1437–1447, May 2016, doi: 10.1681/ ASN.2015020132.
- K. R. Kipp, M. Rezaei, L. Lin, E. C. Dewey, and T. Weimbs, “A mild reduction of food intake slows disease progression in an orthologous mouse model of polycystic kidney disease,” Am. J. Physiol. Renal Physiol., vol. 310, no. 8, pp. F726–F731, Apr. 2016, doi: 10.1152/ajprenal.00551.2015.
- J. A. Torres et al., “Ketosis Ameliorates Renal Cyst Growth in Polycystic Kidney Disease,” Cell Metab., vol. 30, no. 6, pp. 1007-1023.e5, Dec. 2019, doi: 10.1016/j.cmet.2019.09.012.
- K. L. Nowak et al., “Overweight and Obesity Are Predictors of Progression in Early Autosomal Dominant Polycystic Kidney Disease,” J. Am. Soc. Nephrol. JASN, vol. 29, no. 2, pp. 571–578, Feb. 2018, doi: 10.1681/ASN.2017070819.
- V. E. Torres et al., “Dietary salt restriction is beneficial to the management of autosomal dominant polycystic kidney disease,” Kidney Int., vol. 91, no. 2, pp. 493–500, Feb. 2017, doi: 10.1016/j. kint.2016.10.018.
- B. J. Kramers et al., “Salt, but not protein intake, is associated with accelerated disease progression in autosomal dominant polycystic kidney disease,” Kidney Int., vol. 98, no. 4, pp. 989–998, Oct. 2020, doi: 10.1016/j.kint.2020.04.053.
- J. J. Grantham et al., “Volume progression in polycystic kidney disease,” N. Engl. J. Med., vol. 354, no. 20, pp. 2122–2130, May 2006, doi: 10.1056/NEJMoa054341.
- V. E. Torres et al., “Magnetic resonance measurements of renal blood flow and disease progression in autosomal dominant polycystic kidney disease,” Clin. J. Am. Soc. Nephrol. CJASN, vol. 2, no. 1, pp. 112–120, Jan. 2007, doi: 10.2215/CJN.00910306.
- B. F. King et al., “Magnetic resonance measurements of renal blood flow as a marker of disease severity in autosomal-dominant polycystic kidney disease,” Kidney Int., vol. 64, no. 6, pp. 2214–2221, Dec. 2003, doi: 10.1046/j.1523-1755.2003.00326.x.
- W. E. Boertien et al., “Relationship of copeptin, a surrogate marker for arginine vasopressin, with change in total kidney volume and GFR decline in autosomal dominant polycystic kidney disease: results from the CRISP cohort,” Am. J. Kidney Dis. Off. J. Natl. Kidney Found., vol. 61, no. 3, pp. 420–429, Mar. 2013, doi: 10.1053/j.ajkd.2012.08.038.
- A. B. Chapman et al., “Kidney volume and functional outcomes in autosomal dominant polycystic kidney disease,” Clin. J. Am. Soc. Nephrol. CJASN, vol. 7, no. 3, pp. 479–486, Mar. 2012, doi: 10.2215/CJN.09500911.
- A. S. L. Yu et al., “Baseline total kidney volume and the rate of kidney growth are associated with chronic kidney disease progression in Autosomal Dominant Polycystic Kidney Disease,” Kidney Int., vol. 93, no. 3, pp. 691–699, Mar. 2018, doi: 10.1016/j.kint.2017.09.027.
- A. Akbari et al., “Prediction of Progression in Polycystic Kidney Disease Using the Kidney Failure Risk Equation and Ultrasound Parameters,” Can. J. Kidney Health Dis., vol. 7, p. 2054358120911274, 2020, doi: 10.1177/2054358120911274.
- K. T. Bae et al., “Expanded Imaging Classification of Autosomal Dominant Polycystic Kidney Disease,” J. Am. Soc. Nephrol. JASN, vol. 31, no. 7, pp. 1640–1651, Jul. 2020, doi: 10.1681/ ASN.2019101121.
- H. Bhutani et al., “A comparison of ultrasound and magnetic resonance imaging shows that kidney length predicts chronic kidney disease in autosomal dominant polycystic kidney disease,” Kidney Int., vol. 88, no. 1, pp. 146–151, Jul. 2015, doi: 10.1038/ki.2015.71.
- T. L. Kline et al., “Image texture features predict renal function decline in patients with autosomal dominant polycystic kidney disease,” Kidney Int., vol. 92, no. 5, pp. 1206–1216, Nov. 2017, doi: 10.1016/j.kint.2017.03.026.
- S. Riyahi et al., “Hemorrhagic Cysts and Other MR Biomarkers for Predicting Renal Dysfunction Progression in Autosomal Dominant Polycystic Kidney Disease,” J. Magn. Reson. Imaging JMRI, vol. 53, no. 2, pp. 564–576, Feb. 2021, doi: 10.1002/jmri.27360.
- S. Klahr et al., “Dietary protein restriction, blood pressure control, and the progression of polycystic kidney disease. Modification of Diet in Renal Disease Study Group,” J. Am. Soc. Nephrol. JASN, vol. 5, no. 12, pp. 2037–2047, Jun. 1995, doi: 10.1681/ASN.V5122037.
- A. S. L. Yu et al., “Long-term trajectory of kidney function in autosomal-dominant polycystic kidney disease,” Kidney Int., vol. 95, no. 5, pp. 1253–1261, May 2019, doi: 10.1016/j. kint.2018.12.023.
CAPÍTULO II
Manifestaciones renales
Laia Sans
Laia Sans
Servicio de Nefrología, Hospital de Vall d’Hebrón, Barcelona.
La coordinación de la traducción de las guías KDIGO de PQRAD, realizada por María Vanessa Pérez Gómez y Mónica Furlano, cuenta con el apoyo de los proyectos (PI22/01168, PI24/0083) financiados por el Instituto de Salud Carlos III (ISCIII) y cofinanciado por la Unión Europea; así como por el programa RICORS del ISCIII para RICORS2040 (RD21/0005/0001, RD21/0005/0006, RD24/0004/0001, RD24/0004/002) cofinanciados por la Unión Europea.
Presión arterial “PA” elevada
La presión arterial elevada (hipertensión arterial “HTA”) es la manifestación clínica más precoz y frecuente en poliquistosis renal autosómica dominante “PQRAD”.1
Recomendación 2.1.1: Recomendamos la medición de la PA estandarizada en la consulta en lugar de la rutinaria para el manejo de la HTA en adultos (1B).
Recomendación 2.1.2: Sugerimos que las mediciones de PA fuera del consultorio, mediante
AMPA o mediante monitorización ambulatoria de la PA “MAPA”, se utilicen como comple mento a las mediciones estandarizadas en el consultorio para el manejo de la HTA (2B)
Punto de buena práctica 2.1.1: El manejo de la HTA en personas con PQRAD debe incluir un monitoreo regular de la PA preferiblemente con automedida de la PA “AMPA”, implementar modificaciones dietéticas y en el estilo de vida, y farmacoterapia si se precisara (Figura 1).
Punto de buena práctica 2.1.2: Es preferible un dispositivo oscilométrico a un dispositivo manual para la medición estandarizada de la PA en el consultorio; sin embargo, se debe enfatizar más en la preparación adecuada del paciente para la medición estandarizada de la PA que en el tipo de equipo utilizado.
Punto de buena práctica 2.1.3: Las modificaciones dietéticas y en el estilo de vida deben implementarse para el manejo de la presión arterial en todas las personas con PQRAD.
Este punto sigue las recomendaciones de la Guía de Práctica Clínica KDIGO 2021 para el Manejo de la Presión Arterial en la Enfermedad Renal Crónica2 y de la Guía de Práctica Clínica KDIGO para el Manejo de la Diabetes en la Enfermedad Renal Crónica.3 La restricción de sodio en la dieta, tanto
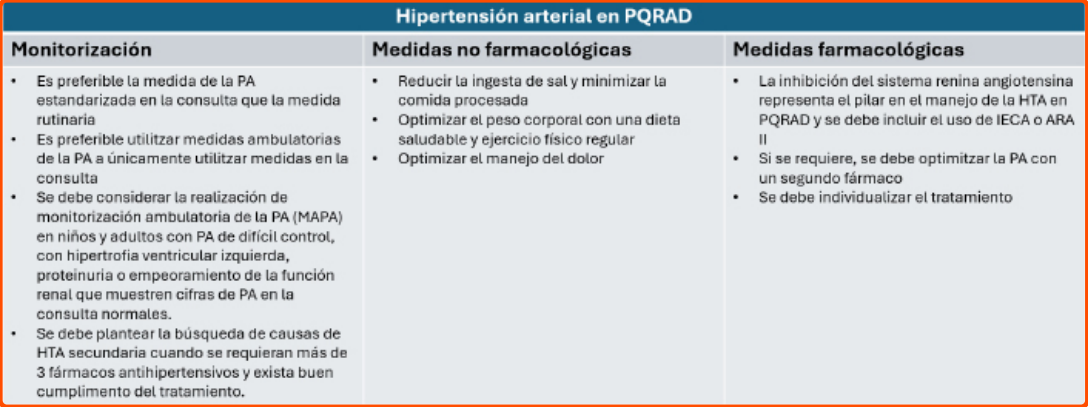
en la población con enfermedad renal crónica “ERC” como en la población general, provoca reducciones a corto plazo en la PA. Otras intervenciones en el estilo de vida, como la adopción de una dieta saludable, la realización de actividad física moderada y regular, la pérdida de peso en personas con sobrepeso u obesidad y la reducción del consumo de alcohol, han demostrado en ensayos controlados aleatorizados “RCTs” que reducen la PA en la población general.2 Dejar de fumar puede mejorar la disfunción endotelial y ayudar a normalizar la presión arterial en personas con PQRAD.4
Este punto de buena práctica pone en importancia el valor de esta medida para reducir el incremento del volumen renal y reducir el índice de masa ventricular izquierda y la microalbuminuria y se basa en los resultados del HALT-PKD trial.
Esta recomendación se basa en los resultados de los ensayos clínicos que demostraron que un objetivo de presión arterial sistólica “PAS” < 120mmHg (vs. <140mmHg) en pacientes con ERC sin diabetes se asociaba a una reducción en la incidencia de eventos cardiovasculares y mortalidad por todas las causas.
Recomendación 2.1.4: Para pacientes con PQRAD con edad ≥ a 50 años y con cualquier esta dio de ERC (G1-G5), sugerimos un objetivo de PAS < 120 mmHg si es bien tolerado, median te medida de PA estandarizada en la consulta (2C).
Recomendación 2.1.5: Para las personas con PQRAD e HTA, recomendamos el uso de in hibidores del sistema renina-angiotensina “iSRA” —inhibidores de la enzima convertidora de angiotensina “IECA” o bloqueadores del receptor de angiotensina II “ARA II”— como tratamiento de primera línea para alcanzar la PA objetivo recomendada (1C).
Recomendación 2.1.6: Recomendamos evitar cualquier combinación de IECA, ARA II y te rapia con inhibidores directos de la renina “IDR” en pacientes con PQRAD, con o sin diabe tes (1B).
Punto de buena práctica 2.1.5: La hipertensión resistente que requiere tres o más fármacos debe ser investigada para identificar causas de hipertensión secundaria distintas a la PQRAD.
Punto de buena práctica 2.1.6: La proteinuria de alto grado en personas con PQRAD debe ser investigada para detectar una posible enfermedad renal coexistente.
Recomendaciones para investigación
Son necesarios estudios que evalúen si el objetivo de PA de 110/75 mmHg es beneficioso para adultos con PQRAD, PA elevada y deterioro de función renal, ya que el objetivo de PA para esta población del ensayo HALT-PKD B era de 130/85 mmHg. También son necesarios estudios que evalúen el papel que puedan tener sobre el cambio en el volumen renal total, el FGe, la excreción urinaria de albúmina o la hipertrofia ventricular izquierda otros agentes antihipertensivos u otras fármacos con efectos cardio-reno protectores como los inhibidores del contransportador de sodio y glucosa tipo 2.
Dolor renal crónico
Punto de buena práctica 2.2.1: El dolor crónico en el flanco, abdomen o región lumbar en personas con PQRAD debe ser investigado para descartar causas distintas a la PQRAD (por ejemplo, dolor lumbar mecánico o espinal, o malignidad en personas mayores) o complicaciones derivadas de la PQRAD (como infecciones crónicas o cálculos).
Punto de buena práctica 2.2.2: El dolor renal crónico refractario en personas con PQRAD debe ser manejado por un equipo multidisciplinar, que puede incluir nefrología, radiología, especialistas en dolor, psicología o psiquiatría, fisioterapia, urología y hepatología.
Punto de buena práctica 2.2.3: La toma de decisiones compartida entre el profesional de la salud y la persona con PQRAD o su cuidador debe guiar las estrategias de manejo del dolor en PQRAD.
Punto de buena práctica 2.2.4: Las intervenciones no farmacológicas y no invasivas generalmente deben considerarse como el tratamiento inicial para el dolor renal crónico en personas con PQRAD.
Punto de buena práctica 2.2.5: El tratamiento farmacológico escalonado para el dolor renal crónico en personas con PQRAD debe implementarse cuando las intervenciones no farmacológicas y no invasivas no alivien adecuadamente el dolor.
El paracetamol debe ser el analgésico de elección. No se recomienda el uso de antiinflamatorios no esteroideos, pero en pacientes con función renal normal se pueden utilizar en un corto espacio de tiempo en casos de dolor agudo.5 Los antidepresivos tricíclicos y la gabapentina pueden utilizarse como terapia adyuvante.6 La experiencia con pregabalina es limitada y el tramadol puede utilizarse como siguiente línea de tratamiento o de manera adyuvante. Los opioides y las técnicas mínimamente invasivas (escleroterapia percutánea de quiste, defenestración quística, ablación por radiofrecuencia esplácnica, bloque del plexo celíaco, neuromodulación espinal o denervación renal) se pueden utilizar en pacientes que no responden a fármacos no opioides y terapias no invasivas.
Punto de buena práctica 2.2.6: El enfoque secuencial y la mejor opción de intervención invasiva para el dolor renal crónico en personas con PQRAD dependen de las características de los quistes y de la experiencia local del cirujano o radiólogo intervencionista. Se debe derivar a un centro especializado siempre que sea posible.
La secuencia de terapias mínimamente invasivas a utilizar dependerá de la disponibilidad y experiencia del centro.
Punto de buena práctica 2.2.7: Las intervenciones mínimamente invasivas para aliviar el dolor renal crónico pueden considerarse en personas en las que el manejo no invasivo fue ineficaz y cuyo dolor puede atribuirse a uno o varios quistes dominantes, según la experiencia de los centros individuales.
Punto de buena práctica 2.2.8: El bloqueo del plexo celíaco, aislado o seguido de un bloqueo mayor del nervio esplácnico, y la denervación renal percutánea pueden ser eficaces en el tratamiento de personas seleccionadas con dolor visceral crónico refractario causado por el agrandamiento de quistes.
Punto de buena práctica 2.2.9: La estimulación de la médula espinal puede proporcionar un alivio significativo del dolor en casos específicos de dolor mecánico o visceral refractario de moderado a severo.
Punto de buena práctica 2.2.10: La nefrectomía es una opción de tratamiento reservada para el dolor renal crónico intratable grave en personas seleccionadas, típicamente con insuficiencia renal avanzada, que no han respondido a otras modalidades de tratamiento.
Nefrolitiasis
Punto de buena práctica 2.3.1: Se debe preguntar a las personas con PQRAD sobre su historial previo de cálculos renales y revisar sus antecedentes médicos.
Un número significativo de pacientes con PQRAD desarrollan una o más litiasis renales a lo largo de su enfermedad7 y tanto las alteraciones anatómicas como los factores metabólicos juegan un papel en el incremento de formación de litiasis en pacientes con PQRAD. La frecuencia de litiasis de ácido úrico puede estar incrementada en pacientes con PQRAD respecto de la población general.7
Punto de buena práctica 2.3.2: La detección de cálculos renales en personas con PQRAD que no tienen antecedentes de cálculos renales debe ser individualizada.
Punto de buena práctica 2.3.3: Las personas con PQRAD y cálculos renales conocidos deben someterse a pruebas urinarias de 24 horas para detectar factores de riesgo litogénico, estudios de imágenes renales seriadas para evaluar su carga de cálculos y análisis de los cálculos renales si es posible.
El Grupo de Trabajo acuerda aplicar las siguientes recomendaciones de la Guía de la Asociación Urológica Canadiense: Evaluación y Manejo Médico de los Cálculos Renales aplicables para la población general también a las personas con PQRAD:
Recomendaciones de la Guía de la Asociación Urológica Canadiense:
Recomendación 2.3.1: Se debe aconsejar a todas las personas con cálculos renales que consi gan una diuresis diaria de 2.5 litros (2B).
Recomendación 2.3.2: La enfermedad por cálculos renales está altamente relacionada con la obesidad, la diabetes y el síndrome metabólico; se debe advertir a los pacientes que el manejo adecuado de estas condiciones puede reducir el riesgo futuro de cálculos (2D).
Recomendación 2.3.3: Siempre que sea posible, se deben realizar evaluaciones dietéticas es pecíficas y ofrecer recomendaciones con la participación de un dietista (3C).
Una ingesta de agua adecuada es indispensable para conseguir una diuresis superior a los 2,5 litros/d, cosa que ha demostrado reducir el riesgo de litiasis en un 60-80% en población general.8,9,10,11 Una dieta rica en fibra, fruta y vegetales y baja en sodio y proteínas animales es apropiada para pacientes con litiasis. Los análisis urinarios de estudio de perfil litógeno (sodio, potasio, calcio, magnesio, fosfato y ácido úrico en suero y sodio, potasio, calcio, magnesio, fosfato, oxalato, ácido úrico y citrato en orina de 24h y pH urinario en muestra única) y el análisis bioquímico de las litiasis, debe usarse para guiar el tratamiento.
Punto de buena práctica 2.3.4: El tratamiento médico de los cálculos renales recurrentes en personas con PQRAD debe ser el mismo que para la población general.
Punto de buena práctica 2.3.5: Dado que los cálculos renales obstructivos son más difíciles de tratar en personas con PQRAD, deben ser manejados por centros especializados.
Gota
Actualmente, no hay evidencia que indique que la prevalencia de gota sea mayor en personas con PQRAD. Sin embargo, la gota es frecuente en la población general y más común en personas con ERC (enfermedad renal crónica); por lo tanto, el manejo de la gota es un aspecto a tener en cuenta en las personas con PQRAD.
El Grupo de Trabajo está de acuerdo en aplicar las siguientes afirmaciones de la Guía 2020 del Colegio Americano de Reumatología para el Manejo de la Gota para la población general también para personas con PQRAD:
Recomendaciones de la Guía 2020 del Colegio Americano de Reumatología para el Manejo de la Gota:
Recomendación 2.4.1: Para pacientes que experimentan su primer episodio de gota, reco mendamos no iniciar terapia para reducir el ácido úrico con las siguientes excepciones. Recomendación 2.4.2: Para pacientes con su primer episodio de gota y ERC estadio ≥3, ácido úrico sérico >9 mg/dl (540 mmol/l) o urolitiasis, recomendamos iniciar terapia para reducir el ácido úrico.
Recomendación 2.4.3: Para pacientes con hiperuricemia asintomática (ácido úrico sérico >6.8 mg/dl o 408 mmol/l sin episodios previos de gota ni tofos subcutáneos), recomendamos no iniciar tratamiento farmacológico con terapia para reducir el ácido úrico (alopurinol, febuxostat, probenecid).
Recomendación 2.4.4: Para pacientes que comienzan cualquier terapia para reducir el ácido úrico, recomendamos firmemente el alopurinol como agente de primera línea sobre cualquier otro tratamiento, incluso en aquellos con ERC en etapa ≥3.
Recomendación 2.4.5: Para alopurinol y febuxostat, recomendamos firmemente comenzar con una dosis baja y titular progresivamente hasta alcanzar el objetivo, en lugar de comenzar con una dosis alta (por ejemplo, ≤100 mg/d de alopurinol [e incluso menos en pacientes con ERC] o ≤40 mg/d para febuxostat).
Recomendación 2.4.6: Recomendamos realizar pruebas de HLA-B5801 antes de iniciar alopurinol en pacientes de ascendencia del sudeste asiático (por ejemplo, chinos Han, coreanos, tailandeses) y pacientes afroamericanos, quienes tienen una mayor prevalencia de HLA-B5801.
Punto de buena práctica 2.4.1: Las personas con PQRAD no deben recibir tratamiento farmacológico para la hiperuricemia asintomática. Sin embargo, las modificaciones en el estilo de vida y la dieta pueden ser beneficiosas.
Como en población general, si un paciente con PQRAD presenta hiperuricemia asintomática, es apropiado aconsejar una dieta saludable con cambios que incluyan reducir el consumo de alcohol, de comidas con alto contenido en purinas, jarabe de maíz con alto contenido en fructosa y pérdida de peso.12 Los factores de riesgo para la hiperuricemia son los mismos que para la población general e incluyen ser varón, la edad, el índice de masa corporal y el deterioro de función renal.13 El uso de diuréticos no se asoció con hiperuricemia en el estudio HALT-PKD.13
Punto de buena práctica 2.4.2: Las personas con PQRAD y gota deben ser evaluadas y tratadas considerando su nivel de función renal.
El Grupo de Trabajo está de acuerdo con la Guía del Colegio Americano de Reumatología de 2020 para el Manejo de la Gota, la cual recomienda prescribir medicamentos reductores del ácido úrico a personas con gota y tofos subcutáneos, evidencia radiológica de destrucción articular atribuible a la gota, o 2 o más ataques de gota al año.13,14
Se recomienda el alopurinol como el agente de primera línea preferido, incluso para personas con ERC moderada a severa (ERC G4–G5). Sin embargo, estas personas con ERC moderada a severa requieren iniciar con una dosis baja de alopurinol (50 mg/día), un monitoreo cercano de efectos adversos y una titulación lenta de la dosis (aumentando de 50 a 100 mg/día cada 4 semanas).15
Se recomienda proporcionar profilaxis antiinflamatoria durante 3 a 6 meses (por ejemplo, colchicina 0,6 mg/día para ERC G1–G3, 0,3 mg/día para ERC G4 y 0,3 mg dos veces por semana para ERC G5, con monitoreo cercano de efectos secundarios) al comenzar el tratamiento reductor del ácido úrico.12,15
Punto de práctica 2.4.3: Las personas con inicio de hiperuricemia y gota durante la infancia o adolescencia deben ser evaluadas para detectar enfermedad renal tubulointersticial autosómica dominante “ADTKD”.
Hematuria
Punto de buena práctica 2.5.1: Los profesionales de la salud deben estar al tanto de las causas y la evolución natural de la hematuria en personas con PQRAD para brindar una orientación adecuada y, si corresponde, tranquilidad.
La presencia de hematuria macroscópica es común en los pacientes con PQRAD, y aunque a veces se puede relacionar con un evento desencadenante, como un trauma físico en el abdomen o una actividad extenuante, la mayoría de los episodios ocurren de forma espontánea. La hematuria espontánea es más probable entre las personas con riñones más grandes, hipertensión y etapas avanzadas de ERC.16
La hematuria macroscópica de inicio temprano (es decir, a edades menores de 30 años) está asociada con una progresión más rápida de la enfermedad renal en personas con poliquistosis renal autosómica dominante (PQRAD).17
Punto de buena práctica 2.5.2: Los profesionales de la salud deben hablar con los pacientes sobre la posibilidad de hematuria macroscópica en el momento que se diagnostica al paciente de PQRAD para evitar una preocupación innecesaria si ocurre.
Infecciones del tracto urinario
El Grupo de Trabajo está de acuerdo en que las siguientes declaraciones de la Asociación Americana de Urología (AUA), la Asociación Canadiense de Urología (CUA) y la Sociedad de Urodinámica, Medicina Pélvica Femenina y Reconstrucción Urogenital (SUFU) para la población general son aplicables a las personas con PQRAD.
Recomendaciones de la Asociación Americana de Urología (AUA)/Asociación Canadiense de Urología (CUA)/Sociedad de Urodinámica, Medicina Pélvica Femenina y Reconstrucción
Urogenital (SUFU):
Recomendación 2.6.1: Los clínicos no deben tratar la bacteriuria asintomática en los pacien tes (1B).
Recomendación 2.6.2: Los clínicos deben utilizar tratamientos de primera línea (como nitro furantoína, trimetoprima-sulfametoxazol [TMP-SMX] o fosfomicina) según el antibiograma local para tratar las infecciones del tracto urinario “ITU” sintomáticas en mujeres (1B).
Recomendación 2.6.3: Los clínicos deben tratar a los pacientes con ITU recurrentes y episo dios de cistitis aguda con la duración más corta de antibióticos razonable, generalmente no más de siete días (2B).
Recomendación 2.6.4: Tras discutir los riesgos, beneficios y alternativas, los clínicos pueden recetar profilaxis antibiótica para reducir el riesgo de futuras ITU en mujeres de todas las edades previamente diagnosticadas con ITU (2B).
La piuria y bacteriuria asintomáticas, igual que en población general, no deben tratarse con antibióticos (excepto en el embarazo).18 Ante una cistitis bacteriana, nitrofurantoína, TMP-SMX o fosfomicina se pueden utilizar como antibióticos de primera línea según antibiograma local. Sin embargo, nitrofurantoína no debe utilizarse en pacientes con ERC grado 3-5 y en mayores de 65 años. TMP- SMX también debe ajustarse al grado de ERC.
Punto de buena práctica 2.6.1: Las ITU recurrentes en personas con PQRAD deben ser evaluadas para detectar una posible predisposición subyacente.
Punto de buena práctica 2.6.2: Se debe obtener un urocultivo antes de iniciar antibióticos para tratar una ITU, especialmente si se sospecha una ITU alta y/o infección de un quiste renal. Si se sospecha una ITU alta o infección de un quiste renal, también se deben obtener hemocultivos.
Punto de buena práctica 2.6.3: Las ITU en personas con PQRAD deben diferenciarse de otros procesos no infecciosos como la hemorragia de quistes o los cálculos renales.
Recomendación 2.6.5: En personas con PQRAD e infección de quistes renales, sugerimos un tratamiento con antibióticos durante 4 a 6 semanas en lugar de un curso más corto (2D).
Punto de buena práctica 2.6.4: Las personas con PQRAD que presenten fiebre, dolor abdominal agudo o en el flanco e incremento de glóbulos blancos y/o proteína C reactiva (PCR) deben ser evaluadas para detectar una posible infección de quistes renales (Figura 2).
Punto de buena práctica 2.6.5: Siempre que sea posible, se debe utilizar un antibiótico liposoluble (por ejemplo, fluoroquinolonas, trimetoprima-sulfametoxazol) para tratar la infección de quistes renales en personas con PQRAD.
Esta recomendación otorga un gran valor a la posible gravedad de las infecciones urinarias altas en personas con PQRAD, a la dificultad de alcanzar niveles suficientes de antibióticos dentro de los quistes infectados y a la complejidad de establecer un diagnóstico clínico claro en muchos casos. La práctica clínica empírica de tratar los quistes renales infectados con 4 a 6 semanas de antibióticos sistémicos se diseñó para asegurar que la infección del quiste se trate adecuadamente.
Carcinoma de células renales “CCR”
Punto de buena práctica 2.7.1: No existe una asociación clara entre PQRAD y un mayor riesgo de carcinoma de CCR.
Punto de buena práctica 2.7.2: Los profesionales de la salud deben estar atentos a presentaciones atípicas de CCR en personas con PQRAD.
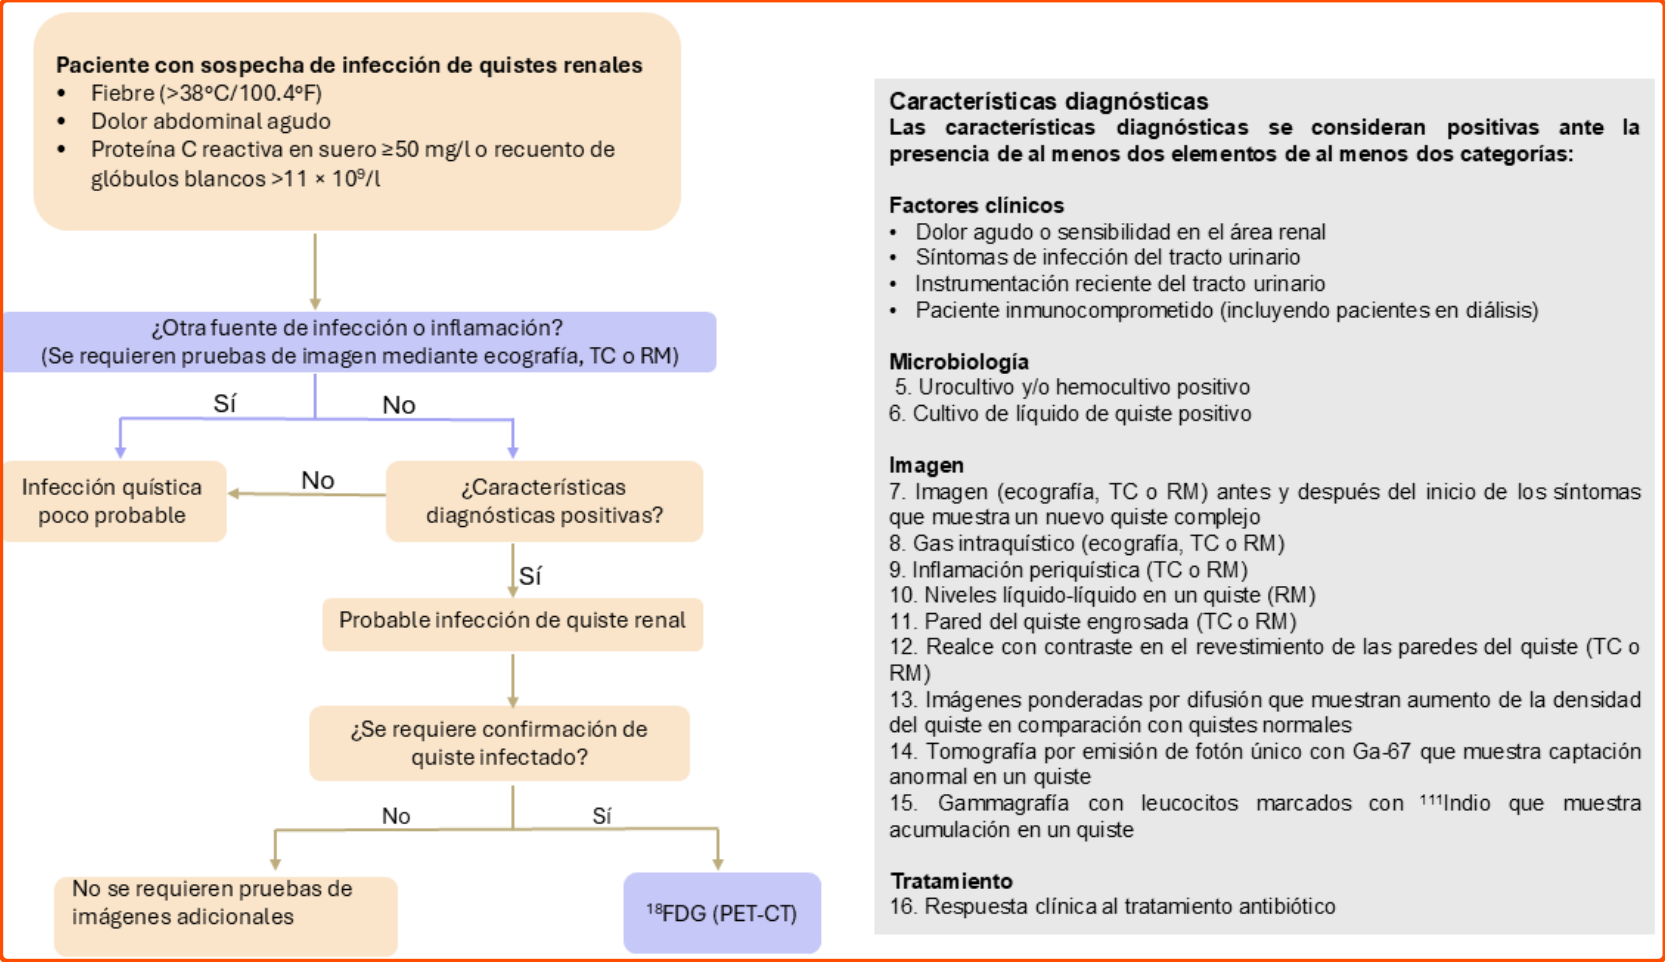
Bibliografía
- Gabow PA, Chapman AB, Johnson AM, et al. Renal structure and hypertension in autosomal dominant polycystic kidney disease. Kidney Int. 1990;38:1177–1180.
- Kidney Disease: Improving Global Outcomes (KDIGO) Blood Pressure Work Group. KDIGO 2021 clinical practice guideline for the management of blood pressure in chronic kidney disease. Kidney Int. 2021;99:S1–S87.
- Kidney Disease: Improving Global Outcomes (KDIGO) Diabetes Work Group. KDIGO 2022 clinical practice guideline for diabetes management in chronic kidney disease. Kidney Int. 2022;102:S1–S127.
- Gul CB, Yildiz A, Sag S, et al. The effect of smoking on endothelial dysfunction in autosomal dominant polycystic kidney disease patients with preserved renal function. Ren Fail. 2021;43:1124– 1129.
- Kidney Disease: Improving Global Outcomes CKD Work Group. KDIGO 2024 clinical practice guideline for the evaluation and management of chronic kidney disease. Kidney Int. 2024;105:S117–S314.
- Casteleijn NF, Visser FW, Drenth JP, et al. A stepwise approach for effective management of chronic pain in autosomal-dominant polycystic kidney disease. Nephrol Dial Transplant. 2014;29(Suppl 4): iv142–153.
- Torres VE, Wilson DM, Hattery RR, et al. Renal stone disease in autosomal dominant polycystic kidney disease. Am J Kidney Dis. 1993;22:513–519.
- Borghi L, Meschi T, Amato F, et al. Urinary volume, water and recurrences in idiopathic calcium nephrolithiasis: a 5-year randomized prospective study. J Urol. 1996;155:839–843.
- Cheungpasitporn W, Rossetti S, Friend K, et al. Treatment effect, adherence, and safety of high fluid intake for the prevention of incident and recurrent kidney stones: a systematic review and meta analysis. J Nephrol. 2016;29:211–219.
- Fink HA, Akornor JW, Garimella PS, et al. Diet, fluid, or supplements for secondary prevention of nephrolithiasis: a systematic review and meta analysis of randomized trials. Eur Urol. 2009;56:72–80.
- Wang X, Xu X, Wu J, et al. Systematic review and meta-analysis of the effect of alcohol intake on the risk of urolithiasis including dose response relationship. Urol Int. 2015;94:194–204.
- FitzGerald JD, Dalbeth N, Mikuls T, et al. 2020 American College of Rheumatology guideline for the management of gout. Arthritis Care Res (Hoboken). 2020;72:744–760
- Brosnahan GM, You Z, Wang W, et al. Serum uric acid and progression of autosomal dominant polycystic kidney disease: results from the HALT PKD trials. Curr Hypertens Rev. 2021;17:228–237.
- Chen D, Ma Y, Wang X, et al. Clinical characteristics and disease predictors of a large Chinese cohort of patients with autosomal dominant polycystic kidney disease. PLoS One. 2014;9:e92232.
- Vargas-Santos AB, Neogi T. Management of gout and hyperuricemia in CKD. Am J Kidney Dis. 2017;70:422–439.
- Fryczkowski M, Huk J, Sitko-Saucha A, et al. [Place of laparoscopic cysts decortication (LCD) in the treatment of autosomal dominant polycystic kidney disease (AD PKD)]. Prog Urol. 2007;17:1324–1327.
- Johnson AM, Gabow PA. Identification of patients with autosomal dominant polycystic kidney disease at highest risk for end-stage renal disease. J Am Soc Nephrol. 1997;8:1560–1567.
- Anger J, Lee U, Ackerman AL, et al. Recurrent uncomplicated urinary tract infections in women: AUA/CUA/SUFU guideline. J Urol. 2019;202: 282–289.
- Lantinga MA, Darding AJ, de Sevaux RG, et al. International multi specialty Delphi survey: identification of diagnostic criteria for hepatic and renal cyst infection. Nephron. 2016;134:205–214
CAPÍTULO III
Manejo y progresión de la ERC y tratamiento renal sustitutivo en pacientes con PQRAD
Cristina Castro
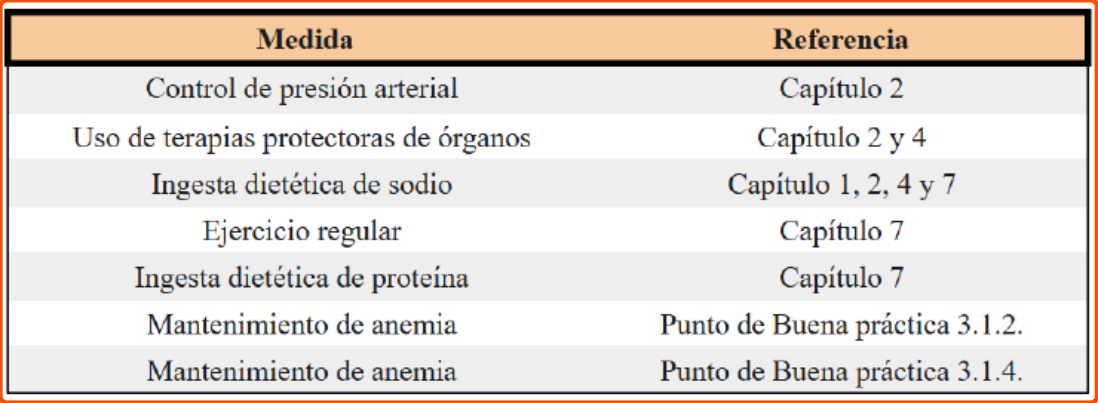
Cristina Castro
Servicio de Nefrología, Hospital Peset, Valencia.
La coordinación de la traducción de las guías KDIGO de PQRAD, realizada por María Vanessa Pérez Gómez y Mónica Furlano, cuenta con el apoyo de los proyectos (PI22/01168, PI24/0083) financiados por el Instituto de Salud Carlos III (ISCIII) y cofinanciado por la Unión Europea; así como por el programa RICORS del ISCIII para RICORS2040 (RD21/0005/0001, RD21/0005/0006, RD24/0004/0001, RD24/0004/002) cofinanciados por la Unión Europea.
Mantenimiento y progresión de la Enfermedad Renal Crónica
Punto de buena práctica 3.1.1. En general, el mantenimiento de la Enfermedad Renal Crónica (ERC) en Poliquistosis Renal Autosómica Dominante (PQRAD) es similar al de otras enfermedades renales.
Se debe tratar siguiendo las mismas recomendaciones dadas en las guías de mantenimiento de ERC, salvo las específicas referidas en este capítulo. (Figura 1) Punto de buena práctica 3.1.2. Las personas con PQRAD deberían recibir un mantenimiento óptimo de la anemia y evitar trasfusiones que podrían resultar en sensibilización y podría limitar el acceso al trasplante renal.
En la PQRAD se tiende a tener un nivel de hemoglobina más alta, en comparación con el de otras formas de ERC,1 debido a la hipoxia regional que impulsa la producción de factores de transcripción inducible por hipoxia, con HIF-1 y HIF-2 expresado en el epitelio de los quistes y de las células intersticiales periquísticas,respectivamente.2 Puede incluso ocurrir una eritrocitosis (hematocrito >51% o hemoglobina >17 g/dl), más frecuentemente después del trasplante renal. Sin embargo, en algunos casos puede ocurrir deficiencia de hierro y anemia debido al sangrado recurrente en quistes, siendo importante el manejo correcto para evitar las trasfusiones de sangre.
Punto de buena práctica 3.1.3. Los inhibidores de la prolil-hidroxilasa del factor inducible por hipoxia (IPH-HIF) no deben usarse para el tratamiento de la anemia en personas con PQRAD que no reciben diálisis.
La evidencia del uso IPH-HIF en PQRAD es limitada. Sólo se ha publicado un estudio de roxadustat con una pequeña muestra de pacientes con PQRAD en diálisis, sin un seguimiento específico del crecimiento de los quistes renales o de sus complicaciones.3
Punto de buena práctica 3.1.4. El control de la diabetes en PQRAD debe ser el mismo que el de otras formas de ERC, con la excepción de que los inhibidores del cotransportador 2 de glucosa y sodio (iSGLT2s) que no se recomiendan en este momento para personas con PQRAD.
Debido a la falta de evidencia, el uso iSGLT2 no está recomendado actualmente en PQRAD. Por un lado se presupone un efecto protector en PQRAD propio de los iSGLT2 por sus efectos hemodinámicos renales y sus efectos metabólicos. Pero debido a la diuresis osmótica, que aumenta la liberación de vasopresina, puede promover el crecimiento de quistes. Además, inducen una marcada glucosuria, lo cuál puede aumentar el riesgo de infecciones genitourinarias fúngicas y bacterianas.
La única indicación que incluyen los autores para el uso de iSGLT2 en PQRAD es la presencia de insuficiencia cardíaca.
La estrategia de elección del tratamiento de la diabetes en la PQRAD es el uso de metformina con FGe >= 30 ml/min/1.73m2 y agonistas del receptor del péptido 1 similar al glucagón (aGLP-1) con FGe <30 ml/ min/1.73m2 o si la metformina no es eficaz o tolerada.
Punto de buena práctica 3.1.5. Para la prevención primaria de enfermedades cardiovasculares (ECV) en adultos con PQRAD no tratados con diálisis crónica o trasplante renal, la terapia hipolipemiante debe iniciarse según las recomendaciones de la Guía de Práctica Clínica de KDIGO para el manejo de lípidos en la ERC.
No hay estudios específicos para valorar la eficacia del tratamiento hipolipemiante en PQRAD, pero debido al alto riesgo cardiovascular de estos pacientes se recomienda su tratamiento, sin buscar un objetivo de valores de lipoproteínas y evitando altas dosis estatinas por su seguridad y tolerabilidad. Están de acuerdo en seguir las recomendaciones de la Guía KDIGO para el manejo de lípidos.4 (Figura 2)
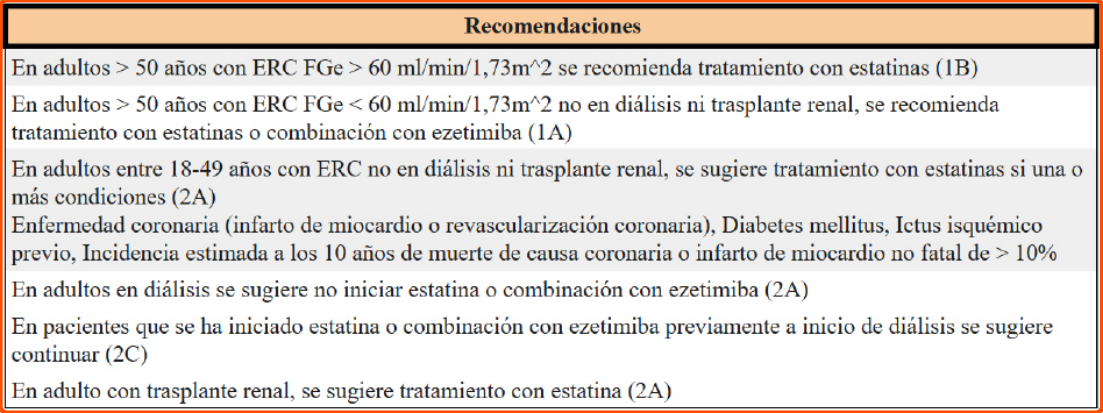
Esta información debería proporcionarse de forma neutral, asegurando la oportunidad de su participación según sus circunstancias.
Trasplante renal
Punto de buena práctica 3.2.1. El trasplante renal es el tratamiento de elección para las personas con PQRAD con fallo renal.
Los resultados del trasplante renal en PQRAD son comparables a los de la población general de trasplante y normalmente son mejores que los de las personas con nefropatía diabética.5
Existen una serie de complicaciones post-trasplante específicas en la PQRAD (Figura 3), algunas son la progresión de las relacionadas a la enfermedad previo al trasplante.6 Mencionar la eritrocitosis, más frecuente tras el trasplante, se recomienda iniciar tratamiento con IECA o ARAII, con objetivo de hematocrito < 51% y hemoglobina < 17 g/dl, si no es eficaz plantear flebotomía y excepcionalmente nefrectomía nativa bilateral.
Punto de buena práctica 3.2.2. Un trasplante renal de un donante vivo proporciona un menor riesgo de rechazo y mayor supervivencia del injerto.
Punto de buena práctica 3.2.3: El trasplante renal de donante vivo preventivo es la terapia óptima para personas con PQRAD.
Se recomienda informar al candidato sobre la importancia de la identificación y estudio de potenciales donantes renales de vivo de forma temprana, al menos 12 meses antes, lo que permitiría el trasplante preventivo evitando el inicio de diálisis y con más probabilidad de mayor supervivencia del injerto. Debido a la probabilidad reducida de encontrar donantes emparentados en familias con PQRAD, es preferible evaluar de forma extensa a familiares y otros donantes no emparentados.15
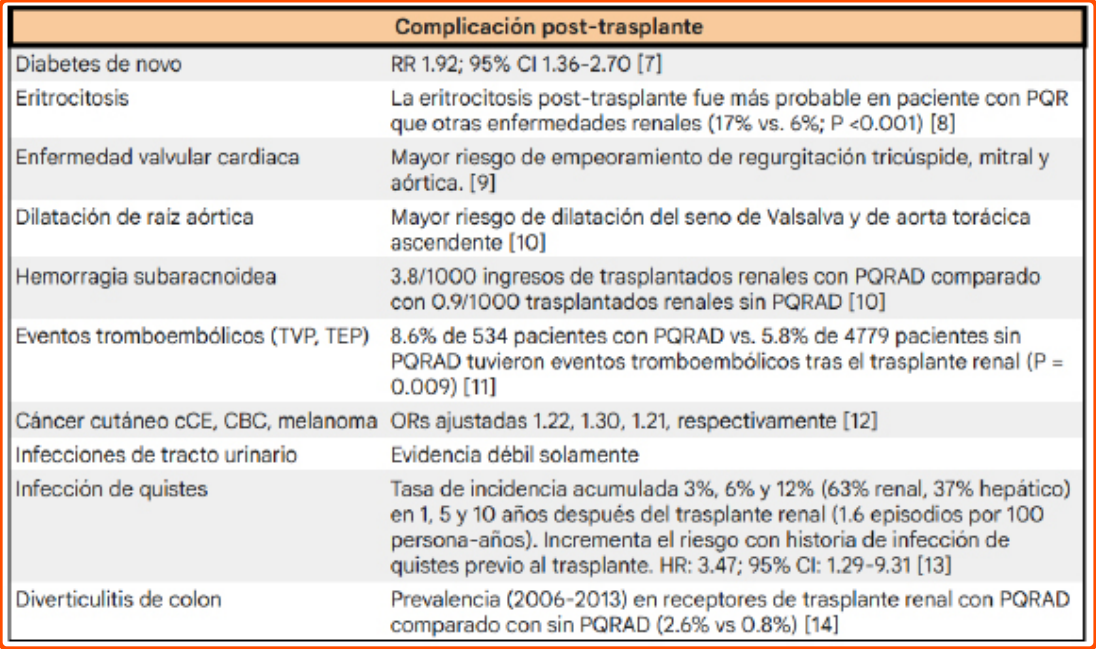
Los trasplantes renales incompatibles pueden facilitarse mediante una inmunosupresión mejorada o intercambios renales de 2 o más pares donante-receptor, incluidos los donantes altruistas en algunos países.16
Punto de buena práctica 3.2.5. Las personas con PQRAD deben recibir tratamiento con los mismos protocolos inmunosupresores que otros receptores de trasplante.
No hay clara evidencia que soporte el uso de otra inmunosupresión diferente a receptores con otra causa de ERC. El uso de sirólimus en trasplantados con PQRAD ha mostrado beneficio en reducir el crecimiento de quistes hepáticos y renales, aunque con evidencia débil.17
Punto de buena práctica 3.2.6. Es importante considerar la exclusión de PQRAD en potenciales donantes vivos de riñón.
Para establecer la exclusión de PQRAD en potencial donante renal de vivo se explica en Capítulo 1. Puede utilizarse método de imagen como cribado, al tiempo que se realiza estudio al donante.
Punto de buena práctica 3.2.7. Durante el estudio previo al trasplante para candidatos con PQRAD, el peso derivado de los volúmenes totales de riñón e hígado debe calcularse y restarse del peso total del cuerpo del paciente para una evaluación más precisa del peso y el índice de masa corporal (IMC).
Dado el gran volumen renal y hepático que puede resultar en la PQRAD, el peso estimado renal y hepático
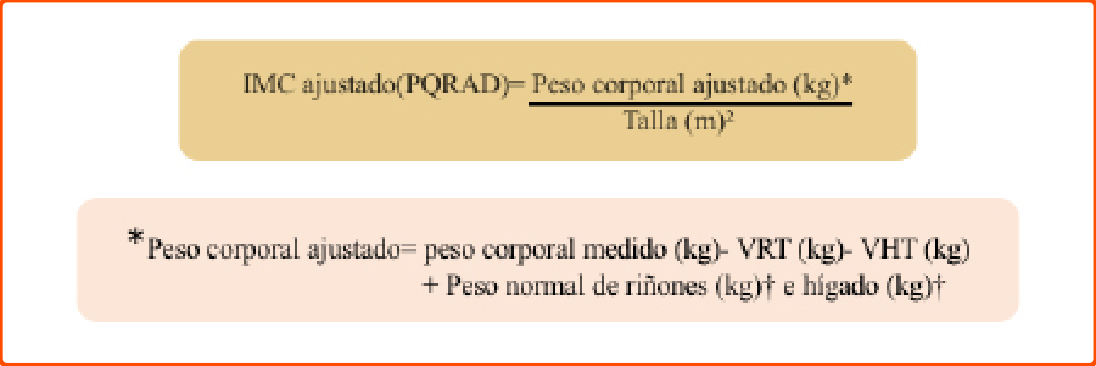
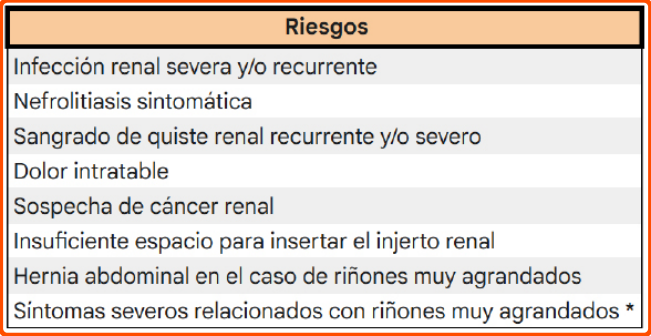
(asumiendo que 1 litro equivale a 1 kilogramo) debería sustraerse del peso total del paciente para estimar de forma más precisa su IMC. (Figura 4)
lumen renal.
Punto de buena práctica 3.2.8. La toma de decisión compartida con los pacientes antes del trasplante y un grupo multidisciplinar debe contribuir a la decisión sobre la realización y el momento de la nefrectomía.
Se puede plantear la nefrectomía si el beneficio supera el riesgo, teniendo en cuenta que la evidencia muestra una falta de beneficio de nefrectomía sobre todas las causas de mortalidad y función del injerto,18,19 y que en la PQRAD comúnmente los riñones nativos reducirán su tamaño hasta un 30% el primer año lo cuál impacta en mejorar muchos de los efectos relacionados.20 La elección de realizar nefrectomía requiere cuidadosa consideración por todas las partes, recomendando la nefrectomía no de forma rutinaria sino en indicaciones específicas (Figura 5), y considerando las potenciales complicaciones quirúrgicas (Figura 6).
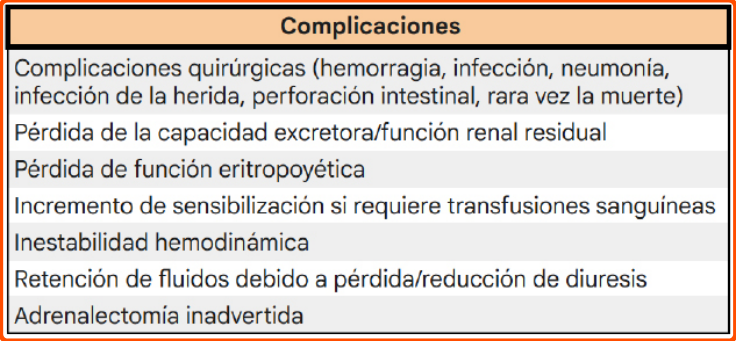
La recomendación del grupo es nefrectomía nativa unilateral en PQRAD cuando este indicado, para minimizar el riesgo de complicaciones de una nefrectomía bilateral. Se recomienda valoración multidisciplinar, teniendo en cuenta la falta de evidencia con sólo un estudio unicéntrico con conclusiones inciertas sobre beneficios y complicaciones de la nefrectomía unilateral vs. bilateral.21
Recomendación 3.2.3. Se sugiere que los candidatos a trasplante renal con PQRAD que re quieran nefrectomía nativa se sometan al procedimiento en el momento o después, pero no antes, del trasplante, siempre que sea posible (2C).
Punto de buena práctica 3.2.9. La toma de decisiones compartida sobre la nefrectomía nativa debe involucrar a un equipo multidisciplinar para discutir el momento de la nefrectomía, la experiencia del cirujano y del centro, las preferencias del paciente y si el trasplante será de un donante vivo versus uno fallecido.
Basado en una revisión sistemática donde no se encontró diferencia en la mortalidad (aunque tendencia a que sea mayor en la nefrectomía pretrasplante), pérdida del injerto, retraso de la función del injerto ni complicaciones quirúrgicas en relación con el momento de la nefrectomía respecto al trasplante. En el análisis realizado se observó mayor aumento de mortalidad durante el ingreso del trasplante en aquellos con nefrectomía previa, aunque sólo basado en 2 estudios.22,23 La nefrectomía realizada en el momento del trasplante se relacionó con tiempo quirúrgico más largo e incremento de riesgo de trasfusiones sanguíneas.24 En los estudios analizados no sé tuvo en cuenta las diferencias entre los pacientes, los sistemas de salud ni la experiencia del cirujano, por tanto es importante consensuar e individualizar y tener en cuenta la experiencia del centro.
Recomendación 3.2.4. Cuando sea posible, sugerimos el uso de nefrectomía laparoscópica asistida manualmente en lugar de la nefrectomía abierta en personas con PQRAD (2D).
Sin identificar diferencias en las complicaciones quirúrgicas, esta recomendación se basa en que la nefrectomía laparoscópica asistida manualmente es menos invasiva, con más rápida recuperación y alta hospitalaria, y menor probabilidad de trasfusión.21,25 Se tendrá que tener en consideración la urgencia clínica, indicación y otras circunstancias como el consenso entre el equipo profesional y el paciente.
La embolización renal es una alternativa menos invasiva, pero poco evaluada sistemáticamente.26 Punto de buena práctica 3.2.10. La evaluación del carcinoma de células renales antes del trasplante en personas con PQRAD debe individualizarse y considerar obtener imágenes de los riñones (p. ej., resonancia magnética (RM) abdominal) dentro del año anterior a la fecha prevista del trasplante.
Aunque no hay consenso en la valoración de carcinoma renal antes y posterior del trasplante, y no se ha demostrado mayor riesgo en PQRAD que en otras causas de ERC,27 se aconseja el cribado de lesiones sólidas renales el año previo al trasplante mediante RM abdominal sin contraste. Otra opción es la ecografía, aunque con la limitación del tamaño y el número de quistes en la PQRAD. Si se sospecha una lesión sólida se recomienda RM con contraste de gadolinio grupo II.28
Terapia de reemplazo renal
Punto de buena práctica 3.3.1. La elección de la modalidad de diálisis debe ser determinado basándose en la toma de decisiones compartida entre médico y paciente.
La elección de modalidad de diálisis debe realizarse de forma personalizada según la situación clínica y personal del paciente, y según sus preferencias, consensuado con su médico, es la mejor forma para obtener la satisfacción del paciente con el tratamiento.
Recomendación 3.3.1. Sugerimos que en las personas con PQRAD, la selección de modalidad de diálisis (hemodiálisis [HD] o diálisis peritoneal [DP]) para el tratamiento de insuficiencia renal debe determinarse mediante factores relacionados con el paciente, elección del paciente y disponibilidad de instalaciones (2C).
Punto de buena práctica 3.3.2. Se debe considerar la diálisis peritoneal como una terapia de reemplazo renal (TRS) viable para personas con PQRAD complicada por insuficiencia renal, con precaución sólo cuando el riñón y/o el hígado tienen gran tamaño o cuando otras contraindicaciones estándar de la DP están presentes.
Punto de buena práctica 3.3.3. La prescripción de HD y las terapias de apoyo, como la anticoagulación, deben ser las mismas que para las personas sin PQRAD.
Aunque la evidencia es baja, no se han encontrado diferencias importantes como mortalidad o adecuación de la técnica entre modalidades de diálisis en personas con PQRAD, excepto por el incremento de hernia abdominal en DP.29 Se deberá tener en cuenta consideraciones clínicas como el tamaño renal que puede incrementar la presión abdominal y reducir el volumen de infusión del líquido en DP, o la presencia de divertículos que favorecen peritonitis.30
Bibliografía
- Alam A, Perrone RD. Management of ESRD in patients with autosomal dominant polycystic kidney disease. Adv Chronic Kidney Dis. 2010;17: 164–172.
- Buchholz B, Eckardt KU. Role of oxygen and the HIF-pathway in polycystic kidney disease. Cell Signal. 2020;69:109524.
- Akizawa T, Iwasaki M, Yamaguchi Y, et al. Phase 3, randomized, doubleblind, active-comparator (darbepoetin alfa) study of oral roxadustat in CKD patients with anemia on hemodialysis in Japan. J Am Soc Nephrol. 2020;31:1628–1639.
- Kidney Disease: Improving Global Outcomes (KDIGO) Lipid Work Group. KDIGO clinical practice guideline for lipid management in chronic kidney disease. Kidney Int Suppl. 2013;3:259–305.
- Chapman AB, Devuyst O, Eckardt KU, et al. Autosomal-dominant polycystic kidney disease (ADPKD): executive summary from a KidneyDisease: Improving Global Outcomes (KDIGO) Controversies Conference. Kidney Int. 2015;88:17–27.
- Perrone RD, Ruthazer R, Terrin NC. Survival after end-stage renal disease in autosomal dominant polycystic kidney disease: contribution of extrarenal complications to mortality. Am J Kidney Dis. 2001;38:777– 784.
- Cheungpasitporn W, Thongprayoon C, Vijayvargiya P, et al. The risk for new-onset diabetes mellitus after kidney transplantation in patients with autosomal dominant polycystic kidney disease: a systematic review and meta-analysis. Can J Diabetes. 2016;40:521–528
- Alzoubi B, Kharel A, Machhi R, et al. Post-transplant erythrocytosis after kidney transplantation: a review. World J Transplant. 2021;11:220–230.
- Chedid M, Kaidbay HD, Wigerinck S, et al. Cardiovascular outcomes in kidney transplant recipients with ADPKD. Kidney Int Rep. 2022;7:1991–2005.
- Cheungpasitporn W, Thongprayoon C, Ungprasert P, et al. Subarachnoid dominant polycystic kidney disease: a nationwide analysis. J Clin Med. 2019;8:524.
- Jacquet A, Pallet N, Kessler M, et al. Outcomes of renal transplantation in patients with autosomal dominant polycystic kidney disease: a nationwide longitudinal study. Transpl Int. 2011;24:582–587.
- Hao X, Lai W, Xia X, et al. Skin cancer outcomes and risk factors in renal transplant recipients: analysis of organ procurement and transplantation network data from 2000 to 2021. Front Oncol. 2022;12:1017498.
- Ronsin C, Chaba A, Suchanek O, et al. Incidence, risk factors and outcomes of kidney and liver cyst infection in kidney transplant recipient with ADPKD. Kidney Int Rep. 2022;7:867–875.
- Duarte-Chavez R, Stoltzfus J, Yellapu V, et al. Colonic diverticular disease in autosomal dominant polycystic kidney disease: Is there really an association? A nationwide analysis. Int J Colorectal Dis. 2021;36:83–91
- Lentine KL, Kasiske BL, Levey AS, et al. KDIGO clinical practice guideline on the evaluation and care of living kidney donors. Transplantation. 2017;101(8S suppl 1):S1–S109.
- Chadban SJ, Ahn C, Axelrod DA, et al. KDIGO clinical practice guideline on the evaluation and management of candidates for kidney transplantation. Transplantation. 2020;104:S11–S103.
- Qian Q, Du H, King BF, et al. Sirolimus reduces polycystic liver volume in ADPKD patients. J Am Soc Nephrol. 2008;19:631–638.
- Jean RA, Alexandre M, Yoo PS. Kidney transplantation with and without native nephrectomy for polycystic kidney disease: results of the National Inpatient Sample and the rationale for a 2-staged procedure. J Am Coll Surg. 2018;226:1079–1084.
- Grodstein EI, Baggett N, Wayne S, et al. An evaluation of the safety and efficacy of simultaneous bilateral nephrectomy and renal transplantation for polycystic kidney disease: a 20-year experience. Transplantation. 2017;101:2774–2779.
- Jung Y, Irazabal MV, Chebib FT, et al. Volume regression of native polycystic kidneys after renal transplantation. Nephrol Dial Transplant. 2016;31:73–79.
- Collini A, Benigni R, Ruggieri G, et al. Laparoscopic nephrectomy for massive kidneys in polycystic kidney disease. JSLS. 2021;25:e2020.00107.
- Jankowska M, Kuzmiuk-Glembin I, Skonieczny P, et al. Native nephrectomy in renal transplant recipients with autosomal dominant polycystic kidney disease. Transplant Proc. 2018;50:1863–1867
- Rasmussen A, Levine MA, Mandurah MM, et al. Staged vs. simultaneous bilateral nephrectomy and kidney transplantation in patients with autosomal dominant polycystic kidney disease: outcomes and costs. Can Urol Assoc J. 2022;16:424–429.
- Xu J, D’Souza K, Lau NS, et al. Staged versus concurrent native nephrectomy and renal transplantation in patients with autosomal dominant polycystic kidney disease: a systematic review. Transplant Rev (Orlando). 2022;36:100652.
- Di Bello M, Di Bella C, Tuci F, et al. A large series of laparoscopic nephrectomies for polycystic kidneys pre, post and simultaneous with kidney transplantation: analysis of outcome. Transpl Int. 2021;34(suppl 1):72–73.
- Cornelis F, Couzi L, Le Bras Y, et al. Embolization of polycystic kidneys as an alternative to nephrectomy before renal transplantation: a pilot study. Am J Transplant. 2010;10:2363–2369.
- Bonsib SM. Renal cystic diseases and renal neoplasms: a mini-review. Clin J Am Soc Nephrol. 2009;4:1998–2007.
- Expert Panel of Urologic Imaging, Wang ZJ, Nikolaidis P, et al. ACR appropriateness criteria indeterminate renal mass. J Am Coll Radiol. 2020;17(11S):S415–S428.
- Yang JY, Chen L, Chao CT, et al. Comparative study of outcomes among patients with polycystic kidney disease on hemodialysis and peritoneal dialysis. Sci Rep. 2015;5:12816.
- Sigogne M, Kanagaratnam L, Mora C, et al. Identification of the factors associated with intraperitoneal pressure in ADPKD patients treated with peritoneal dialysis. Kidney Int Rep. 2020;5:1007–1013.
CAPÍTULO IV
Terapias para enlentecer la progresión de la enfermedad renal
Javier Naranjo Muñoz1, Marina Sánchez-Agesta Martínez2, Ignacio Lorenzo Ferris2
- Servicio de Nefrología en Hospital Universitario Puerta del Mar, Cádiz.
- Servicio de Nefrología en Hospital Universitario de Puerto Real, Cádiz.
La coordinación de la traducción de las guías KDIGO de PQRAD, realizada por María Vanessa Pérez Gómez y Mónica Furlano, cuenta con el apoyo de los proyectos (PI22/01168, PI24/0083) financiados por el Instituto de Salud Carlos III (ISCIII) y cofinanciado por la Unión Europea; así como por el programa RICORS del ISCIII para RICORS2040 (RD21/0005/0001, RD21/0005/0006, RD24/0004/0001, RD24/0004/002) cofinanciados por la Unión Europea.
Introducción
La insuficiencia renal es la principal causa de discapacidad y muerte en la poliquistosis renal autosómica dominante (PQRAD), comenzando en la mayoría de los casos por un declive progresivo de la tasa de filtración glomerular estimada (TFGe) a partir de los 30-40 años (Figura 1). El tratamiento busca retrasar su aparición mediante cambios en el estilo de vida (dejar de fumar, mantener un IMC <25 kg/m², reducir la ingesta de sodio) y evitar factores que causen lesión renal aguda (LRA),1 lo que contribuye a frenar el crecimiento de los quistes renales (Capítulo 7).2,3
La inhibición de la vasopresina (AVP) es clave en el tratamiento de la PQRAD en pacientes con riesgo de rápida progresión. Estudios preclínicos han demostrado que la AVP contribuye al crecimiento de quistes renales.4,5 Su efecto puede reducirse mediante dos estrategias: (i) el bloqueo farmacológico del receptor V2 con tolvaptán (único antagonista evaluado en PQRAD) y/o (ii) el aumento de la ingesta de agua.6,7
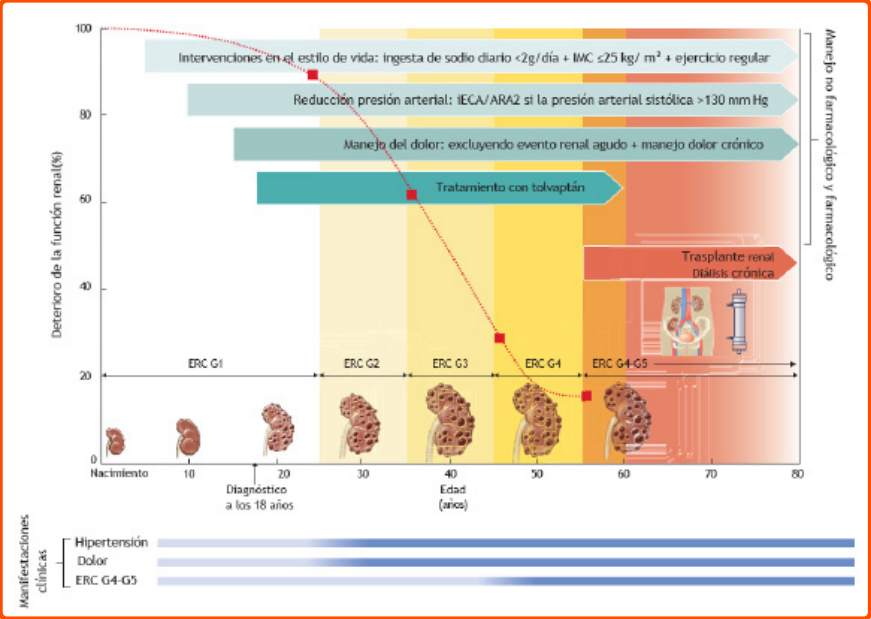
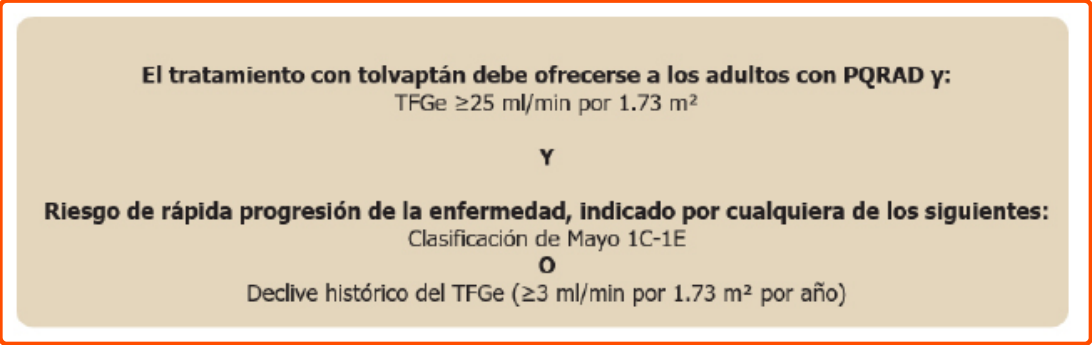
Tolvaptán
Recomendación 4.1.1.1: Se recomienda iniciar el tratamiento con tolvaptán en adultos con
PQRAD con una TFGe ≥25 ml/min por 1.73 m2 que estén en riesgo de rápida progresión de la enfermedad (Figura 2) (1B)
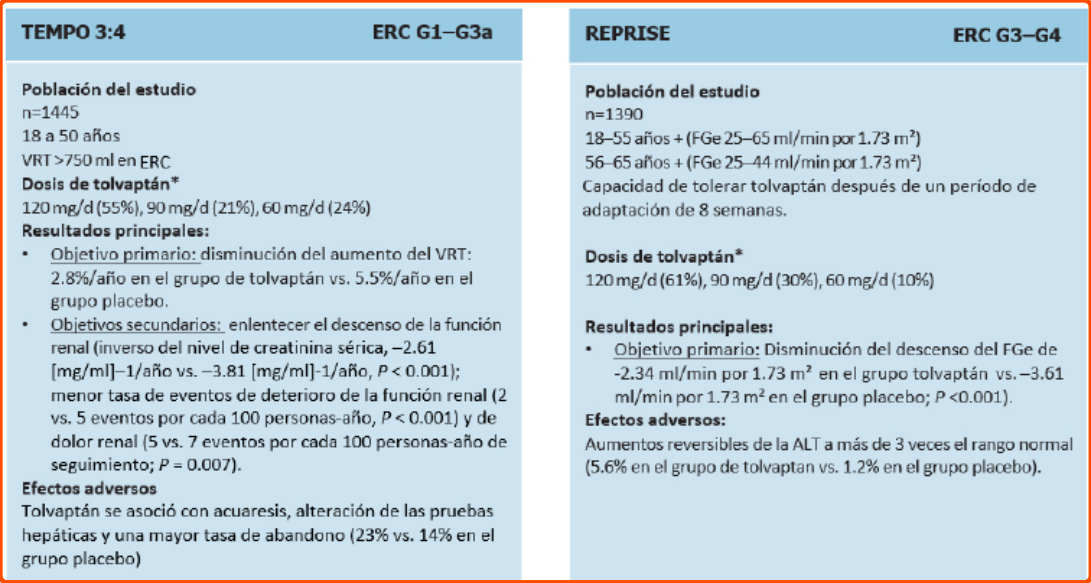
El tolvaptán ha demostrado desacelerar la progresión de la enfermedad renal en la PQRAD, especialmente en personas ≤55 años con una TFGe ≥25 ml/min/1.73 m². También reduce el dolor renal, infecciones urinarias, cálculos y hematuria. La decisión de su prescripción debe ser individualizada valorando el riesgo-beneficio.
Además, ha demostrado eficacia en la reducción de la progresión de la enfermedad renal tanto en etapas tempranas (ERC G1-G2) como avanzadas (ERC G3-G4).8,9 Su efecto se evidenció en ensayos clínicos (TEMPO 3:4 y REPRISE), disminuyendo la tasa de pérdida de TFGe en 1.3 ml/min/1.73m² por año, con mayor beneficio en personas con riesgo de rápida progresión.8,9 Aunque la mayoría de los pacientes experimentan efectos secundarios acuaréticos, estos son manejables, siendo los principales la poliuria, nicturia y sed intensa. Existe riesgo de toxicidad hepática, aunque la posibilidad de presentarla es baja (0.06%).10 En el estudio TEMPO 3:4, el 75% de los participantes indicaron que podrían continuar el tratamiento de por vida, aunque la adherencia tiende a disminuir con el tiempo, alcanzando un 75% tras 1-3 años (Figura 3).
El análisis del estudio REPRISE en el subgrupo de personas mayores de 55 años con TFGe <45 ml/ min/1.73m² no mostró una diferencia significativa en la tasa de disminución de la TFGe entre el tolvaptán y el placebo, posiblemente debido a la influencia de comorbilidades como diabetes e hipertensión.9 En un estudio observacional europeo se observó que la edad media de inicio de terapia renal sustitutiva (TRS) fue entre los 57 y 58 años.11 El análisis de subgrupos de REPRISE estuvo limitado por un bajo número de pacientes (n=190), afectando la claridad de las conclusiones. Un análisis post hoc mostró una reducción en la TFGe en mayores de 55 años con ERC G3 o G4, cuando este grupo se comparó con una cohorte distinta de PQRAD.12 Dada la limitada evidencia en mayores de 55 años con rápida progresión, la decisión del uso de tolvaptán debe ser individualizada y compartida. Punto Práctico 4.1.1.2: La clasificación Mayo (MIC), idealmente basada en resonancia magnética (RMN), debe ser utilizada como principal método de diagnóstico por imagen para la predicción del riesgo de progresión renal y la consideración del tolvaptán en la práctica clínica. La tomografía computerizada (TC) de dosis baja o ultrabaja es un método de imagen alternativo para determinar la MIC. Cuando la RMN y la TC no estén disponibles o se encuentren contraindicados, se podría utilizar la ecografía para evaluar el volumen renal con la fórmula elipsoide.
La tasa de descenso de la TFGe es un marcador clave para evaluar el riesgo de progresión en la PQRAD, pero el MIC es especialmente útil para tomar decisiones sobre el uso de tolvaptán en etapas tempranas, cuando la TFGe aún está preservada.13 La RMN o TC permite clasificar los casos en típicos y atípicos. El volumen renal total (VRT) se mide mediante estereología o la ecuación del elipsoide. Según el crecimiento ajustado a la edad, las subclases 1C-1E presentan rápida progresión y son candidatas para tolvaptán. La medición y clasificación debe ser realizada por especialistas experimentados, preferiblemente con RMN para evitar radiación. Desde su desarrollo en 2015, el MIC ha sido validado en estudios como OVERTURE y KNOW-PKD, aunque enfrenta limitaciones como el costo y la disponibilidad de RMN, así como la falta de estudios de validación a largo plazo.14 Para superar la falta de accesibilidad a mediciones estereológicas, se puede usar la fórmula del elipsoide, teniendo en cuenta que puede subestimar el VRT.15 Alternativamente, la TC de baja dosis o la ecografía pueden usarse con cierta precisión, aunque también presentan errores en la estimación del VRT.
Punto práctico 4.1.1.3: Una puntuación PROPKD >6 puede proporcionar evidencia adicional de riesgo de rápida progresión en la PQRAD cuando la TFGe o la MIC sea no concluyente.
La puntuación PROPKD puede utilizarse en casos en los que la tasa de disminución de la TFGe y/o las estimaciones de la MIC no son concluyentes o son contradictorias. Se desarrolló un sistema de puntuación de 0 a 9 puntos, basado en características demográficas y de la enfermedad: varón, 1 punto; hipertensión antes de 35 años, 2 puntos; evento urológico antes de los 35 años, 2 puntos; mutación PKD2, 0 puntos; mutación no truncante PKD1 2 puntos; mutación PKD1 truncante, 4 puntos. Una puntuación >6 es indicador de rápida progresión de la enfermedad.16
Punto práctico 4.1.1.4 Antes de considerar que una persona tiene rápida progresión e iniciar tratamiento con tolvaptán, deben evaluarse otras causas agudas o crónicas del deterioro de la TFGe.
Antes de iniciar tolvaptán, es clave descartar otras causas de deterioro renal, especialmente en mayores con comorbilidades como diabetes o hipertensión. La proteinuria intensa puede indicar otra etiología de ERC, y una caída abrupta de la TFGe podría señalar una LRA por fármacos nefrotóxicos o deshidratación.17
Precauciones para el uso de tolvaptán en la PQRAD
Punto práctico 4.1.2.1: Debe revisarse las contraindicaciones para el tratamiento con tolvaptán en todas las personas con PQRAD subsidiarias antes de iniciar el tratamiento.
Punto práctico 4.1.2.2: Tolvaptán puede elevar el nivel de ácido úrico y debe usarse con precaución en personas con antecedentes de gota.
Tolvaptán puede causar hiperuricemia y gota, aunque estos efectos adversos no conllevan a la interrupción del tratamiento, es recomendable monitorizar los niveles de ácido úrico y evaluar la necesidad de terapia adicional para prevenir complicaciones en pacientes con predisposición a gota. Su uso con inhibidores de CYP3A
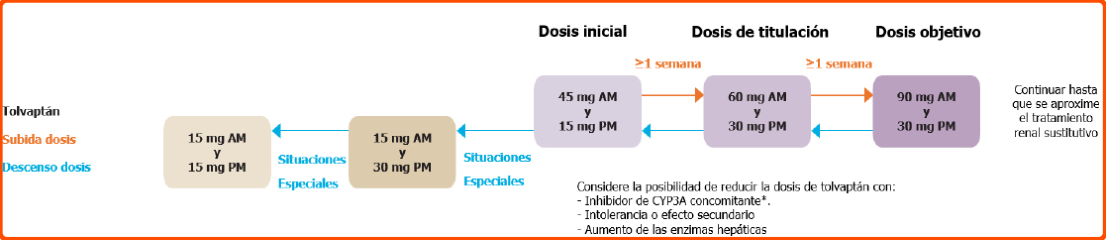
y glicoproteína P debe evitarse o ajustarse.8,9,18
Dosis de tolvaptán
Punto práctico 4.1.3.1: Tolvaptán debe iniciarse en un esquema que incluya la dosis mínima repartida en dos tomas y debe ser titulado gradualmente en el intervalo considerado por el clínico para una adecuada adaptación a los efectos adversos.
Punto práctico 4.1.3.2: Tolvaptán debe iniciarse con una dosis diaria de 45 mg al despertar y 15 mg 8 horas después (Figura 4).
Punto práctico 4.1.3.3: Un aumento de la dosis diaria a 90 mg al despertar y 30 mg 8 horas después, debe ser el objetivo de tratamiento en todas las personas con PQRAD, a menos que sea intolerable para el paciente o esté contraindicado por interacciones medicamentosas (Figura 4).
La dosificación de tolvaptán se ajusta con una dosis asimétrica para maximizar el efecto acuarético durante el día y reducirlo por la noche. La dosis inicial debe aumentarse gradualmente hasta alcanzar la dosis máxima de 90 mg y 30 mg por día, con una monitorización estricta de la función renal, electrolitos y transaminasas. Aunque no es necesario ajustar la dosis en caso de deterioro de función renal, se debe continuar con la dosis más alta tolerada hasta el inicio de la TRS, salvo que haya indicaciones para suspender antes. No se dispone de biomarcadores específicos para verificar la eficacia, pero la osmolalidad urinaria podría ser útil, aunque su utilidad clínica es limitada.19 El uso de tolvaptán está contraindicado en mujeres embarazadas y en período de lactancia, debido al riesgo teratogénico y a su excreción en la leche materna. Además, se debe suspender al menos 4 semanas antes de intentar un embarazo.20
Asesoramiento a personas con PQRAD que reciben tolvaptán
Punto práctico 4.1.4.1: Los médicos deben conocer y estar informados sobre los efectos adversos, contraindicaciones e interacciones del tolvaptán. Las personas con PQRAD deben ser informadas sobre los beneficios y riesgos del tolvaptán y recibir información sobre las interacciones entre medicamentos.
Punto práctico 4.1.4.2: Se debe proporcionar educación a personas con PQRAD sobre el efecto del tolvaptán en aumentar la pérdida de agua urinaria (como sed, poliuria, nicturia y polaquiuria), la necesidad de beber suficiente agua para reponer las pérdidas urinarias, así como estrategias para minimizar y manejar los efectos acuaréticos para asegurar la tolerabilidad a largo plazo.
Antes de iniciar el tratamiento con tolvaptán, es esencial discutir los beneficios y riesgos con el paciente. Los principales beneficios incluyen una reducción del 25%-33% en la tasa de deterioro de la función renal, lo que podría retrasar la necesidad de TRS por 1 año cada 3-4 años de tratamiento. Sin embargo, los riesgos potenciales incluyen trastornos hepáticos, que requieren monitorización mensual de la función renal y hepática durante los primeros 18 meses. Además, los efectos secundarios acuaréticos, como poliuria, nicturia y sed excesiva, son comunes, y la interacción de estos con la calidad y estilo de vida debe ser considerada.
Punto práctico 4.1.4.3: Se debe advertir a las personas con PQRAD y a sus médicos que el tratamiento con tolvaptán debe interrumpirse inmediatamente en situaciones clínicas que provoquen depleción de volumen, incapacidad para compensar la acuaresis o incapacidad para realizarse periódicamente pruebas de función hepática.
Punto práctico 4.1.4.4: Las personas con PQRAD deben tener un “plan para los días de enfermedad” y se les recomienda omitir dosis de tolvaptán en situaciones en las que haya riesgo de depleción de volumen y LRA, como acceso limitado al agua (incluyendo caminatas o viajes), mayor deshidratación (por ejemplo, diarrea, vómitos, fiebre) y actividades en climas cálidos que provoquen un aumento de las pérdidas insensibles de agua. Además, en algunas circunstancias, un temporal “vacaciones de tratamiento” puede ser apropiado (por ejemplo, en un viaje largo en coche o avión).
Las personas con PQRAD que se someten a procedimientos quirúrgicos o experimentan eventos médicos agudos que podrían causar depleción del volumen intravascular deben suspender temporalmente el tratamiento con tolvaptán. Es recomendable que los pacientes y sus médicos elaboren un plan de “días de enfermedad” para situaciones como vómitos, diarrea o fiebre, donde se justifique la interrupción del medicamento hasta que se recupere el estado clínico. Continuar con el tratamiento en estas condiciones podría ocasionar complicaciones agudas. En algunos casos, pueden ser necesarias “vacaciones de medicamentos” temporales, como en viajes largos, para asegurar la seguridad del paciente.
Gestión y mitigación de riesgos de efectos adversos: hepatotoxicidad
Punto práctico 4.1.5.1: Monitorizar las enzimas de función hepática es obligatorio en las personas que reciben tratamiento. con tolvaptán para la PQRAD (Figura 5).
El uso de tolvaptán en personas con PQRAD está asociado con un mayor riesgo de lesión hepática idiosincrásica inducida por fármacos, especialmente durante los primeros 18 meses de tratamiento. Aproximada
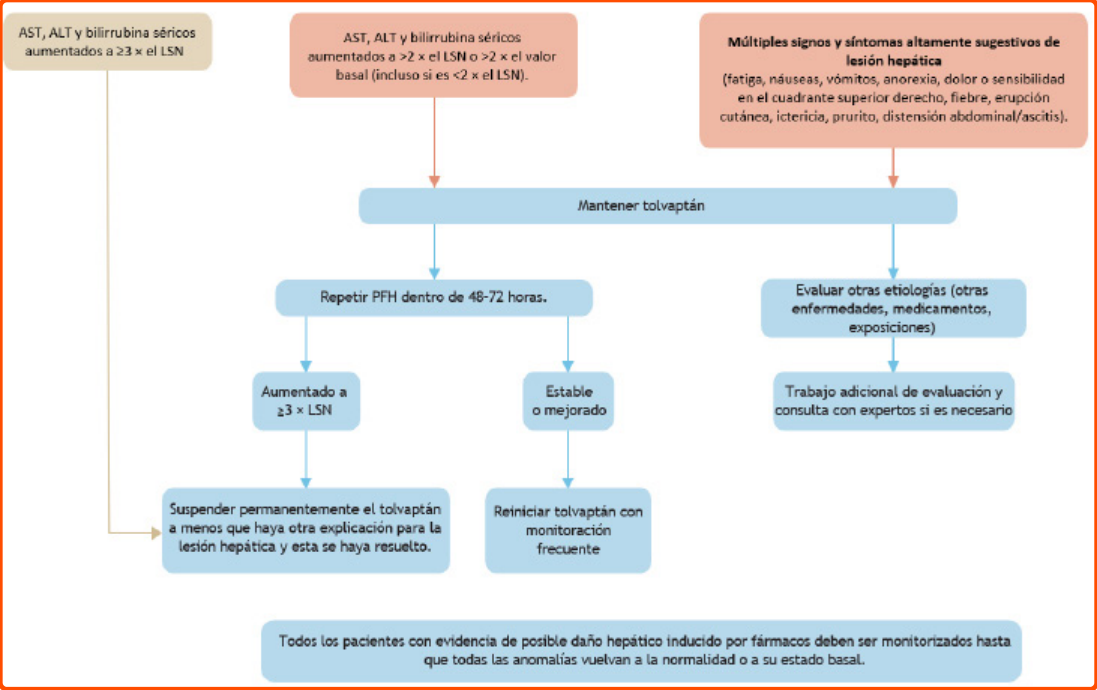
mente el 5% de los pacientes tratados muestran un aumento en las alanina transaminasa (ALT) superior a tres veces el límite superior normal (LSN).8,21 En ensayos clínicos, la incidencia de estos aumentos fue significativamente mayor en el grupo tratado con tolvaptán en comparación con el grupo placebo, y en algunos casos, los aumentos de ALT se resolvieron después de suspender el medicamento.20 La monitorización mensual de la función hepática durante los primeros 18 meses es esencial, ya que la elevación de las enzimas hepáticas es reversible al interrumpir el tratamiento.
Aunque se han reportado casos graves de insuficiencia hepática, son raros. Se han documentado trasplantes hepáticos debido a tolvaptán, aunque estos casos son excepcionales. Tras la aprobación de tolvaptán, tanto la FDA como la EMA han implementado planes de gestión de riesgos, que incluyen un seguimiento riguroso de las enzimas hepáticas, bilirrubina y fosfatasa alcalina antes del tratamiento y durante los primeros 18 meses, con un seguimiento cada tres meses después (Figura 5).22,23
Manejo y mitigación de riesgos de los efectos secundarios acuaréticos
Punto práctico 4.1.6.1: Debe enseñarse a las personas con PQRAD a beber, idealmente agua, cuando tengan sed durante el tratamiento con tolvaptán.
Punto práctico 4.1.6.2: Los ajustes individuales del tratamiento pueden incluir la adaptación del cronograma, el horario y la dosis, de tolvaptán a las actividades particulares de cada persona. Punto práctico 4.1.6.3: Las personas con PQRAD deben ser avisadas que una alimentación saludable (especialmente con una ingesta baja en sodio) puede reducir potencialmente la poliuria inducida por el tolvaptán.
Punto práctico 4.1.6.4: No hay evidencia suficiente para utilizar diuréticos tiazídicos para mitigar la acuaresis asociada con tolvaptán.
Punto práctico 4.1.6.5: El tratamiento con tolvaptán puede ser mantenido hasta momentos previos al inicio de la TRS, y el momento de la la retirada depende de las circunstancias individuales de cada paciente. La retirada de tolvaptán puede estar asociada con un aumento del 5% al 10% en la TFGe.
Antes de iniciar el tratamiento con tolvaptán en personas con PQRAD, es importante informar sobre los efectos secundarios relacionados con la poliuria y nicturia. Se recomienda iniciar el tratamiento en un fin de semana y aumentar la ingesta de líquidos, preferiblemente agua, para compensar el aumento del volumen de orina. También se debe monitorizar el peso corporal regularmente, para alertar sobre el riesgo de deshidratación.25
Si la nicturia interfiere con la calidad de vida, se puede ajustar la dosis o el horario de la medicación. Además, reducir la ingesta de sodio y proteínas puede ayudar a disminuir la diuresis.3,7 En algunos casos, los diuréticos tiazídicos y la metformina podrían ser útiles para mitigar la acuaresis, aunque su impacto a largo plazo no está claro.26
En personas con una TFGe <25 ml/min, el tratamiento con tolvaptán puede mantenerse cerca del inicio de TRS.27 En personas que se han sometido a un trasplante hepático, el uso de tolvaptán debe ser evaluado cuidadosamente debido a las interacciones fármaco-fármaco y los riesgos hepáticos.28
Ingesta de agua en ausencia de tolvaptán
Consejos generales sobre la ingesta de agua
Recomendación 4.2.1.1: Se sugiere adaptar la ingesta de agua, repartida a lo largo del día, para alcanzar al menos una ingesta de 2 a 3 litros de agua diarios a en personas con PQRAD y una TFGe ≥30 ml/min por 1,73 m2 y siempre que no haya contraindicaciones para la excre ción de una carga de solutos (2D).
Punto práctico 4.2.1.1: Las personas con PQRAD deben ser asesoradas sobre cómo mantener una adecuada hidratación, qué consecuencias conlleva, qué líquidos beber y cómo reconocer los signos de deshidratación.
La recomendación sobre aumentar la ingesta de agua en personas con PQRAD se basa en la teoría de que la hidratación adecuada puede reducir la liberación de la AVP, la cual promueve el crecimiento de los quistes renales. Aunque la evidencia empírica es limitada, se sugiere que un consumo habitual de agua de al menos 2 litros al día pueda ser beneficioso, especialmente en personas con TFGe ≥30 ml/min por 1,73 m² y sin contraindicaciones.6,29
Aunque los estudios han mostrado resultados limitados, como la falta de diferencias significativas en la progresión de la enfermedad entre los grupos de mayor ingesta de agua y los de ingesta habitual, el potencial beneficio de ralentizar la progresión de la enfermedad y prevenir la deshidratación es importante. Además, los riesgos asociados con el aumento de la ingesta de agua son bajos y principalmente relacionados con la hiponatremia leve y reversible.30
La ingesta adecuada también tiene beneficios para prevenir cálculos renales, comunes en personas con PQRAD. El enfoque debe ser personalizado, alentando la ingesta de agua y educando sobre la importancia de la hidratación. Se debe evitar el consumo de bebidas azucaradas o con sal, y se debe mantener una dieta moderada en proteínas y baja en sodio. Los recursos adicionales, como la monitorización de la orina, son costosos y no se recomiendan en la práctica clínica diaria.
Precauciones respecto al aumento de la ingesta de agua
Punto práctico 4.2.2.1: Se debe realizar una evaluación clínica para identificar factores de riesgo de retención de líquidos y/o hiponatremia por dilución antes de asesorar a personas con PQRAD sobre el aumento de la ingesta de agua.
Se recomienda aumentar la ingesta de agua en personas con PQRAD solo en casos que no puedan eliminar líquidos. Antes de hacerlo, se debe evaluar su historial médico y posibles riesgos de retención de líquidos o hiponatremia, especialmente si están tomando medicación que afecte a la excreción de agua.
Punto práctico 4.2.2.2: Personas con ERC G4–G5 (TFGe <30 ml/min por 1,73 m2 ) o que tengan una contraindicación clínica para el consumo elevado de agua, deben beber cuando tengan sed y/o seguir recomendaciones clínicas individualizadas.
No se recomienda que las personas con ERC en estadios G4-G5 beban más agua de la que sienten necesidad, ya que los datos sobre seguridad son limitados en esta población. Un estudio a corto plazo mostró que algunas personas con una TFGe menor a 20 ml/min por 1,73 m² presentaron hiponatremia reversible.31 Los pacientes con PQRAD deben ser evaluados por el clínico para detectar posibles contraindicaciones antes de aumentar la ingesta de agua. Aquellos con riesgo de hiponatremia, sobrecarga de líquidos o problemas urinarios deben evitar aumentar la cantidad de agua ingerida.
Asesoramiento sobre el aumento del consumo de agua
Punto práctico 4.2.3.1: Estimar la ingesta diaria habitual de líquidos durante la entrevista inicial para un mejor asesoramiento y educación de las personas con PQRAD.
No hay consenso sobre los métodos para estimar la ingesta diaria de líquidos en personas con PQRAD.32 Se utilizan diferentes métodos, como los recordatorios dietéticos (fáciles y rápidos, pero propensos a errores de autoinformación), cuestionarios semicuantitativos como el BFQ (estructurados, pero también sujetos a estimaciones inexactas)33 y la medición del volumen de orina y osmolalidad en pruebas de 24 horas (más precisos, pero incómodos y variables). Aunque se recomienda una ingesta diaria de alrededor de 2 litros de agua para proteger los riñones, aún falta investigación sobre el impacto de esta ingesta en la progresión de los quistes hepáticos.
Inhibidores de la diana de la rapamicina en mamíferos (mTOR)
Recomendación 4.3.1: Se recomienda no utilizar inhibidores de la mTOR para retrasar la progresión de la enfermedad renal en personas con PQRAD (1C).
La recomendación sobre el uso de inhibidores de mTOR (everolimus, sirolimus) en personas con PQRAD está basada en los resultados de 4 ensayos clínicos que mostraron efectos adversos significativos y no desaceleraron la disminución de la TFGe.34,35,36,37 Aunque en algunos estudios se observó una disminución en el volumen de los quistes renales con everolimus, esto no fue significativo a los dos años y estuvo acompañado de un ritmo más rápido de disminución de la función renal. Además, los efectos secundarios, como eventos pulmonares y renales, fueron más comunes en los grupos tratados con inhibidores de mTOR, lo que llevó a una mayor tasa de interrupción del tratamiento.
En base a la baja certeza de la evidencia y los riesgos de daño significativo (como efectos adversos graves), se concluyó que no hay justificación para utilizar inhibidores de mTOR en personas con PQRAD, ni de forma rutinaria ni como terapia de rescate. Los estudios muestran que, a pesar de los beneficios observados en modelos animales, no hay evidencia sólida que respalde su efectividad clínica en la progresión de la enfermedad renal, y los riesgos de efectos secundarios son demasiado altos.
Estatinas
Recomendación 4.4.1: Se sugiere no utilizar estatinas específicamente para enlentecer la pro gresión de la enfermedad renal en personas con PQRAD (2D).
Aunque las estatinas están indicadas para el tratamiento de la hipercolesterolemia para reducir el riesgo de ECV, no hay evidencia que indique que retrasen la progresión de enfermedad renal en la PQRAD. La evidencia sobre el uso de estatinas para ralentizar la progresión de la enfermedad renal en personas con PQRAD se basa principalmente en dos ensayos clínicos, ninguno de los cuales mostró un beneficio claro en la disminución de la TFGe.38,39 Actualmente, se está llevando a cabo un estudio aleatorizado, doble ciego, controlado con placebo y de dos años de duración (n = 200), que examina la eficacia de las estatinas en la ralentización del crecimiento del VRT en personas con una TFGe superior a 60 ml/min por 1,73 m² (NCT03273413).
Metformina
Recomendación 4.5.1: Se recomienda no utilizar metformina específicamente para enlentecer la progresión de la enfermedad renal en personas con PQRAD que no tienen diabetes (1B).
La metformina, activa AMPK y podría reducir el crecimiento de los quistes renales, lo que plantea su uso en personas con PQRAD. Sin embargo, la evidencia actual no respalda su uso para frenar la progresión de la enfermedad renal en estas personas40,41
Análogos de la somatostatina
Recomendación 4.6.1: Se sugiere que no se prescriban análogos de la somatostatina para el único propósito de disminuir la disminución de la TFGe en las personas con PQRAD (2B).
Punto práctico 4.6.1: Los análogos de la somatostatina pueden ser considerados en personas con PQRAD con síntomas relevantes en relación con el gran volumen renal para reducir la tasa de crecimiento de quistes renales cuando no hay mejores opciones disponibles.
La somatostatina es una hormona que inhibe la síntesis de monofosfato de adenosina cíclico, y se ha propuesto que puede reducir el crecimiento de los quistes renales.42 Aunque los estudios muestran que los análogos reducen el crecimiento del VRT, no tienen un impacto significativo en la progresión de la función renal, y están asociados con varios efectos secundarios.
Los ensayos clínicos realizados han tenido resultados contradictorios.43,44,45 Algunos han mostrado una reducción significativa en el VRT con octreotida, especialmente a corto plazo, pero no se observaron mejoras en la función renal. En un estudio más grande, lanreotida también redujo el crecimiento de VRT, pero no tuvo un impacto significativo en la disminución de la TFGe. Además, los análogos de somatostatina pueden tener efectos secundarios, como malestar gastrointestinal, hiperglucemia, bradicardia, infecciones de quistes hepáticos y cálculos biliares.
La certeza de la evidencia sobre la eficacia de los análogos de somatostatina es moderada, con evidencia insuficiente para evaluar efectos adversos específicos, como la calidad de vida y el dolor. Aunque estos medicamentos pueden ayudar a reducir el volumen de los quistes en el riñón y el hígado,46 no se debe recomendar su uso generalizado para ralentizar la progresión de la enfermedad renal en personas con PQRAD. Su uso debe ser considerado sólo en pacientes con síntomas graves debido al agrandamiento masivo de los órganos, y debe evaluarse cuidadosamente frente a los riesgos de efectos secundarios.
Inhibidores del cotransportador 2 de sodio y glucosa (iSGLT2)
Punto práctico 4.7.1: Los iSGLT2 no deben usarse para frenar la disminución de la TFGe en personas con PQRAD.
Los iSGLT2 bloquean el transportador SGLT2 en los riñones, lo que reduce la presión intraglomerular y la hiperfiltración. Aunque tienen beneficios metabólicos por la glucosuria, su diuresis osmótica puede aumentar la AVP, lo que podría afectar la progresión de la PQRAD. Aunque los iSGLT2 muestran efectos protectores renales y cardiacos en personas con y sin diabetes, no se ha estudiado su impacto específico en PQRAD. Actualmente, un ensayo clínico está evaluando su seguridad y eficacia en esta población (NCT05510115).
Intervenciones cetogénicas
Punto práctico 4.8.1: Las intervenciones cetogénicas no deben ser implementadas en personas con PQRAD sin más evidencia.
Las intervenciones cetogénicas, como dietas que inducen cetosis o suplementos de cetonas, se han propuesto para reducir el crecimiento de los quistes renales en personas con PQRAD. Aunque en estudios preclínicos se ha observado que las células con mutaciones en los genes de la PKD dependen de la glucosa para energía,47,48 la evidencia de su efectividad en humanos es limitada y solo se ha evaluado a corto plazo. Los estudios realizados han sido pequeños y no han demostrado beneficios a largo plazo en la progresión de la enfermedad.49,50 Además, los riesgos potenciales incluyen hiperlipidemia, hipercalciuria y nefrolitiasis.51
Medicamentos complementarios
Punto práctico 4.9.1: Medicamentos complementarios o suplementos no deben sustituir el manejo médico estándar en personas con PQRAD.
Los medicamentos complementarios o suplementos incluyen una amplia variedad de terapias disponibles sin receta, como hierbas, suplementos nutricionales, vitaminas, minerales, medicina tradicional, entre otros. Aunque algunas personas recurren a estos productos basándose en diversas fuentes de información, no hay evidencia que demuestre que estos medicamentos retrasen la progresión de la enfermedad renal en personas con PQRAD.
Bibliografía
- Kidney Disease: Improving Global Outcomes (KDIGO) CKD Work Group, «KDIGO 2024 Clinical Practice Guideline for the Evaluation and Management of Chronic Kidney Disease», Kidney Int, vol. 105, n.o 4S, pp. S117-S314, abr. 2024, doi: 10.1016/j.kint.2023.10.018.
- K. L. Nowak et al., «Overweight and Obesity Are Predictors of Progression in Early Autosomal Dominant Polycystic Kidney Disease», J Am Soc Nephrol, vol. 29, n.o 2, pp. 571-578, feb. 2018, doi: 10.1681/ ASN.2017070819.
- V. E. Torres et al., «Dietary salt restriction is beneficial to the management of autosomal dominant polycystic kidney disease», Kidney Int, vol. 91, n.o 2, pp. 493-500, feb. 2017, doi: 10.1016/j.kint.2016.10.018.
- R. Mangoo-Karim, M. Uchic, C. Lechene, y J. J. Grantham, «Renal epithelial cyst formation and enlargement in vitro: dependence on cAMP», Proc Natl Acad Sci U S A, vol. 86, n.o 15, pp. 6007-6011, ago. 1989, doi: 10.1073/pnas.86.15.6007.
- X. Wang, Y. Wu, C. J. Ward, P. C. Harris, y V. E. Torres, «Vasopressin directly regulates cyst growth in polycystic kidney disease», J Am Soc Nephrol, vol. 19, n.o 1, pp. 102-108, ene. 2008, doi: 10.1681/ ASN.2007060688.
- V. E. Torres, L. Bankir, y J. J. Grantham, «A case for water in the treatment of polycystic kidney disease», Clin J Am Soc Nephrol, vol. 4, n.o 6, pp. 1140-1150, jun. 2009, doi: 10.2215/CJN.00790209.
- O. W. Amro, J. K. Paulus, F. Noubary, y R. D. Perrone, «Low-Osmolar Diet and Adjusted Water Intake for Vasopressin Reduction in Autosomal Dominant Polycystic Kidney Disease: A Pilot Randomized Controlled Trial», Am J Kidney Dis, vol. 68, n.o 6, pp. 882-891, dic. 2016, doi: 10.1053/j.ajkd.2016.07.023.
- V. E. Torres et al., «Tolvaptan in patients with autosomal dominant polycystic kidney disease», N Engl J Med, vol. 367, n.o 25, pp. 2407-2418, dic. 2012, doi: 10.1056/NEJMoa1205511.
- V. E. Torres et al., «Tolvaptan in Later-Stage Autosomal Dominant Polycystic Kidney Disease», N Engl J Med, vol. 377, n.o 20, pp. 1930-1942, nov. 2017, doi: 10.1056/NEJMoa1710030.
- O. Devuyst, A. B. Chapman, S. E. Shoaf, F. S. Czerwiec, y J. D. Blais, «Tolerability of Aquaretic-Related Symptoms Following Tolvaptan for Autosomal Dominant Polycystic Kidney Disease: Results From TEMPO 3:4», Kidney Int Rep, vol. 2, n.o 6, pp. 1132-1140, nov. 2017, doi: 10.1016/j.ekir.2017.07.004.
- E. M. Spithoven et al., «Analysis of data from the ERA-EDTA Registry indicates that conventional treatments for chronic kidney disease do not reduce the need for renal replacement therapy in autosomal dominant polycystic kidney disease», Kidney Int, vol. 86, n.o 6, pp. 1244-1252, dic. 2014, doi: 10.1038/ ki.2014.120.
- F. T. Chebib et al., «Tolvaptan and Kidney Function Decline in Older Individuals With Autosomal Dominant Polycystic Kidney Disease: A Pooled Analysis of Randomized Clinical Trials and Observational Studies», Kidney Med, vol. 5, n.o 6, p. 100639, jun. 2023, doi: 10.1016/j.xkme.2023.100639.
- M. V. Irazabal et al., «Imaging classification of autosomal dominant polycystic kidney disease: a simple model for selecting patients for clinical trials», J Am Soc Nephrol, vol. 26, n.o 1, pp. 160-172, ene. 2015, doi: 10.1681/ASN.2013101138.
- R. D. Perrone et al., «OVERTURE: A Worldwide, Prospective, Observational Study of Disease Characteristics in Patients With ADPKD», Kidney Int Rep, vol. 8, n.o 5, pp. 989-1001, may 2023, doi: 10.1016/j. ekir.2023.02.1073.
- P. Akbari et al., «Total Kidney Volume Measurements in ADPKD by 3D and Ellipsoid Ultrasound in Comparison with Magnetic Resonance Imaging», Clin J Am Soc Nephrol, vol. 17, n.o 6, pp. 827-834, jun. 2022, doi: 10.2215/CJN.14931121.
- E. Cornec-Le Gall et al., «The PROPKD Score: A New Algorithm to Predict Renal Survival in Autosomal Dominant Polycystic Kidney Disease», J Am Soc Nephrol, vol. 27, n.o 3, pp. 942-951, mar. 2016, doi: 10.1681/ASN.2015010016.
- G. M. Brosnahan et al., «Patterns of Kidney Function Decline in Autosomal Dominant Polycystic Kidney Disease: A Post Hoc Analysis From the HALT-PKD Trials», Am J Kidney Dis, vol. 71, n.o 5, pp. 666-676, may 2018, doi: 10.1053/j.ajkd.2017.10.023.
- J. Naranjo et al., «Real clinical experience after one year of treatment with tolvaptan in patients with autosomal dominant polycystic kidney disease», Front Med (Lausanne), vol. 9, p. 987092, 2022, doi: 10.3389/ fmed.2022.987092.
- O. Devuyst y V. E. Torres, «Osmoregulation, vasopressin, and cAMP signaling in autosomal dominant polycystic kidney disease», Curr Opin Nephrol Hypertens, vol. 22, n.o 4, pp. 459-470, jul. 2013, doi: 10.1097/ MNH.0b013e3283621510.
- D. H. Alpers et al., «Clinical Pattern of Tolvaptan-Associated Liver Injury in Trial Participants With Autosomal Dominant Polycystic Kidney Disease (ADPKD): An Analysis of Pivotal Clinical Trials», Am J Kidney Dis, vol. 81, n.o 3, pp. 281-293.e1, mar. 2023, doi: 10.1053/j.ajkd.2022.08.012.
- V. E. Torres et al., «Multicenter, open-label, extension trial to evaluate the long-term efficacy and safety of early versus delayed treatment with tolvaptan in autosomal dominant polycystic kidney disease: the TEMPO 4:4 Trial», Nephrol Dial Transplant, vol. 33, n.o 3, pp. 477-489, mar. 2018, doi: 10.1093/ndt/gfx043.
- M. Thomas, P. H. F. Gois, B. E. Butcher, M. H. T. Ta, y G. W. Van Wyk, «Treatment persistence to tolvaptan in patients with autosomal dominant polycystic kidney disease: a secondary use of data analysis of patients in the IMADJIN® dataset», BMC Nephrol, vol. 22, n.o 1, p. 400, dic. 2021, doi: 10.1186/s12882-021-02607-4.
- P. B. Watkins et al., «Clinical Pattern of Tolvaptan-Associated Liver Injury in Subjects with Autosomal Dominant Polycystic Kidney Disease: Analysis of Clinical Trials Database», Drug Saf, vol. 38, n.o 11, pp. 1103-1113, nov. 2015, doi: 10.1007/s40264-015-0327-3.
- F. T. Chebib et al., «A Practical Guide for Treatment of Rapidly Progressive ADPKD with Tolvaptan», J Am Soc Nephrol, vol. 29, n.o 10, pp. 2458-2470, oct. 2018, doi: 10.1681/ASN.2018060590.
- O. Devuyst et al., «Urine Osmolality, Response to Tolvaptan, and Outcome in Autosomal Dominant Polycystic Kidney Disease: Results from the TEMPO 3:4 Trial», J Am Soc Nephrol, vol. 28, n.o 5, pp. 1592-1602, may 2017, doi: 10.1681/ASN.2016040448.
- B. J. Kramers et al., «Effects of Hydrochlorothiazide and Metformin on Aquaresis and Nephroprotection by a Vasopressin V2 Receptor Antagonist in ADPKD: A Randomized Crossover Trial», Clin J Am Soc Nephrol, vol. 17, n.o 4, pp. 507-517, abr. 2022, doi: 10.2215/CJN.11260821.
- V. E. Torres et al., «Tolvaptan in ADPKD Patients With Very Low Kidney Function», Kidney Int Rep, vol. 6, n.o 8, pp. 2171-2178, ago. 2021, doi: 10.1016/j.ekir.2021.05.037.
- K. Uchiyama et al., «Effect of tolvaptan in a patient with autosomal dominant polycystic kidney disease after living donor liver transplantation», CEN Case Rep, vol. 5, n.o 2, pp. 227-231, nov. 2016, doi: 10.1007/ s13730-016-0230-5.
- R. El-Damanawi, T. Harris, R. N. Sandford, F. E. Karet Frankl, y T. F. Hiemstra, «Patient Survey of current water Intake practices in autosomal dominant Polycystic kidney disease: the SIPs survey», Clin Kidney J, vol. 10, n.o 3, pp. 305-309, jun. 2017, doi: 10.1093/ckj/sfw153.
- G. K. Rangan et al., «Prescribed Water Intake in Autosomal Dominant Polycystic Kidney Disease», NEJM Evid, vol. 1, n.o 1, p. EVIDoa2100021, ene. 2022, doi: 10.1056/EVIDoa2100021.
- R. El-Damanawi et al., «High water vs. ad libitum water intake for autosomal dominant polycystic kidney disease: a randomized controlled feasibility trial», QJM, vol. 113, n.o 4, pp. 258-265, abr. 2020, doi: 10.1093/qjmed/hcz278.
- L. E. Armstrong, C. X. Muñoz, y E. M. Armstrong, «Distinguishing Low and High Water Consumers-A Paradigm of Disease Risk», Nutrients, vol. 12, n.o 3, p. 858, mar. 2020, doi: 10.3390/nu12030858.
- C. Mannix, A. Rangan, A. Wong, J. Zhang, M. Allman-Farinelli, y G. Rangan, «Relative Validity of a Beverage Frequency Questionnaire Used to Assess Fluid Intake in the Autosomal Dominant Polycystic Kidney Disease Population», Nutrients, vol. 10, n.o 8, p. 1051, ago. 2018, doi: 10.3390/nu10081051.
- P. Ruggenenti et al., «Effect of Sirolimus on Disease Progression in Patients with Autosomal Dominant Polycystic Kidney Disease and CKD Stages 3b-4», Clin J Am Soc Nephrol, vol. 11, n.o 5, pp. 785-794, may 2016, doi: 10.2215/CJN.09900915.
- A. L. Serra et al., «Sirolimus and kidney growth in autosomal dominant polycystic kidney disease», N Engl J Med, vol. 363, n.o 9, pp. 820-829, ago. 2010, doi: 10.1056/NEJMoa0907419.
- G. Stallone et al., «Rapamycin for treatment of type I autosomal dominant polycystic kidney disease (RAPYD-study): a randomized, controlled study», Nephrol Dial Transplant, vol. 27, n.o 9, pp. 3560-3567, sep. 2012, doi: 10.1093/ndt/gfs264.
- G. Walz et al., «Everolimus in patients with autosomal dominant polycystic kidney disease», N Engl J Med, vol. 363, n.o 9, pp. 830-840, ago. 2010, doi: 10.1056/NEJMoa1003491.
- M. A. Cadnapaphornchai et al., «Effect of pravastatin on total kidney volume, left ventricular mass index, and microalbuminuria in pediatric autosomal dominant polycystic kidney disease», Clin J Am Soc Nephrol, vol. 9, n.o 5, pp. 889-896, may 2014, doi: 10.2215/CJN.08350813.
- R. G. Fassett, J. S. Coombes, D. Packham, K. F. Fairley, y P. Kincaid-Smith, «Effect of pravastatin on kidney function and urinary protein excretion in autosomal dominant polycystic kidney disease», Scand J Urol Nephrol, vol. 44, n.o 1, pp. 56-61, feb. 2010, doi: 10.3109/00365590903359908.
- R. D. Perrone et al., «Primary results of the randomized trial of metformin administration in polycystic kidney disease (TAME PKD)», Kidney Int, vol. 100, n.o 3, pp. 684-696, sep. 2021, doi: 10.1016/j. kint.2021.06.013.
- G. M. Brosnahan et al., «Metformin Therapy in Autosomal Dominant Polycystic Kidney Disease: A Feasibility Study», Am J Kidney Dis, vol. 79, n.o 4, pp. 518-526, abr. 2022, doi: 10.1053/j.ajkd.2021.06.026.
- A. L. Messchendorp, N. F. Casteleijn, E. Meijer, y R. T. Gansevoort, «Somatostatin in renal physiology and autosomal dominant polycystic kidney disease», Nephrol Dial Transplant, vol. 35, n.o 8, pp. 1306-1316, ago. 2020, doi: 10.1093/ndt/gfz054.
- A. Caroli et al., «Effect of longacting somatostatin analogue on kidney and cyst growth in autosomal dominant polycystic kidney disease (ALADIN): a randomised, placebo-controlled, multicentre trial», Lancet, vol. 382, n.o 9903, pp. 1485-1495, nov. 2013, doi: 10.1016/S0140-6736(13)61407-5.
- E. Meijer et al., «Effect of Lanreotide on Kidney Function in Patients With Autosomal Dominant Polycystic Kidney Disease: The DIPAK 1 Randomized Clinical Trial», JAMA, vol. 320, n.o 19, pp. 2010-2019, nov. 2018, doi: 10.1001/jama.2018.15870.
- N. Perico et al., «Octreotide-LAR in later-stage autosomal dominant polycystic kidney disease (ALADIN 2): A randomized, double-blind, placebo-controlled, multicenter trial», PLoS Med, vol. 16, n.o 4, p. e1002777, abr. 2019, doi: 10.1371/journal.pmed.1002777.
- T. Suwabe, F. J. Barrera, R. Rodriguez-Gutierrez, Y. Ubara, y M. C. Hogan, «Somatostatin analog therapy effectiveness on the progression of polycystic kidney and liver disease: A systematic review and meta-analysis of randomized clinical trials», PLoS One, vol. 16, n.o 9, p. e0257606, 2021, doi: 10.1371/journal. pone.0257606.
- G. Warner et al., «Food Restriction Ameliorates the Development of Polycystic Kidney Disease», J Am Soc Nephrol, vol. 27, n.o 5, pp. 1437-1447, may 2016, doi: 10.1681/ASN.2015020132.
- J. A. Torres et al., «Ketosis Ameliorates Renal Cyst Growth in Polycystic Kidney Disease», Cell Metab, vol. 30, n.o 6, pp. 1007-1023.e5, dic. 2019, doi: 10.1016/j.cmet.2019.09.012.
- S. Strubl et al., «Ketogenic dietary interventions in autosomal dominant polycystic kidney disease-a retrospective case series study: first insights into feasibility, safety and effects», Clin Kidney J, vol. 15, n.o 6, pp. 1079-1092, jun. 2022, doi: 10.1093/ckj/sfab162.
- S. Oehm et al., «RESET-PKD: a pilot trial on short-term ketogenic interventions in autosomal dominant polycystic kidney disease», Nephrol Dial Transplant, vol. 38, n.o 7, pp. 1623-1635, jun. 2023, doi: 10.1093/ndt/gfac311.
- S. H. Mahmoud, E. Ho-Huang, y J. Buhler, «Systematic review of ketogenic diet use in adult patients with status epilepticus», Epilepsia Open, vol. 5, n.o 1, pp. 10-21, mar. 2020, doi: 10.1002/epi4.12370.
CAPÍTULO V
Poliquistosis Hepática
Rebeca García Agudo, Sami Aoufi Rabih
Rebeca García Agudo, Sami Aoufi Rabih
Unidad Hepatorrenal, Hospital Universitario Mancha Centro, Ciudad Real.
La coordinación de la traducción de las guías KDIGO de PQRAD, realizada por María Vanessa Pérez Gómez y Mónica Furlano, cuenta con el apoyo de los proyectos (PI22/01168, PI24/0083) financiados por el Instituto de Salud Carlos III (ISCIII) y cofinanciado por la Unión Europea; así como por el programa RICORS del ISCIII para RICORS2040 (RD21/0005/0001, RD21/0005/0006, RD24/0004/0001, RD24/0004/002) cofinanciados por la Unión Europea.
Diagnóstico y estadiaje de la poliquistosis hepática
La poliquistosis hepática (PQH) es una enfermedad hereditaria caracterizada por la presencia de múltiples quistes (> 10), llenos de líquido y dispersos por el hígado,1 en presencia o no de quistes renales. Para hacer el diagnóstico de PQH, se han definido las siguientes características fenotípicas: 1) presencia de cualquier número de quistes hepáticos en asociación con poliquistosis renal autosómica dominante (PQRAD)2; 2) presencia de un quiste en pacientes menores de 40 años o 4 quistes en mayores de 40 años, en familias con PQH sin quistes renales o con unos pocos quistes (poliquistosis hepática autosómica dominante, PQHAD)3; 3) presencia de > 10 quistes hepáticos (o > 20, según otras publicaciones), en ausencia de historia familiar de PQRAD o PQHAD.1,4
Aunque una gran parte de las personas con PQRAD tiene PQH y la prevalencia de quistes hepáticos aumenta con la edad, la mayoría no desarrolla una PQH sintomática.5 Los quistes hepáticos, incluso en PQH avanzada, habitualmente no influyen en la capacidad de síntesis o secreción del hígado, pero pueden producir un efecto de masa con compresión del diafragma, la pared abdominal y los órganos y estructuras vasculares adyacentes.
Punto de buena práctica 5.1.1. Cuando se realice una tomografía computarizada (TC) o una resonancia magnética (RM) a las personas con PQRAD, deberían obtenerse imágenes hepáticas para caracterizar la gravedad de la PQH.
Se han propuesto múltiples clasificaciones de la PQH, basadas en el volumen hepático y las características de los quistes.6,7,8,9 El volumen hepático se correlaciona con la presencia y gravedad de los síntomas en la PQH,10 por lo que siempre debería evaluarse el volumen hepático total (VHT). Hay dos estudios que utilizaron el VHT ajustado a altura para evaluar la gravedad de la PQRAD, pero emplearon diferentes rangos. La PQH se clasificó como leve, moderada o grave si el VHT ajustado era: 1) < 1600, 1600-3200 y > 3200 ml/m, respectivamente; o 2) < 1000, 1000-1800 o > 1800 ml/m, respectivamente.2,6 Recientemente se ha propuesto una clasificación basada en el VHT ajustada a altura y también a edad,11 dividiendo a las personas según su crecimiento hepático anual en: clase A, < 5%; B, 5-10%; C, 10-15%; D, 15-20%; y E, > 20%. Los pacientes con clase C, D o E tendrían una PQH grave. Esta clasificación aún no ha sido validada en poblaciones independientes.
Punto de buena práctica 5.1.2. Cuando las personas con PQRAD sean informadas de la presencia de quistes hepáticos hallados en pruebas de imagen, deberían recibir consejo sobre las consecuencias y síntomas derivados.
Los quistes hepáticos aparecen en el 90% de los pacientes con PQRAD, se desarrollan más tarde que los quistes renales, suelen cursar de manera asintomática durante toda la vida y habitualmente son más grandes y numerosos en las mujeres.5,12 Aunque la disfunción hepática es altamente improbable, la hepatomegalia puede afectar a la calidad de vida. Si la persona presenta dolor abdominal, saciedad precoz, reflujo gastroesofágico, disnea, pérdida de peso o anorexia, debe comunicarlo a su nefrólogo.
Punto de buena práctica 5.1.3. Las personas con PQRAD que tienen síntomas derivados de una hepatomegalia deberían tener pruebas de imagen abdominales que evalúen el volumen hepático y renal.
La hepatomegalia puede causar dolor abdominal localizado o difuso, dolor de espalda, saciedad precoz y disnea, lo cual debe ser estudiado y diferenciado de otra etiología no relacionada con la PQH (ej. síndrome de colon irritable, nefrolitiasis, colelitiasis, sobrecrecimiento bacteriano y enfermedad diverticular de colon).
Las hernias diafragmáticas y de pared, así como el reflujo gastroesofágico, están a menudo presentes, mientras que otras complicaciones de la PQH son raras,13 como la compresión de la cava (edema de miembro inferior), de las venas hepáticas (ascitis, obstrucción del flujo venoso) o de la porta (hipertensión portal).
La ecografía, tomografía computarizada (TC) y resonancia magnética (RM) ayudan en el diagnóstico diferencial y la identificación del origen del dolor.1,14 La función hepática no suele estar afectada, incluso en los casos más graves. Puede haber un aumento puntual de los niveles de fosfatasa alcalina y gamma glutamil transferasa, pero sin impacto clínico.15,16 La compresión del conducto biliar hepático puede producir una dilatación biliar intrahepática (leve) en ausencia de una colestasis clínicamente relevante. No se precisa un seguimiento de los parámetros de función hepática en las personas con PQRAD y PQH, a menos que tomen tolvaptán.
Punto de buena práctica 5.1.4. Los síntomas de la PQH deberían registrarse en un cuestionario de síntomas específicos de la enfermedad, como el PLD-Q (Polycystic Liver Disease Questionnaire) o el POLCA (Polycystic Liver Disease Complaint-specific Assessment).
Los pacientes con PQH suelen permanecer asintomáticos, sobre todo los que tienen un número limitado de quistes hepáticos sin crecimiento del VHT. La clínica aparece cuando el hígado aumenta su tamaño y ejerce presión sobre las estructuras adyacentes. La carga sintomática es altamente relevante a la hora de valorar un tratamiento. La calidad de vida se ve afectada en las personas con PQH, especialmente la salud mental. Los cuestionarios PLD-Q y POLCA pueden ayudar a valorar la indicación de trasplante hepático.
Factores de riesgo
Hormonas sexuales femeninas
Punto de buena práctica 5.2.1.1. Las mujeres con PQRAD, particularmente aquellas con PQH, deberían ser asesoradas sobre los beneficios y daños potenciales de la terapia hormonal femenina.
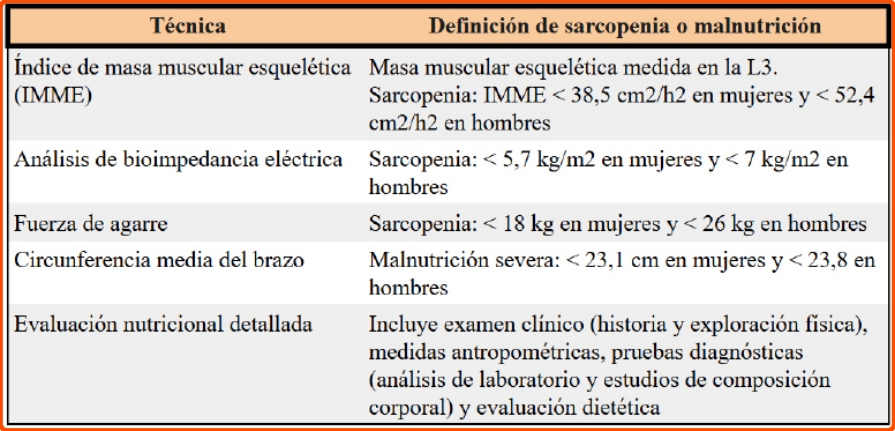
Las mujeres con PQRAD están más frecuentemente afectadas por PQH (> 80%) que los hombres,15 tanto si tienen PQRAD como PQHAD. La mayoría de los trasplantes hepáticos (> 80%) realizados en PQH sintomáticas son de mujeres.17
La PQH en las mujeres se presenta antes (≈ 9 años) y se asocia a un mayor riesgo de crecimiento quístico agresivo. El crecimiento hepático medio es mayor en mujeres ≥ 48 años (2,65% frente al 0,09% en ≥ 48 años), poniendo de relieve el factor hormonal, que desaparece tras la menopausia.18 La exposición a anticonceptivos hormonales orales se ha asociado a un 1,45% más de VHT en mujeres con PQRAD, con un 15,5% más de VHT por cada década de uso.19 Por otro lado, la terapia de reemplazo con estrógenos se ha asociado a un 7% de aumento anual del VHT frente al 2% de reducción anual del VHT en pacientes sin tratamiento hormonal.20 Parece que existe relación entre el número de gestaciones y la gravedad de la PQH, pero no se ha validado esta observación.17
Nutrición y estilo de vida
Punto de buena práctica 5.2.2.1. Se debería advertir a los pacientes de que no se dispone de ninguna dieta específica para tratar la PQH y que deberían seguir las recomendaciones dietéticas y de estilo de vida para la población con PQRAD y enfermedad renal crónica (ERC) G1-G5.
Punto de buena práctica 5.2.2.2. Se debería realizar un cribado de sarcopenia y malnutrición en las personas con PQH sintomática (Tabla 1).
La malnutrición es una complicación importante de la PQH21,22 y es debida al efecto masa de la hepatomegalia, que reduce el volumen gástrico y, como consecuencia, la ingesta calórica. La mejor estrategia para combatir los síntomas de saciedad precoz consiste en la toma frecuente de pequeñas comidas (6-10) a lo largo del día. Hay varios métodos para valorar la sarcopenia y malnutrición (Tabla 1). La medida del índice de masa muscular esquelética en la L3 mediante TC es la prueba más exacta para el diagnóstico de sarcopenia. El estado nutricional y la malnutrición pueden valorarse mediante bioimpedancia eléctrica, fuerza de agarre, circunferencia media del brazo y evaluación nutricional detallada.23 La pérdida de peso y el recuento de calorías en 24 horas son pruebas generales que también pueden utilizarse para definir el estado nutricional.
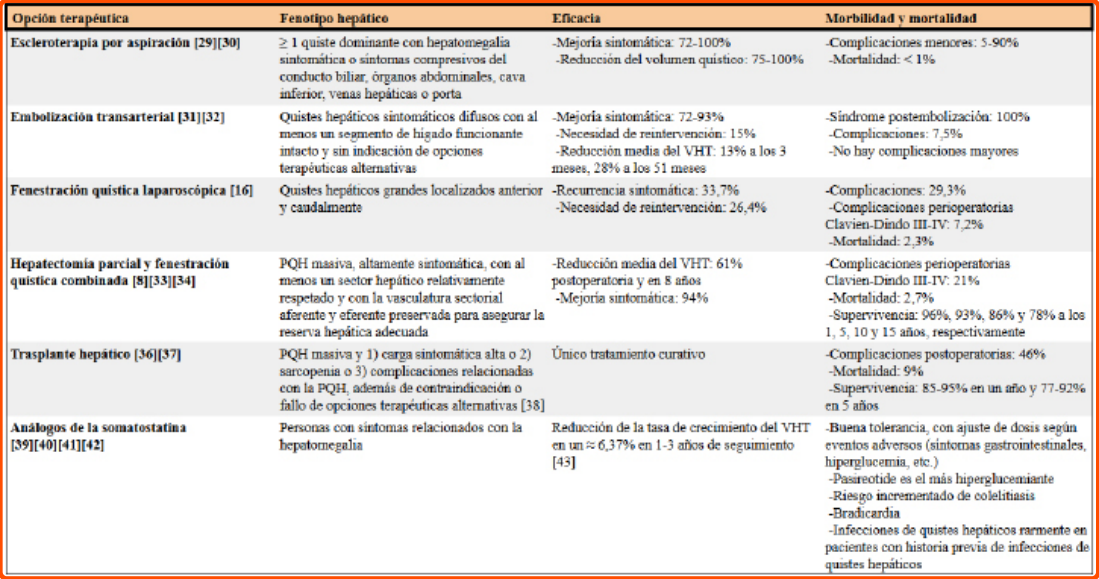
La sarcopenia es un criterio importante para el trasplante hepático, pero impacta negativamente en la supervivencia,24 por lo que se aconseja realizar un asesoramiento nutricional intensivo y ejercicios de rehabilitación antes del trasplante.25,26,27
Manejo
Recomendación 5.2.3.1. Se recomienda prescribir análogos de la somatostatina de libera ción prolongada a las personas con PQRAD, hepatomegalia marcada y síntomas secundarios
(1B).
Punto de buena práctica 5.2.3.1. El tratamiento de la PQH debería realizarse en centros especializados.
Se requiere experiencia en el tratamiento de pacientes con PQH para minimizar el riesgo de complicaciones quirúrgicas y manejar los eventos adversos del tratamiento médico. Los casos deberían ser discutidos dentro de un equipo multidisciplinar para evaluar los beneficios y riesgos de cada opción terapéutica.
Punto de buena práctica 5.2.3.2. Las personas con PQRAD y PQH deberían recibir tratamiento (médico y/o quirúrgico, incluyendo terapias mínimamente invasivas) si tienen síntomas relacionados con los quistes hepáticos o complicaciones que pueden impactar negativamente sobre su calidad de vida. El tipo de tratamiento debería basarse en los síntomas, las características de los quistes hepáticos, el VHT y la disponibilidad de tratamiento.
Dado que los síntomas de la PQH se relacionan a menudo con el tamaño de los quistes y la hepatomegalia, las alternativas terapéuticas están dirigidas a reducir el volumen quístico y hepático. Hay tratamientos médicos, quirúrgicos y de radiología intervencionista, según las características de los quistes y la experiencia del centro (Tabla 2).1,28 Punto de buena práctica 5.2.3.3. La administración de análogos de la somatostatina de liberación prolongada suele ser bien tolerada. Los médicos prescriptores deberían estar alerta ante posibles eventos adversos (síntomas gastrointestinales, cálculos biliares, hiperglucemia, bradicardia).
Punto de buena práctica 5.2.3.4. Si se prescriben análogos de la somatostatina de liberación prolongada, al cabo de 6-12 meses se debería evaluar la respuesta clínica y/o el volumen hepático y renal; si no se observa un efecto terapéutico, deberían suspenderse.
Esta recomendación pone de relieve la importancia de la reducción del VHT y el volumen renal total (VRT), así como de la prevención de la necesidad de un trasplante hepático en las personas con PQRAD y PQH. No tiene tan en cuenta la falta de información relacionada con la calidad de vida y los potenciales costes asociados a la terapia.
Punto de buena práctica 5.2.3.5. No deberían usarse el ácido ursodesoxicólico, los inhibidores de la mTOR ni los antagonistas del receptor de la vasopresina 2 para enlentecer el crecimiento hepático en las personas con PQH.
El ácido ursodesoxicólico puede reducir la proliferación de los colangiocitos,44 pero no el VHT en las personas con PQH.45 Los inhibidores de la mTOR utilizados después del trasplante renal parecen disminuir el VHT,46 pero este efecto no se ha observado en pacientes no trasplantados con PQH,47 a lo que hay que añadir sus eventos adversos. No se han realizado ensayos clínicos con los antagonistas del receptor de la vasopresina 2 en personas con PQH, por lo que no pueden prescribirse para inhibir solo el crecimiento de los quistes hepáticos.
Punto de buena práctica 5.2.3.6. Las personas con PQH deberían ser derivadas para trasplante hepático si hay una PQH masiva en ausencia de contraindicaciones u opciones terapéuticas alternativas.
El trasplante hepático es el único tratamiento curativo para la PQH.1 Los resultados postrasplante son excelentes, con altas tasas de supervivencia del paciente (85-95% y 77-92% al año y 5 años, respectivamente) y del injerto (94% y 88% al año y 5 años, respectivamente).36,37 Sin embargo, la decisión del momento de realización del trasplante es complicada porque la PQH no se refleja en la función hepática ni hay parámetros para definir a los candidatos.14,48,49,50 Además, el trasplante hepático conlleva una alta complejidad quirúrgica debido a la hepatomegalia gigante, que dificulta la manipulación del hígado y aumenta el riesgo de hemorragia masiva por rotura de la cava o las venas hepáticas, con la posibilidad de que haya una muerte intraoperatoria. A ello se unen las complicaciones postoperatorias, como la fuga biliar, estenosis del conducto biliar y/o trombosis de la arteria hepática. Puede que haya adherencias de las cirugías previas sobre la PQH, por lo que se desaconsejan las resecciones hepáticas en pacientes candidatos a un futuro trasplante hepático.
Los parámetros más importantes para establecer la indicación de trasplante hepático en pacientes con PQH son: 1) presencia de PQH masiva en combinación con 2) baja calidad de vida, 3) sarcopenia o complicaciones relacionadas con la PQH y 4) contraindicaciones o fracaso de opciones terapéuticas alternativas. El VHT puede valorarse mediante TC o RM, preferiblemente con mediciones del VHT.
Punto de buena práctica 5.2.3.7. Las personas con PQH deberían ser derivadas para trasplante doble de hígado-riñón si hay indicación para trasplante hepático y la persona tiene una función renal gravemente deteriorada (TFGe < 30 ml/min/1,73 m2).
Se recomienda derivar para trasplante de hígado-riñón a las personas con PQRAD e indicación para trasplante hepático que tengan una función renal gravemente afectada, una tasa de filtrado glomerular estimado (TFGe) inferior a 30 ml/min/1,73 m2. Dado que la TFGe puede sobreestimar la función renal en los pacientes con malnutrición, debería considerarse la medición directa de la tasa del filtrado glomerular si la TFGe está en el límite (30-45 ml/min/1,73 m2). El trasplante hepático tiende a acelerar la pérdida de función renal.51,52
Infecciones quísticas hepáticas
Diagnóstico
Punto de buena práctica 5.3.1.1. El diagnóstico de las infecciones de los quistes hepáticos debería hacerse con cultivo, pruebas avanzadas de imagen y síntomas y signos clínicos (Figura 1).
Punto de buena práctica 5.3.1.2. Deberían hacerse pruebas de imagen para determinar la gravedad y localización de las infecciones de quistes hepáticos.
Las infecciones de quistes hepáticos son infrecuentes, de difícil diagnóstico, y requieren antibioterapia inmediata, a menudo empírica y, por tanto, de amplio espectro. Las personas en diálisis o trasplante renal son más susceptibles de tener infecciones de quistes hepáticos.
El diagnóstico de las infecciones de quistes hepáticos se basa en parámetros clínicos, hemocultivos (positivos en un 60% de las infecciones), pruebas de imagen y la respuesta a la antibioterapia.53 El papel de las pruebas de imagen (ecografía, TC, RM) es doble, sirve para excluir otras causas de infección y para localizar la infección y valorar el tamaño y la gravedad. La tomografía por emisión de positrones (PET-TC) tiene un 89% de sensibilidad, 75% de especificidad, un valor predictivo positivo del 84% y un valor predictivo negativo del 82%.54 Puede realizarse el diagnóstico sin esta prueba pero es de elección en casos dudosos.
La aspiración del quiste es la prueba gold standard para el diagnóstico,55,56 debido a que tiene una alta especificidad, pero también una alta tasa de falsos negativos, por lo que se recomienda utilizar el algoritmo diagnóstico citado.57
Punto de buena práctica 5.3.1.3. No se debería usar antibioterapia empírica para tratar a los pacientes con dolor localizado a nivel hepático, sin fiebre, con recuento leucocitario y PCR normales.
Debe hacerse el diagnóstico diferencial entre infección y hemorragia de quiste hepático mediante las manifestaciones clínicas, los análisis de laboratorio y las pruebas de imagen disponibles.56 Ambas entidades causan dolor abdominal. La inestabilidad hemodinámica es rara en la hemorragia; a veces se han descrito descensos tardíos de la hemoglobina.1,58 Las infecciones causan fiebre y aumento de los reactantes de fase aguda, como la proteína C reactiva (PCR) y los leucocitos. La hemorragia puede acompañarse de un aumento de la temperatura, pero raramente es > 38 ºC. Pueden detectarse coágulos intraquísticos y bandas de fibrina en las hemorragias de quistes hepáticos, siendo inusuales en las infecciones, donde a veces se observan características radiológicas no específicas (ej. alteración de la densidad quística, engrosamiento y/o realce de las paredes quísticas), por lo que las pruebas de imagen deben usarse en combinación con el algoritmo diagnóstico.59,60 La hemorragia se trata de manera sintomática, pero no las infecciones.
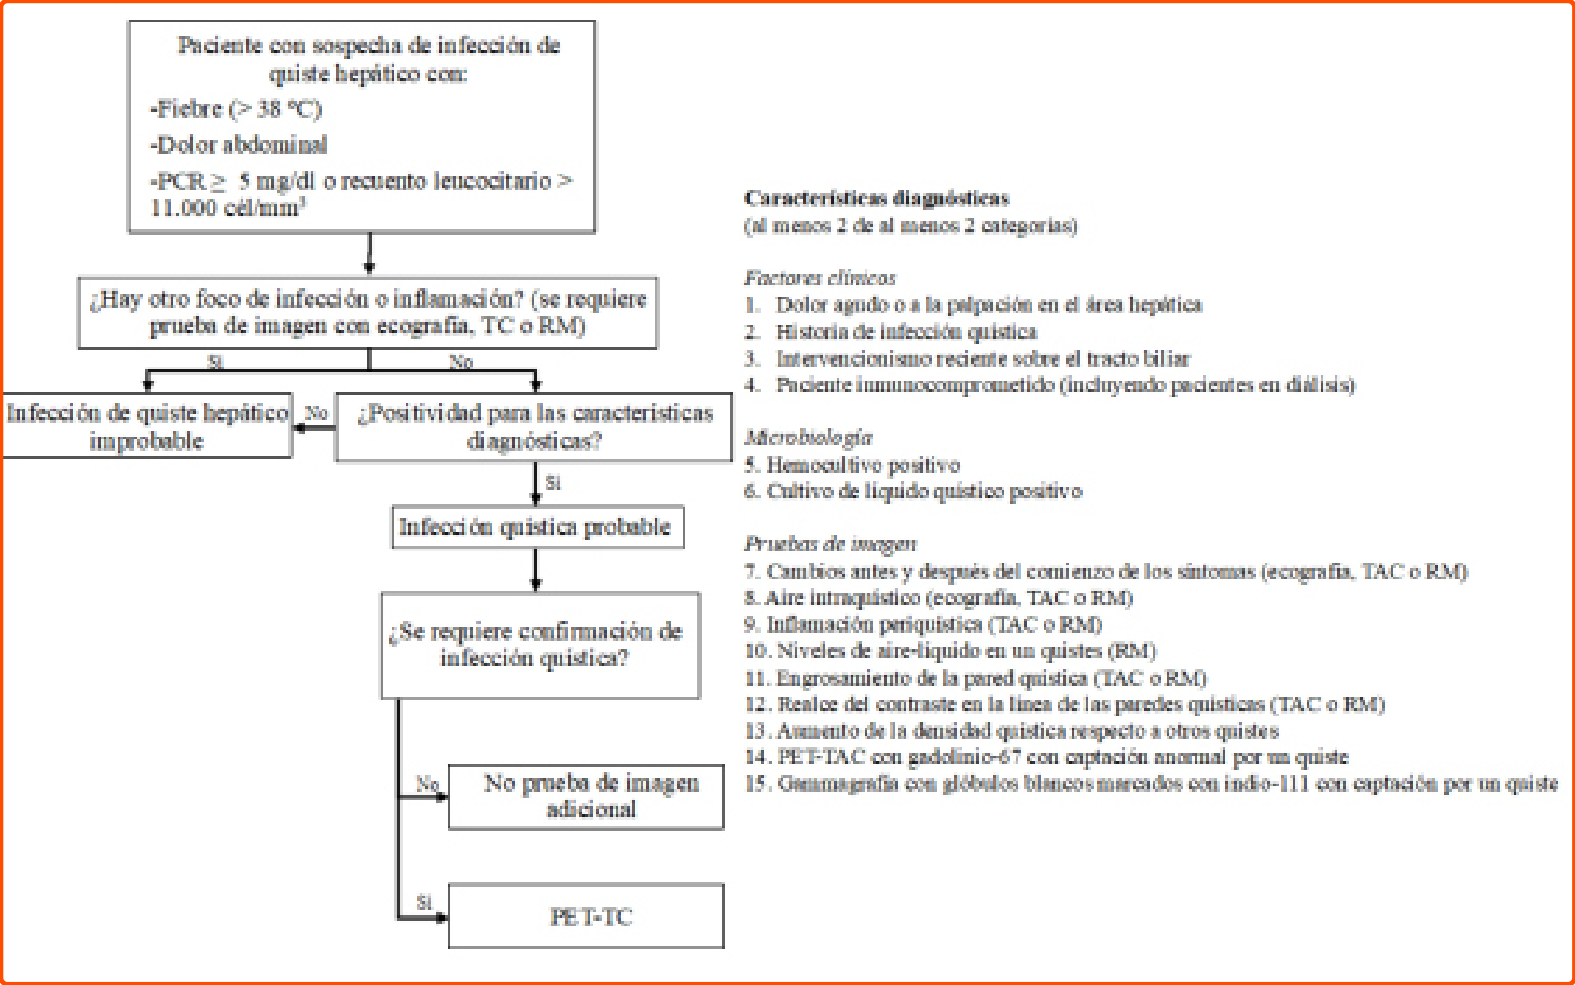
Manejo
Punto de buena práctica 5.3.2.1. La antibioterapia empírica de la infección del quiste hepático debería cubrir bacterias Gram-negativas de la familia Enterobacteriaceae.
La infección de un quiste hepático puede producir una sepsis e incluso la muerte si no se trata adecuadamente. La antibioterapia debe administrarse en cuanto se realice el diagnóstico. La infección está causada mayormente por bacterias Gram-negativas de la familia Enterobacteriaceae del tracto gastrointestinal,61,62que incluye, entre otras: Escherichia spp., Klebsiella spp. y Salmonella spp.
Punto de buena práctica 5.3.2.2. La antibioterapia empírica de la infección del quiste hepático debería iniciarse con una cefalosporina intravenosa de tercera generación, con o sin quinolona asociada. Después de la estabilización clínica, el tratamiento intravenoso puede sustituirse por una quinolona oral, con ajuste posterior según el antibiograma.
El éxito de la antibioterapia en las infecciones de quistes hepáticos depende de varios factores. Los carbapenemes y la cefazolina penetran pobremente en los quistes hepáticos; pueden alcanzarse mayores niveles farmacológicos intraquísticos con trimetroprim-sulfametoxazol.63,64,65 En la práctica clínica, los niveles más altos de eficacia terapéutica se obtienen con cefalosporinas de tercera generación y quinolonas (ciprofloxacino). La combinación de antibióticos da mejores resultados que la monoterapia.66,67 El tamaño del quiste determina el éxito de la antibioterapia, habiendo una menor respuesta en los > 8 cm si no se realiza una aspiración.
Punto de buena práctica 5.3.2.3. La duración del tratamiento antibiótico de la infección del quiste hepático debería ser ≥ 4 semanas. Pueden requerirse tratamientos durante períodos más largos según la respuesta terapéutica.
Se aconseja un tratamiento ≥ 4 semanas para asegurar la erradicación de la infección del quiste hepático14,66 y evitar la recurrencia.
Punto de buena práctica 5.3.2.4. Hay que plantear el drenaje percutáneo de quistes hepáticos infectados antes de las 48 horas del inicio de la antibioterapia en presencia de lo siguiente:
- • Falta de respuesta a la antibioterapia de patógenos aislados en la aspiración de un quiste hepático;
- • Pacientes inmunocomprometidos;
- • Infección de quistes hepáticos grandes (> 8 cm); o
- • Inestabilidad hemodinámica y/o signos de sepsis. Punto de buena práctica 5.3.2.5. Los pacientes con quistes hepáticos infectados que no responden tras 48-72 horas de antibioterapia deberían ser evaluados más a fondo. Debería plantearse el drenaje percutáneo por falta de mejoría, empeoramiento clínico o presencia de los factores de riesgo citados, y el drenaje debería mantenerse hasta que deje de ser productivo. En caso de quistes profundos en los que no es posible el drenaje percutáneo, puede ser necesario el drenaje quirúrgico.
Bibliografía
- Van Aerts RMM, van de Laarschot LFM, Banales JM, et al. Clinical management of polycystic liver disease. J Hepatol. 2018;68:827–837.
- Hogan MC, Abebe K, Torres VE, et al. Liver involvement in early autosomal-dominant polycystic kidney disease. Clin Gastroenterol. Hepatol. 2015;13:155–164.e6.
- Reynolds DM, Falk CT, Li A, et al. Identi cation of a locus for autosomal dominant polycystic liver disease, on chromosome 19p13.2-13.1. Am J Hum Genet. 2000;67:1598–1604.
- Suwabe T, Chamberlain AM, Killian JM, et al. Epidemiology of autosomal-dominant polycystic liver disease in Olmsted County. JHEP Rep. 2020;2:100166.
- Bae KT, Zhu F, Chapman AB, et al. Magnetic resonance imaging evaluation of hepatic cysts in early autosomal-dominant polycystic kidney disease: the Consortium for Radiologic Imaging Studies of Polycystic Kidney Disease cohort. Clin J Am Soc Nephrol. 2006;1:64–69.
- Kim H, Park HC, Ryu H, et al. Clinical correlates of mass effect in autosomal dominant polycystic kidney disease. PLoS One. 2015;10:e0144526.
- Gigot JF, Legrand M, Hubens G, et al. Laparoscopic treatment of nonparasitic liver cysts: adequate selection of patients and surgical technique. World J Surg. 1996;20:556–561.
- Schnelldorfer T, Torres VE, Zakaria S, et al. Polycystic liver disease: a critical appraisal of hepatic resection, cyst fenestration, and liver transplantation. Ann Surg. 2009;250:112–118.
- Qian Q, Li A, King BF, et al. Clinical pro le of autosomal dominant polycystic liver disease. Hepatology. 2003;37:164–171.
- Neijenhuis MK, Kievit W, Verheesen SM, et al. Impact of liver volume on polycystic liver disease-related symptoms and quality of life. United European Gastroenterol J. 2018;6:81–88.
- Bae KT, Tao C, Feldman R, et al. Volume progression and imaging classification of polycystic liver in early autosomal dominant polycystic kidney disease. Clin J Am Soc Nephrol. 2022;17:374–384.
- Chauveau D, Fakhouri F, Grunfeld JP. Liver involvement in autosomal-dominant polycystic kidney disease: therapeutic dilemma. J Am Soc Nephrol. 2000;11:1767–1775.
- Barten TRM, Bokkerink RMP, Venderink W, et al. Abdominal wall hernia is a frequent complication of polycystic liver disease and associated with hepatomegaly. Liver Int. 2022;42:871–878.
- European Association for the Study of the Liver. EASL clinical practice guidelines on management of cystic liver diseases. J Hepatol. 2022;77:1083–1108.
- Van Keimpema L, De Koning DB, Van Hoek B, et al. Patients with isolated polycystic liver disease referred to liver centres: clinical characterization of 137 cases. Liver Int. 2011;31:92–98.
- Gevers TJ, Nevens F, Torres VE, et al. Alkaline phosphatase predicts response in polycystic liver disease during somatostatin analogue therapy: a pooled analysis. Liver Int. 2016;36:595–602.
- Aapkes SE, Bernts LHP, Barten TRM, et al. Estrogens in polycystic liver disease: a target for future therapies? Liver Int. 2021;41:2009–2019.
- Chebib FT, Jung Y, Heyer CM, et al. Effect of genotype on the severity and volume progression of polycystic liver disease in autosomal dominant polycystic kidney disease. Nephrol Dial Transplant. 2016;31:952– 960.
- Van Aerts RMM, Bernts LHP, Gevers TJG, et al. Estrogen-containing oral contraceptives are associated with polycystic liver disease severity in premenopausal patients. Clin Pharmacol Ther. 2019;106:1338–1345.
- Sherstha R, McKinley C, Russ P, et al. Postmenopausal estrogen therapy selectively stimulates hepatic enlargement in women with autosomal dominant polycystic kidney disease. Hepatology. 1997;26:1282–1286.
- Temmerman F, Ho TA, Vanslembrouck R, et al. Lanreotide reduces liver volume, but might not improve muscle wasting or weight loss, in patients with symptomatic polycystic liver disease. Clin Gastroenterol Hepatol. 2015;13:2353–2359.e1.
- Mazzola A, Brustia R, Magro B, et al. Impact of sarcopenia on clinical outcomes of patients undergoing simultaneous liver and kidney transplantation: a cohort study. Clin Res Hepatol Gastroenterol. 2021;45:101692.
- European Association for Study of the Liver. EASL clinical practice guidelines on nutrition in chronic liver disease. J Hepatol. 2019;70:172–193.
- Kamath PS, Wiesner RH, Malinchoc M, et al. A model to predict survival in patients with end-stage liver disease. Hepatology. 2001;33:464–470.
- Hamaguchi Y, Kaido T, Okumura S, et al. Proposal of Muscle-MELD Score, including muscularity, for prediction of mortality after living donor liver transplantation. Transplantation. 2016;100:2416–2423.
- Chae MS, Moon KU, Jung JY, et al. Perioperative loss of psoas muscle is associated with patient survival in living donor liver transplantation. Liver Transpl. 2018;24:623–633.
- Van Vugt JL, Levolger S, de Bruin RW, et al. Systematic review and meta-analysis of the impact of computed tomography-assessed skeletal muscle mass on outcome in patients awaiting or undergoing liver transplantation. Am J Transplant. 2016;16:2277–2292.
- D’Agnolo HM, Kievit W, van Munster KN, et al. Center is an important indicator for choice of invasive therapy in polycystic liver disease. Transpl Int. 2016;30:76–82.
- Wijnands TF, Gortjes AP, Gevers TJ, et al. Ef cacy and safety of aspiration sclerotherapy of simple hepatic cysts: a systematic review. AJR Am J Roentgenol. 2017;208:201–207.
- Wijnands TF, Gevers TJ, Kool LJ, et al. Aspiration sclerotherapy combined with pasireotide to improve reduction of large symptomatic hepatic cysts (SCLEROCYST): study protocol for a randomized controlled trial. Trials. 2015;16:82.
- Yan JY, Zhang JL, Yuan K, et al. Transarterial embolisation with bleomycin and N-butyl-2-cyanoacrylate -Lipiodol mixture for symptomatic polycystic liver disease: preliminary experience. Clin Radiol. 2019;74:975. e911–975.e916.
- Coussy A, Jambon E, Le Bras Y, et al. The safety and ef cacy of hepatic transarterial embolization using microspheres and microcoils in patients with symptomatic polycystic liver disease. J Pers Med. 2022;12:1624.
- Boillot O, Cayot B, Guillaud O, et al. Partial major hepatectomy with cyst fenestration for polycystic liver disease: indications, short and long-term outcomes. Clin Res Hepatol Gastroenterol. 2021;45:101670.
- Bernts LHP, Neijenhuis MK, Edwards ME, et al. Symptom relief and quality of life after combined partial hepatectomy and cyst fenestration in highly symptomatic polycystic liver disease. Surgery. 2020;168:25–32.
- Van Keimpema L, Nevens F, Adam R, et al. Excellent survival after liver transplantation for isolated polycystic liver disease: an European Liver Transplant Registry study. Transpl Int. 2011;24:1239–1245.
- Gedaly R, Guidry P, Davenport D, et al. Peri-operative challenges and long-term outcomes in liver transplantation for polycystic liver disease. HPB (Oxford). 2013;15:302–306.
- Caroli A, Perico N, Perna A, et al. Effect of longacting somatostatin analogue on kidney and cyst growth in autosomal dominant polycystic kidney disease (ALADIN): a ramdomised, placebo-controlled, multicentre trial. Lancet. 2013;382:1485–1495.
- Van Aerts RMM, Kievit W, D’Agnolo HMA, et al. Lanreotide reduces liver growth in patients with autosomal dominant polycystic liver and kidney disease. Gastroenterology. 2019;157:481–491.e7.
- Hogan MC, Chamberlin JA, Vaughan LE, et al. Pansomatostatin agonist pasireotide long-acting release for patients with autosomal dominant polycystic kidney or liver disease with severe liver involvement: a randomized clinical trial. Clin J Am Soc Nephrol. 2020;15:1267–1278.
- Hogan MC, Masyuk TV, Page LJ, et al. Randomized clinical trial of long-acting somatostatin for autosomal dominant polycystic kidney and liver disease. J Am Soc Nephrol. 2010;21:1052–1061.
- Pisani A, Sabbatini M, Imbriaco M, et al. Long-term effects of octreotide on liver volume in patients with polycystic kidney and liver disease. Clin Gastroenterol Hepatol. 2016;14:1022–1030.e1024.
- Suwabe T, Barrera FJ, Rodriguez-Gutierrez R, et al. Somatostatin analog therapy effectiveness on the progression of polycystic kidney and liver disease: a systematic review and meta-analysis of randomized clinical trials. PLoS One. 2021;16:e0257606.
- Alpini G, Baiocchi L, Glaser S, et al. Ursodeoxycholate and tauroursodeoxycholate inhibit cholangiocyte growth and secretion of BDL rats through activation of PKC alpha. Hepatology. 2002;35:1041–1052.
- D’Agnolo HM, Kievit W, Takkenberg RB, et al. Ursodeoxycholic acid in advanced polycystic liver disease: a phase 2 multicenter randomized controlled trial. J Hepatol. 2016;65:601–607.
- Qian Q, Du H, King BF, et al. Sirolimus reduces polycystic liver volume in ADPKD patients. J Am Soc Nephrol. 2008;19:631–638.
- Chrispijn M, Gevers TJ, Hol JC, et al. Everolimus does not further reduce polycystic liver volume when added to long acting octreotide: results from a randomized controlled trial. J Hepatol. 2013;59:153–159.
- NHS Blood and Transplant (NHSBT). Liver transplantation: selection criterio and recipient registration policy POL195/7. NHSBT; 2018. Accessed July 10, 2024. https://nhsbtdbe.blob.core.windows.net/umbraco-assets-corp/9440/ pol195_7-liver-selection-policy.pdf
- British Association for the Study of the Liver (BASL). Guidelines for Referral for Liver Transplant Assessment. BASL; 2012.
- Organ Procurement and Transplantation Network. Guidance to liver transplant programs and the National Liver Review Board for: adult MELD exception review. Accessed August 2, 2023. https://optn.transplant.hrsa.gov/media/2847/liver_guidance_adult_meld_201706.pdf
- Coquillard C, Berger J, Daily M, et al. Combined liver-kidney transplantation for polycystic liver and kidney disease: analysis from the United Network for Organ Sharing dataset. Liver Int. 2016;36:1018–1025.
- Simpson N, Cho YW, Cicciarelli JC, et al. Comparison of renal allograft outcomes in combined liver-kidney transplantation versus subsequent kidney transplantation in liver transplant recipients: analysis of UNOS Database. Transplantation. 2006;82:1298–1303.
- Lantinga MA, Drenth JP, Gevers TJ. Diagnostic criteria in renal and hepatic cyst infection. Nephrol Dial Transplant. 2015;30:744–751.
- Pijl JP, Glaudemans A, Slart R, et al. (18)F-FDG PET/CT in autosomal dominant polycystic kidney disease patients with suspected cyst infection. J Nucl Med. 2018;59:1734–1741.
- Jouret F, Lhommel R, Devuyst O, et al. Diagnosis of cyst infection in patients with autosomal dominant polycystic kidney disease: attributes and limitations of the current modalities. Nephrol Dial Transplant. 2012;27:3746–3751.
- Suwabe T, Ubara Y, Sumida K, et al. Clinical features of cyst infection and hemorrhage in ADPKD: new diagnostic criteria. Clin Exp Nephrol. 2012;16:892–902.
- Lantinga MA, Darding AJ, de Sevaux RG, et al. International multi-specialty Delphi survey: identi cation of diagnostic criteria for hepatic and renal cyst infection. Nephron. 2016;134:205–214.
- Yoshida H, Onda M, Tajiri T, et al. Intracystic hemorrhage of a simple hepatic cyst. Hepatogastroenterology. 2002;49:1095–1097.
- Oh J, Shin CI, Kim SY. Infected cyst in patients with autosomal dominant polycystic kidney disease: analysis of computed tomographic and ultrasonographic imaging features. PLoS One. 2018;13:e0207880.
- Suwabe T, Ubara Y, Ueno T, et al. Intracystic magnetic resonance imaging in patients with autosomal dominant polycystic kidney disease: features of severe cyst infection in a case-control study. BMC Nephrol. 2016;17:170.
- Suwabe T, Araoka H, Ubara Y, et al. Cyst infection in autosomal dominant polycystic kidney disease: causative microorganisms and susceptibility to lipid-soluble antibiotics. Eur J Clin Microbiol Infect Dis. 2015;34:1369–1379.
- Telenti A, Torres VE, Gross JB Jr, et al. Hepatic cyst infection in autosomal dominant polycystic kidney disease. Mayo Clin Proc. 1990;65:933–942.
- Lantinga MA, Wijnands TF, Te Morsche RH, et al. Hepatic cyst penetration of cefazolin in patients receiving aspiration sclerotherapy. J Antimicrob Chemother. 2016;71:2547–2552.
- Hamanoue S, Suwabe T, Ubara Y, et al. Cyst infection in autosomal dominant polycystic kidney disease: penetration of meropenem into infected cysts. BMC Nephrol. 2018;19:272.
- Elzinga LW, Golper TA, Rashad AL, et al. Trimethoprim-sulfamethoxazole in cyst uid from autosomal dominant polycystic kidneys. Kidney Int. 1987;32:884–888.
- Jouret F, Hogan MC, Chebib FT. A practical guide for the management of acute abdominal pain with fever in patients with autosomal dominant polycystic kidney disease. Nephrol Dial Transplant. 2022;37:1426–1428.
- Lantinga MA, Geudens A, Gevers TJ, et al. Systematic review: the management of hepatic cyst infection. Aliment Pharmacol Ther. 2015;41:253–261.
CAPÍTULO VI
Aneurismas intracraneales y otras manifestaciones extrarrenales
María Vanessa Pérez Gómez
María Vanessa Pérez Gómez
Servicio de Nefrología, Fundació Jiménez Díaz, Madrid.
La coordinación de la traducción de las guías KDIGO de PQRAD, realizada por María Vanessa Pérez Gómez y Mónica Furlano, cuenta con el apoyo de los proyectos (PI22/01168, PI24/0083) financiados por el Instituto de Salud Carlos III (ISCIII) y cofinanciado por la Unión Europea; así como por el programa RICORS del ISCIII para RICORS2040 (RD21/0005/0001, RD21/0005/0006, RD24/0004/0001, RD24/0004/002) cofinanciados por la Unión Europea.
Aneurismas intracraneales
Recomendación 6.1.1: Recomendamos informar a los adultos con poliquistosis renal auto sómica dominante (PQRAD) sobre el mayor riesgo de aneurismas intracraneales (AIC) y hemorragia subaracnoidea (HSA; Figura 1) (1C).
Los aneurismas intracraneales (AIC) son dilataciones patológicas adquiridas en las principales arterias de ramificación cerebral. Pueden permanecer estables, crecer con o sin ruptura posterior causando una hemorragia subaracnoidea (HSA), o bien romperse sin haber presentado crecimiento previo. Esta recomendación otorga un alto valor a la importancia de que la persona conozca su riesgo de AIC y HSA. Esta información permite establecer un diálogo abierto sobre medidas preventivas y fomenta la conciencia sobre los posibles síntomas de la ruptura de un AIC. Se otorga un valor bajo al posible impacto que esta información pueda tener en la calidad de vida de la persona, como ansiedad o decisiones personales y/o profesionales derivadas del conocimiento de este riesgo. El grado de certeza de la evidencia para esta recomendación es bajo, debido a las limitaciones de los estudios disponibles. Sin embargo, el grupo de trabajo consideró que la mayoría de las personas informadas con PQRAD desearían conocer sus riesgos, debido a la posible gravedad catastrófica de las consecuencias.
Información clave
Balance entre beneficios y riesgos.
Informar a los adultos con PQRAD sobre su mayor riesgo de AIC y HSA es fundamental para facilitar una toma de decisiones compartida respecto al cribado de AIC. Esta información permite a los profesionales sanitarios evaluar factores de riesgo, educar sobre medidas preventivas y alertar a los pacientes sobre síntomas específicos que requieren atención médica inmediata. El estudio de consenso SONG-PKD destacó que los “aneurismas cerebrales y el ictus” son de las principales preocupaciones entre las personas con PQRAD.1 Los beneficios de proporcionar esta información superan ampliamente los posibles efectos negativos, como la ansiedad.
Los AIC no rotos se encuentran en aproximadamente el 3,2% de la población general (edad media al momento del cribado: 50 años).2 En personas con PQRAD, el riesgo de desarrollar un AIC es 6,9 veces mayor.2 No obstante, la prevalencia exacta es difícil de establecer, ya que depende de los criterios de selección para realizar estudios de imagen. Estudios en cohortes con PQRAD han estimado una prevalencia entre el 9,2% y el 18,5%).3,4,5,6,7,8 Esta variabilidad se atribuye a factores como sesgo de derivación (por inclusión de pacientes en centros especializados), criterios de selección (por antecedentes familiares) y sesgo de confirmación (exclusión de personas no diagnosticadas con PQRAD).
La mayoría de los aneurismas detectados en el cribado son pequeños (<5 mm), y alrededor del 90% se localizan en la circulación anterior.5,6,9 Entre el 15% y el 25% de las personas con PQRAD y AIC presentan múltiples aneurismas.6,9
La ruptura de un AIC conlleva una elevada morbimortalidad y, dado que los AIC son más frecuentes en personas con PQRAD, la ruptura ocurre también con mayor frecuencia que en la población general.10,11,12,13 Aunque la tasa absoluta de ruptura es baja (0,57 por 1000 pacientes-año; IC 95%: 0,19–1,14;),6,14 es unas 7 veces más alta que en la población general. La mediana de edad al momento de la ruptura es de aproximadamente 41 años en personas con PQRAD, en comparación con 52 años en la población general.9,14
Certeza de la evidencia
La certeza de la evidencia sobre la prevalencia de AIC y la incidencia de su ruptura en personas con PQRAD se calificó como baja, debido a limitaciones metodológicas importantes y a la inconsistencia entre los estudios.3,4,5,6,7,8,11,15,16 En muchos estudios, los criterios para realizar el cribado no fueron claros o variaban entre participantes, y los métodos diagnósticos también eran muy diversos. La certeza de la evidencia al comparar el riesgo de ruptura de AIC entre personas con PQRAD y la población general se consideró moderada, debido a limitaciones metodológicas.10,11,12,17 A pesar de la heterogeneidad estadística en la magnitud de las odds ratios, los estudios fueron consistentes en la dirección y fuerza de la asociación. La principal limitación fue la falta de ajuste por variables de confusión en la mayoría de los estudios.
Valores y preferencias
El grupo de trabajo consideró que la mayoría de las personas con PQRAD valoraría de forma importante conocer su riesgo aumentado de AIC y HSA, ya que esto permite discutir factores de riesgo, cribado, medidas preventivas (como hábitos de vida) y síntomas que deben motivar atención médica inmediata. También se destacó que, aunque los AIC son más frecuentes en PQRAD, la mayoría de los aneurismas detectados mediante cribado no se romperán.
Uso de recursos y costes
Informar a las personas con PQRAD sobre su riesgo aumentado de AIC o HSA es relevante. Se espera que algunas personas soliciten cribado aunque su riesgo sea bajo.
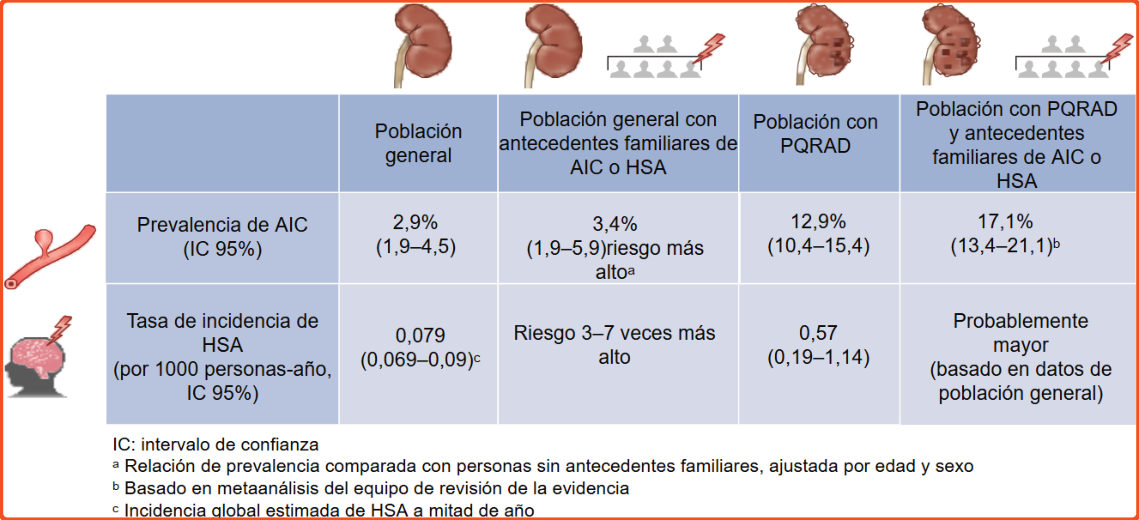
Consideraciones para la implementación
La Figura 1 muestra la prevalencia de AIC no rotos y la incidencia de HSA en la población general y en personas con PQRAD, con o sin antecedentes familiares de HSA o AIC en un familiar de primer grado. Es importante explicar que, aunque los AIC son más frecuentes en PQRAD, la mayoría permanecerán asintomáticos y no se romperán.
Esta recomendación subraya la importancia de proporcionar información adecuada sobre el riesgo aumentado de AIC y HSA en personas con PQRAD. Aunque la HSA es poco frecuente, representa la complicación extrarrenal más grave de la enfermedad, con consecuencias potencialmente devastadoras. Muchas personas con PQRAD desconocen este riesgo, y no siempre informan a sus médicos sobre antecedentes familiares de AIC, HSA o muerte súbita, ni reconocen síntomas como la cefalea en trueno.
Una encuesta realizada a 420 nefrólogos de Francia, Bélgica y Suiza mostró que, cuando el cribado no se consideraba indicado, solo el 35% informaba sistemáticamente sobre el riesgo de AIC y HSA, el 53% lo hacía caso por caso, y el 12% no ofrecía esta información.18
Punto de buena práctica 6.1.1: Todas las personas con PQRAD deben ser educadas para reconocer la cefalea en trueno, caracterizada por un dolor de cabeza intenso de inicio súbito que alcanza su máxima intensidad en segundos o en menos de un minuto (Figura 2). El reconocimiento de estos síntomas debe motivar atención médica inmediata.
La cefalea en trueno, también conocida como cefalea centinela, es un síntoma clave de HSA, una complicación grave en personas con PQRAD. Requiere evaluación urgente para permitir un tratamiento precoz.
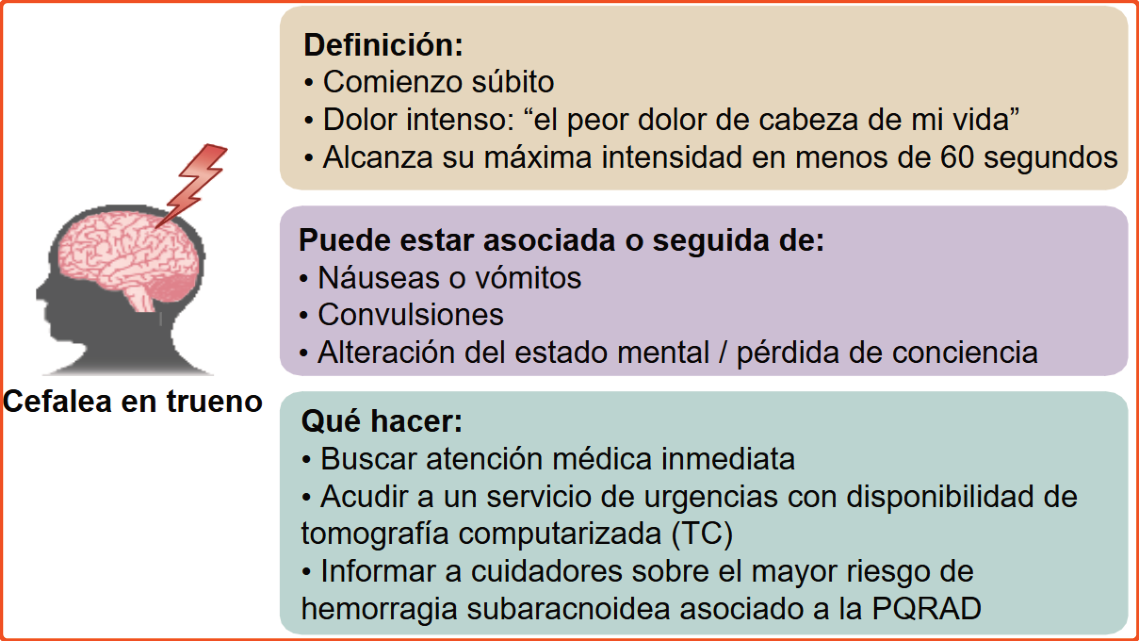
Este enfoque permite identificar pacientes de alto riesgo y considerar estrategias específicas de cribado y seguimiento.
Punto de buena práctica 6.1.3: Dado que el tabaquismo es un factor modificable importante para el desarrollo y ruptura de AIC, los profesionales sanitarios deben preguntar a todas las personas con PQRAD sobre su consumo de tabaco, aconsejarles que lo abandonen y ofrecer intervenciones conductuales y tratamiento farmacológico aprobado si fuera necesario (Capítulo 7).
El control del tabaquismo es una intervención preventiva clave frente a aneurismas en PQRAD.
Punto de buena práctica 6.1.4: Dado que la hipertensión no controlada es un factor moderadamente modificable para el desarrollo y ruptura de AIC, está indicado el diagnóstico precoz y el tratamiento adecuado de la hipertensión en personas con riesgo de, o diagnosticadas con, PQRAD, especialmente aquellas con mayor riesgo de AIC (Capítulo 2).
Los factores de riesgo para el desarrollo y la ruptura de AIC en personas con PQRAD incluyen tanto factores no modificables como modificables (Tabla 1):
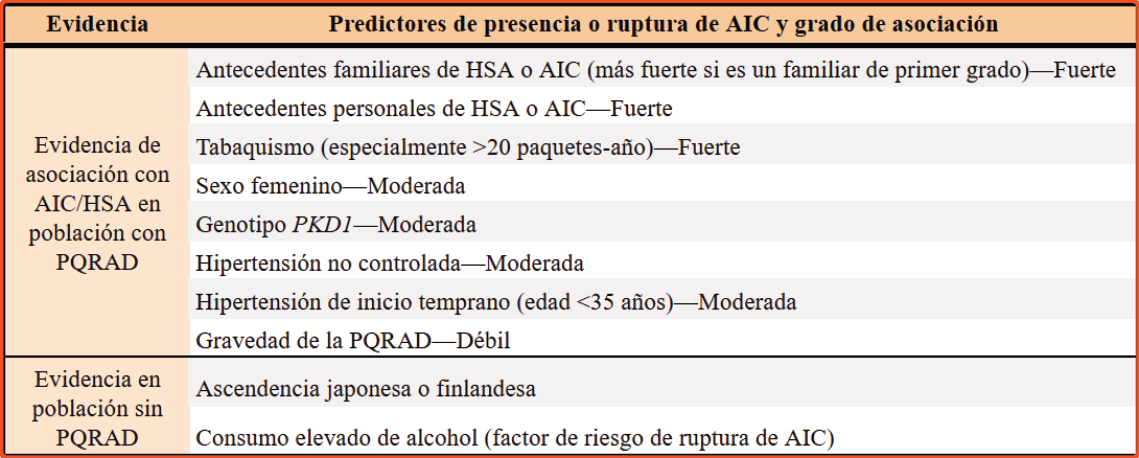
Factores no modificables: sexo femenino, edad avanzada, antecedentes personales o familiares de HSA o AIC, variantes patogénicas en PKD1 y mayor severidad de la PQRAD (volumen renal total, clase MIC 1D–1E, estadios avanzados de ERC).2,4,8,9
- Las mujeres, especialmente después de los 50 años, tienen mayor riesgo.2,19
- Las personas con antecedentes familiares de HSA o AIC tienen un riesgo 4 veces mayor.20
- Aunque se ha sugerido una mayor frecuencia de AIC en portadores de variantes en PKD1 frente a PKD2, no se han identificado variantes genéticas específicas asociadas a un mayor riesgo.19,21,22
Factores modificables: el tabaquismo y la hipertensión son los principales.6,7,19
- En el estudio Genkyst (n ≈ 2500), el tabaquismo >20 paquetes-año y la hipertensión se asociaron a un riesgo 2 veces mayor de AIC y HSA.19
- En la cohorte de Mayo Clinic, la hipertensión y el tabaquismo eran significativamente más frecuentes en personas con PQRAD con AIC vs PQRAD sin AIC: 43% vs. 23% y 90% vs. 77%, respectivamente.6,19
- La prevalencia del tabaquismo varía entre países (31% en Francia vs. 15,8% en EE. UU. en 2012), lo que podría explicar diferencias en la prevalencia de AIC y la incidencia de HSA. El consumo excesivo de alcohol se ha relacionado con mayor riesgo de HSA en la población general, pero no se ha estudiado en PQRAD.23 En la población general, la incidencia de HSA ha disminuido notablemente entre 1955 y 2014 en paralelo con la reducción de la presión arterial y del tabaquismo.14,24
En cuanto al riesgo de ruptura de AIC en PQRAD, los datos son limitados. En estudios de la población general:
- El tamaño del aneurisma, su localización (circulación posterior, arteria comunicante posterior) y antecedentes de HSA son los principales predictores.25,26
- El sistema de puntuación PHASES se desarrolló para estimar el riesgo de ruptura a 5 años, pero no ha sido validado en PQRAD, por lo que su precisión en esta población es desconocida.27
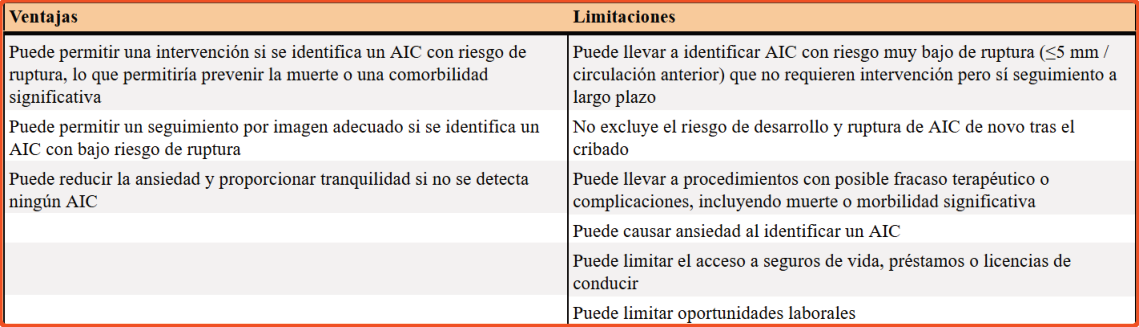
Punto de buena práctica 6.1.5:Se debe informar a las personas con PQRAD sobre las implicaciones del cribado de AIC, tal como se destaca en la Tabla 2.
Antes de solicitar una prueba de imagen cerebral, el profesional sanitario debe proporcionar información completa sobre el cribado de AIC. Es fundamental que la persona con PQRAD disponga de tiempo suficiente para tomar decisiones informadas.
Información clave
Balance entre beneficios y riesgos
La prevalencia de AIC en personas con PQRAD y antecedentes familiares positivos de HSA o AIC alcanza el 17%.3,4,5,6,7,10,20 El cribado permite detectar aneurismas con riesgo de ruptura y prevenir eventos devastadores como la HSA, que conlleva una mortalidad >30% y morbilidad del 50%, incluyendo déficits neurológicos. 28,29,30
Un resultado negativo en el cribado también puede aportar tranquilidad. Aunque el cribado no elimina el riesgo de formación futura de aneurismas, puede orientar el seguimiento y tratamiento. La tasa de HSA fue mayor en personas con AIC detectado en imágenes (1,21/1000 personas-año) frente a aquellas sin AIC (0,39/1000 personas-año).3,6
En estudios en los que se trató preventivamente el AIC detectado, no se reportaron rupturas posteriores.3,6
El cribado tiene algunas limitaciones (Tabla 2), entre ellas se incluyen complicaciones del tratamiento preventivo (ictus periprocedimiento, muerte), necesidad de seguimiento a largo plazo y hallazgos incidentales.
- El tratamiento endovascular presenta un 5% de complicaciones y 0,3% de mortalidad.31
- La cirugía tiene un 8,3% de complicaciones y 0,1% de mortalidad.31
- Un aneurisma pequeño no tratable puede generar ansiedad, afectar la calidad de vida y limitar acceso a seguros, préstamos o licencias de conducir. Certeza de la evidencia La certeza es muy baja debido a limitaciones metodológicas y aplicabilidad reducida.3,6,8
Valores y preferencias
Existe un consenso fuerte en el grupo de trabajo para recomendar cribado en personas con antecedentes personales de HSA o familiares de AIC/HSA.32 La mayoría de pacientes desean conocer su diagnóstico. Incluso en casos de PQRAD de novo o muerte súbita no explicada, se considera razonable ofrecer cribado. Sin embargo, solo debe realizarse en personas con esperanza de vida razonable y elegibles para tratamiento en caso de hallazgo.
Uso de recursos y costes
El cribado mediante angio-TC o angio-RM puede ser costoso o limitado en entornos con escasos recursos. Dos estudios sugieren que el cribado sistemático podría ser costo-efectivo frente al cribado selectivo o la ausencia de cribado, especialmente en grupos de alto riesgo.3,33
Consideraciones para la implementación
El cribado antes de la edad adulta no está indicado, salvo en casos muy seleccionados con antecedentes familiares de ruptura temprana.34,35
Si se detecta un AIC, se debe considerar el cribado de familiares de primer grado mayores de 18 años.
Puede haber hallazgos incidentales como infartos cerebrales silentes, meningiomas o adenomas hipofisarios. 24
Justificación
Esta recomendación se basa en el mayor riesgo de AIC y HSA en personas con PQRAD y antecedentes familiares positivos, y en las opciones terapéuticas disponibles para prevenir su ruptura.
Aunque las estrategias actuales conllevan riesgos (5–8% de complicaciones), podrían verse reemplazadas en el futuro por enfoques no invasivos como tratamientos farmacológicos, lo que ampliaría la indicación del cribado.
Un estudio francés en 495 personas con PQRAD concluyó que el cribado sistemático era costo-efectivo (0,68 años de vida ajustados por calidad ganados), aunque con una tasa de ruptura 5 veces mayor que en otras cohortes, lo que limita su generalización.3
El cribado también puede considerarse en situaciones como evaluación pretrasplante, antes de cirugías electivas o en ocupaciones de alto riesgo (pilotos, conductores de autobús), donde una pérdida súbita de conciencia podría tener consecuencias fatales.
Punto de buena práctica 6.1.6: El cribado de AIC no roto también debe considerarse en personas con PQRAD de novo, aquellas con antecedentes familiares desconocidos o con un número reducido de familiares afectados por PQRAD, y en aquellas con antecedentes personales o familiares de fenotipo vascular extracerebral.
Punto de buena práctica 6.1.7: El cribado de AIC no roto también puede considerarse en contextos clínicos específicos, como durante la evaluación para trasplante renal y/o hepático o antes de una cirugía electiva mayor.
Punto de buena práctica 6.1.8: Las personas con PQRAD que no se consideren en mayor riesgo de AIC y que, tras recibir información completa, deseen someterse al cribado de AIC, deben tener acceso a dicho cribado.
Punto de buena práctica 6.1.9: En mujeres con PQRAD y antecedentes familiares de AIC, HSA o muerte súbita inexplicada; PQRAD de novo; antecedentes familiares desconocidos; o un número reducido de familiares afectados por PQRAD, el cribado de AIC no roto debe realizarse antes de la planificación del embarazo (ver Capítulo 8).
Punto de buena práctica 6.1.10: La angiografía por resonancia magnética (ARM) con técnica time-of-flight, sin contraste con gadolinio, debe ser el método de imagen utilizado cuando se decida realizar cribado de AIC en personas con PQRAD. La angiografía por tomografía computarizada (ATC) de alta resolución puede utilizarse como alternativa.
- La ARM y la ATC permiten detectar aneurismas ≥5 mm con alta fiabilidad. Los aneurismas más pequeños (hasta 2 mm) se detectan con menor sensibilidad, y a menudo solo se identifican retrospectivamente al comparar con angiografía digital por sustracción (ADS).
- La ATC puede considerarse como prueba diagnóstica inicial, pero conlleva exposición a contraste yodado (riesgo de deterioro de la función renal en personas con eGFR <30 ml/min/1.73 m²) y radiación, además de posibles artefactos por hueso o metal (clips, stents, espirales).
- La ARM time-of-flight no requiere contraste con gadolinio y es una opción segura, excepto en personas con dispositivos metálicos, cuerpos extraños o claustrofobia.
- Aunque la ADS sigue siendo el estándar de referencia para detectar aneurismas <3 mm, se recomienda evitarla en el cribado presintomático debido a sus riesgos (alergias, lesión arterial, infarto cerebral, ruptura del aneurisma). Rendimiento diagnóstico según el tamaño del aneurisma: ATC:
- Sensibilidad para AIC de 3–5 mm: 95%–97%
- Sensibilidad para AIC <3 mm: 84%–86%
- Especificidad: 100% en ambos casos.36
ARM time-of-flight:
- Sensibilidad: 74%–98% en general.37
- Para aneurismas ≤3 mm con magneto de 3.0T: >95% El grupo de trabajo consideró que la ARM debería ser el método de elección, ya que evita exposición a radiación y contraste yodado, especialmente en pacientes con enfermedad renal avanzada. La ATC sigue siendo una alternativa válida y más accesible en muchos países o en caso de contraindicaciones para ARM. En situaciones con resultados equívocos, puede ser necesario repetir el estudio con una técnica diferente o de mayor resolución (por ejemplo, ARM con magneto de 3.0T tras una imagen dudosa en 1.5T o ATC), lo cual aumenta el coste del cribado. Contraindicaciones a considerar:
- Para ARM: dispositivos electrónicos cardíacos implantables, cuerpos extraños intraoculares metálicos, fragmentos metálicos, clips de aneurisma cerebral (aunque la mayoría ya son compatibles), claustrofobia.
- Para ATC: alergia al yodo, eGFR <30 ml/min/1.73 m², embarazo.
Punto de buena práctica 6.1.11: Si el cribado es negativo en personas con alto riesgo de AIC, la frecuencia del recribado debe individualizarse, posiblemente cada 5–10 años, en función de los factores de riesgo, la edad y la esperanza de vida.
- La evidencia sobre el intervalo óptimo de recribado es limitada. En estudios en personas con PQRAD y ARM negativa inicial, se identificaron algunos casos de aparición de AIC a los 7–10 años.3,6,38
- En función de estos datos, se sugiere repetir el cribado cada 5–10 años, ajustando en función de antecedentes familiares de HSA, esperanza de vida, posibilidad de intervención y factores de riesgo como el tabaquismo o la hipertensión mal controlada.
- Es importante destacar que, aunque se realicen cribados periódicos y tratamientos preventivos, no todos los casos de HSA pueden prevenirse. Algunos AIC pueden crecer o romperse entre exploraciones o ser tan pequeños que no se traten inicialmente.3,39
- En personas sin antecedentes familiares y con imagen negativa, el valor del recribado es incierto y debe discutirse caso por caso tras revisar riesgos y beneficios (ver Tabla 2).
Punto de buena práctica 6.1.12: Cuando se identifique uno o varios AIC, las opciones terapéuticas, como el manejo conservador o la reparación microvascular o endovascular, deben valorarse en un entorno multidisciplinar en centros con alta experiencia en AIC.
- Datos sobre historia natural del AIC en PQRAD son escasos, y no existen herramientas predictivas específicas.
- En dos estudios observacionales (Mayo Clinic), no se registraron rupturas durante el seguimiento (mediana de 6 y 7,9 años).6,20
- El crecimiento del AIC ocurrió en un 13% de los casos, con un aumento medio de 2 mm, y se detectaron nuevos AIC ≥2 mm en algunos pacientes.6
- Esto sugiere que el riesgo de crecimiento rápido o ruptura es bajo para AIC pequeños y no rotos detectados mediante cribado.
- Las decisiones deben tomarse en equipos multidisciplinares con neurocirujanos, radiólogos e intervencionistas expertos, valorando:
- Estado general y esperanza de vida
- Tamaño, forma, localización y crecimiento del AIC
- Factores de riesgo: HSA previa, tabaquismo, hipertensión
- Riesgo estimado del tratamiento según la morfología del aneurisma y comorbilidades.40
- La guía europea más reciente no establece una preferencia general entre tratamiento endovascular o microquirúrgico, pero recalca la necesidad de que las decisiones se tomen en centros especializados con alto volumen de casos.40
- En AIC de la circulación posterior, se aconseja priorizar tratamiento endovascular.
- Cuando el AIC no tiene indicación de tratamiento, debe mantenerse seguimiento radiológico (MRA o ATC) para detectar crecimiento, cambios morfológicos o nuevos aneurismas, siempre que el tratamiento preventivo siga siendo una opción.
- La frecuencia del seguimiento se individualiza, y puede comenzar cada 6 meses y luego espaciarse a cada 1–2 años.32
Otras asociaciones vasculares
Punto de buena práctica 6.2.1: El cribado sistemático de anomalías vasculares en arterias grandes no intracraneales no tiene indicación en personas con PQRAD sin antecedentes familiares de aneurismas o disecciones vasculares.
- Se han descrito casos esporádicos de dilatación y disección de grandes arterias no intracraneales (aorta torácica, coronarias, arterias cervicales, vertebrales) en personas con PQRAD.41,42
- La mayoría de estos casos son aislados, por lo que no se recomienda el cribado de rutina.
- Existen reportes de disección de arterias coronarias, vertebrales y carótidas.43,44,45,46,47,48,49,50,51
- La variedad de anomalías vasculares sugiere que puede haber un riesgo aumentado, pero insuficiente para justificar el cribado sistemático sin antecedentes familiares.
Punto de buena práctica 6.2.2: Las personas con PQRAD y sus familiares de primer grado con antecedentes familiares de aneurismas de raíz aórtica o aorta torácica deben ser cribados para aneurismas aórticos.
- No está claro si la PQRAD se asocia a mayor riesgo de aneurisma de aorta abdominal. Un estudio en España no mostró diferencias significativas en el diámetro de la aorta abdominal entre personas con y sin PQRAD.52
- En cambio, un estudio de cohorte poblacional en Taiwán encontró un riesgo 5 veces mayor de aneurisma y disección aórtica en personas con PQRAD, especialmente de aorta torácica y en presencia de hipertensión.53
- Se han documentado casos de dilatación de raíz aórtica, arco aórtico y aorta descendente.54,55,56,57 También hay evidencia de agregación familiar de aneurismas torácicos en PQRAD.58,59
- Un estudio retrospectivo mostró que las personas con PQRAD tenían diámetros significativamente mayores en los senos de Valsalva y en la aorta ascendente, con Z-scores corregidos por sexo, edad y superficie corporal comparados con controles apareados.60
- Aunque no hay estudios específicos en PQRAD, se sabe que hasta el 20% de las personas con aneurisma torácico en la población general tienen un familiar de primer grado afectado.61,62
- Por ello, se recomienda el cribado de familiares de primer grado cuando haya diagnóstico de aneurisma torácico. Métodos recomendados:
- Angio-TC o ARM con contraste
- Ecocardiografía transtorácica para la raíz aórtica
Punto de buena práctica 6.2.3: En personas con PQRAD y dilatación de la raíz aórtica o aneurisma de aorta torácica, deben ofrecerse medidas terapéuticas para limitar la expansión aórtica; estas incluyen abandono del tabaco, tratamiento con estatinas y tratamiento antihipertensivo con betabloqueantes y un IECA o ARA-II.
- No hay estudios específicos en población con PQRAD; la evidencia se extrapola de estudios en personas con síndrome de Marfan o aneurisma de aorta abdominal.
- La hipertensión no controlada incrementa el riesgo de disección aórtica, por lo que es fundamental alcanzar los objetivos de presión arterial establecidos (ver Capítulo 2).63
- La evidencia más sólida respalda el uso de betabloqueantes y bloqueadores del sistema RAS (IECA/ ARA-II).
- Las estatinas también pueden tener un efecto protector, actuando sobre vías inflamatorias y ateroscleróticas.
- Se ha relacionado el uso de fluoroquinolonas con mayor riesgo de disección y ruptura de aneurismas, aunque los mecanismos y magnitud del efecto aún no están claros.64,65,66
Asociaciones cardíacas
Punto de buena práctica 6.3.1: Se debe ofrecer una ecocardiografía basal con ecocardiogramas repetidos ocasionales en personas con PQRAD que presenten antecedentes de hipertensión grave o no controlada, soplo cardíaco, signos o síntomas de disfunción cardíaca, otras manifestaciones cardiovasculares o antecedentes familiares de aneurisma de aorta torácica (TAA) o miocardiopatía no isquémica.
- En personas con hipertensión, la ecocardiografía es el método preferido para detectar hipertrofia ventricular izquierda.67
- Las anomalías valvulares, como el prolapso de la válvula mitral y la insuficiencia aórtica, pueden detectarse mediante ecocardiografía en personas con PQRAD.68,69
- Informes antiguos indicaban que el prolapso mitral estaba presente en 20–30% de los pacientes con PQRAD, pero estudios más recientes utilizando definiciones actualizadas reportan una prevalencia mucho menor:
- 1% en población pediátrica
- 3,4% en adultos, similar a la población general.70,71
- La mayoría de los pacientes con enfermedad valvular están asintomáticos y pueden no tener soplos audibles.
- Algunas investigaciones sugieren que miocardiopatías primarias (dilatada, hipertrófica, no compactación del VI) y fibrilación auricular podrían ser más frecuentes en personas con PQRAD que en la población general.72,73
- Sin embargo, la baja frecuencia de estas condiciones y la evidencia limitada no justifican un cribado sistemático en todos los pacientes con PQRAD.
- Si existe antecedente familiar de miocardiopatía no isquémica, debe realizarse una ecocardiografía presintomática.
- De igual forma, debido a la agregación familiar del TAA, también debe considerarse una ecocardiografía presintomática en personas con antecedentes familiares de TAA.
Hernia de la pared abdominal
Punto de buena práctica 6.4.1: En personas con PQRAD y hernias de la pared abdominal asintomáticas, se debe discutir el manejo no quirúrgico debido al mayor riesgo de complicaciones y recurrencia de la hernia tras la reparación quirúrgica, especialmente en personas con agrandamiento renal y/o hepático.
Punto de buena práctica 6.4.2: Las personas con PQRAD en seguimiento expectante por hernia de la pared abdominal deben ser educadas para reconocer síntomas de incarceración o estrangulación de la hernia (por ejemplo, dolor agudo, náuseas, vómitos), que deben motivar una evaluación quirúrgica urgente.
Punto de buena práctica 6.4.3: La reparación quirúrgica de las hernias de la pared abdominal debe discutirse en personas con PQRAD que elijan la diálisis peritoneal (DP) como modalidad de tratamiento sustitutivo renal, ya que el aumento de la presión intraabdominal es un factor de riesgo conocido para el crecimiento y complicaciones de las hernias.
- Aunque la evidencia publicada es limitada, el grupo de trabajo considera que las hernias de la pared abdominal son una situación clínica común en personas con PQRAD, especialmente en estadios avanzados con riñones o hígado agrandados.
- Un estudio encontró una prevalencia significativamente mayor de hernias abdominales en personas con ERC por PQRAD (45%) en comparación con controles con ERC de otras causas (16%).74
- Interesantemente, algunas hernias se diagnosticaron antes de alteraciones en la función renal, lo que sugiere que el agrandamiento renal no es el único factor contribuyente.75
- Las personas con PQRAD que reciben DP presentan mayor incidencia de hernias inguinales respecto a otros pacientes en DP. 76
- Un metaanálisis confirmó que las personas con PQRAD en DP tienen mayor riesgo de hernia (ver Capítulo 3).77 Las causas probables son la combinación de:
- Alteraciones en la integridad de la matriz extracelular
- Aumento de la presión abdominal debido a la carga quística Complicaciones de la cirugía en PQRAD:
- Mala cicatrización
- Infecciones (incluyendo infección de quistes)
- Alta tasa de recurrencia Por ello, en personas con riñones o hígado muy agrandados, lo recomendable es un manejo conservador si es posible, acompañado de educación sobre signos de complicación aguda (incarceración o estrangulación).
- En personas con ERC G5 que optan por DP, la reparación quirúrgica suele realizarse antes o al momento de la inserción del catéter.
- La viabilidad de la DP debe evaluarse cuidadosamente si hay órganos agrandados y hernias, antes de proceder a la cirugía (ver Capítulo 3) Otras consideraciones:
- Las indicaciones para cirugía varían según el tipo de hernia:
- Las hernias femorales tienen mayor riesgo de complicación que las inguinales, por lo que suele recomendarse reparación quirúrgica.
- Se debe aconsejar al paciente sobre la modificación de factores de riesgo:
- Cese del tabaquismo
- Control de comorbilidades (como la diabetes)
- Pérdida de peso cuando esté indicado
Otras manifestaciones extrarrenales
La Tabla 3 resume algunas de las manifestaciones extrarrenales del sistema nervioso central, cardiovascular, hepáticas, gastrointestinales y de otros sistemas en la poliquistosis renal autosómica dominante (PQRAD). También indica la proporción de personas con PQRAD afectadas en cada categoría y proporciona orientaciones para el cribado.
Recomendaciones para la investigación
- Se necesitan estudios para evaluar mejor la frecuencia de AIC y HSA en personas con PQRAD, incluyendo su distribución según ascendencia geográfica.
- Es necesario investigar y definir mejor el intervalo óptimo entre cribados para AIC no roto o tras un resultado negativo.
- Se requieren estudios para identificar los factores de riesgo de ruptura de AIC. También se necesita validar herramientas predictivas como el PHASES score en población con PQRAD, o desarrollar herramientas pronósticas específicas para predecir el riesgo de ruptura en personas con PQRAD y AIC no roto.
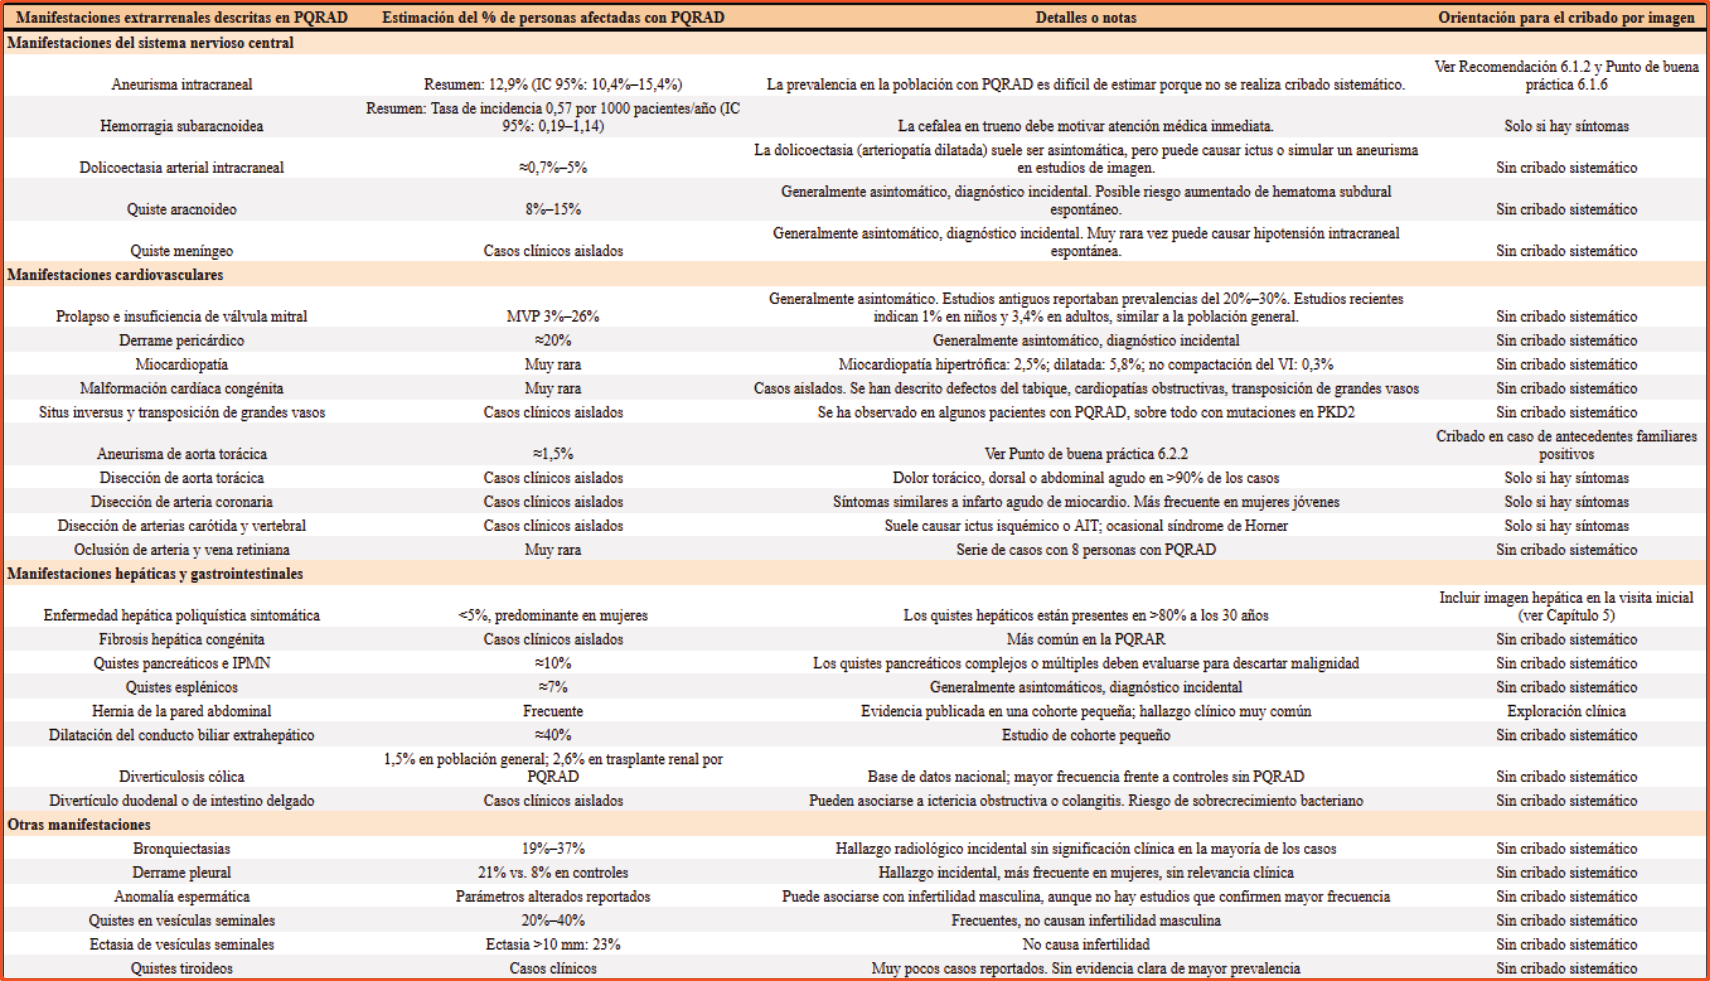
Tabla 3: Manifestaciones Extrarrenales
PQRAD, poliquistosis renal autosómica dominante; PQRAR, poliquistosis renal autosómica recesiva; IC, intervalo de confianza; ERC, enfermedad renal crónica; AIC, aneurisma intracraneal; IPMN, neoplasias papilares mucinosas intraductales; MVP, prolapso de válvula mitral; OR, razón de momios (odds ratio). a Estimaciones tomadas de un único estudio, deben interpretarse con cautela.
- Se deben realizar estudios para determinar si las personas con PQRAD y enfermedad renal más grave (por ejemplo, subclases MIC 1D–1E) tienen un mayor riesgo de AIC y HSA.
- Es importante estimar los riesgos absolutos de AIC o HSA según edad, número de familiares afectados, consumo de tabaco e hipertensión no controlada, con el fin de distinguir mejor entre personas con PQRAD de bajo y alto riesgo.
- Se necesitan estudios para identificar los factores genéticos (por ejemplo, variantes genéticas coheredadas con una variante patogénica en PKD1 o PKD2, o puntuaciones de riesgo poligénico) responsables del aumento de riesgo de AIC en personas con PQRAD.
- También se requieren estudios para identificar los factores genéticos asociados a otros fenotipos vasculares, como disecciones de aorta torácica, cervical o coronaria en la PQRAD.
- Se debe aclarar si las personas con PQRAD tienen un mayor riesgo de desarrollar aneurismas de aorta abdominal.
- Finalmente, se necesitan estudios que investiguen los posibles efectos protectores o perjudiciales de agentes farmacológicos sobre el desarrollo y la ruptura de aneurismas (tanto intracraneales como aórticos) en personas con PQRAD.
Bibliografía
- F. Morioka, S. Nakatani, H. Uedono, A. Tsuda, K. Mori, and M. Emoto, “Short-Term Dapagliflozin Administration in Autosomal Dominant Polycystic Kidney Disease-A Retrospective Single-Arm Case Series Study,” J. Clin. Med., vol. 12, no. 19, p. 6341, Oct. 2023, doi: 10.3390/jcm12196341.
- M. H. Vlak, A. Algra, R. Brandenburg, and G. J. Rinkel, “Prevalence of unruptured intracranial aneurysms, with emphasis on sex, age, comorbidity, country, and time period: a systematic review and meta-analysis,” Lancet Neurol., vol. 10, no. 7, pp. 626–636, Jul. 2011, doi: 10.1016/S1474-4422(11)70109-0.
- A. Flahault et al., “Screening for intracranial aneurysms in autosomal dominant polycystic kidney disease is cost-effective,” Kidney Int., vol. 93, no. 3, pp. 716–726, Mar. 2018, doi: 10.1016/j.kint.2017.08.016.
- H. Kataoka et al., “Impact of kidney function and kidney volume on intracranial aneurysms in patients with autosomal dominant polycystic kidney disease,” Sci. Rep., vol. 12, no. 1, p. 18056, Oct. 2022, doi: 10.1038/s41598-022-22884-9.
- C.-H. Lee, C. Ahn, H. Ryu, H.-S. Kang, S.-K. Jeong, and K.-H. Jung, “Clinical Factors Associated with the Risk of Intracranial Aneurysm Rupture in Autosomal Dominant Polycystic Kidney Disease,” Cerebrovasc. Dis. Basel Switz., vol. 50, no. 3, pp. 339–346, 2021, doi: 10.1159/000513709.
- I. M. Sanchis et al., “Presymptomatic Screening for Intracranial Aneurysms in Patients with Autosomal Dominant Polycystic Kidney Disease,” Clin. J. Am. Soc. Nephrol. CJASN, vol. 14, no. 8, pp. 1151–1160, Aug. 2019, doi: 10.2215/CJN.14691218.
- H. W. Xu, S. Q. Yu, C. L. Mei, and M. H. Li, “Screening for intracranial aneurysm in 355 patients with autosomal-dominant polycystic kidney disease,” Stroke, vol. 42, no. 1, pp. 204–206, Jan. 2011, doi: 10.1161/ STROKEAHA.110.578740.
- H. Yoshida et al., “Relationship between intracranial aneurysms and the severity of autosomal dominant polycystic kidney disease,” Acta Neurochir. (Wien), vol. 159, no. 12, pp. 2325–2330, Dec. 2017, doi: 10.1007/s00701-017-3316-8.
- S. Lefèvre et al., “Diagnosis and risk factors for intracranial aneurysms in autosomal polycystic kidney disease: a cross-sectional study from the Genkyst cohort,” Nephrol. Dial. Transplant. Off. Publ. Eur. Dial. Transpl. Assoc. – Eur. Ren. Assoc., vol. 37, no. 11, pp. 2223–2233, Oct. 2022, doi: 10.1093/ndt/gfac027.
- M. M. Belz et al., “Familial clustering of ruptured intracranial aneurysms in autosomal dominant polycystic kidney disease,” Am. J. Kidney Dis. Off. J. Natl. Kidney Found., vol. 38, no. 4, pp. 770–776, Oct. 2001, doi: 10.1053/ajkd.2001.27694.
- P.-H. Sung, H.-J. Chiang, M. S. Lee, J. Y. Chiang, H.-K. Yip, and Y.-H. Yang, “Combined renin-angiotensin-aldosterone system blockade and statin therapy effectively reduces the risk of cerebrovascular accident in autosomal dominant polycystic kidney disease: a nationwide population-based cohort study,” Oncotarget, vol. 8, no. 37, pp. 61570–61582, Sep. 2017, doi: 10.18632/oncotarget.18636.
- D. A. Wilkinson et al., “A Large Database Analysis of Rates of Aneurysm Screening, Elective Treatment, and Subarachnoid Hemorrhage in Patients With Polycystic Kidney Disease,” Neurosurgery, vol. 85, no. 2, pp. E266–E274, Aug. 2019, doi: 10.1093/neuros/nyy551.
- W. Cheungpasitporn et al., “Subarachnoid Hemorrhage in Hospitalized Renal Transplant Recipients with Autosomal Dominant Polycystic Kidney Disease: A Nationwide Analysis,” J. Clin. Med., vol. 8, no. 4, p. 524, Apr. 2019, doi: 10.3390/jcm8040524.
- N. Etminan et al., “Worldwide Incidence of Aneurysmal Subarachnoid Hemorrhage According to Region, Time Period, Blood Pressure, and Smoking Prevalence in the Population: A Systematic Review and Meta-analysis,” JAMA Neurol., vol. 76, no. 5, pp. 588–597, May 2019, doi: 10.1001/jamaneurol.2019.0006.
- T. Jiang et al., “A follow-up study of autosomal dominant polycystic kidney disease with intracranial aneurysms using 3.0 T three-dimensional time-of-flight magnetic resonance angiography,” Eur. J. Radiol., vol. 82, no. 11, pp. 1840–1845, Nov. 2013, doi: 10.1016/j.ejrad.2013.01.024.
- R. W. Schrier et al., “Repeat imaging for intracranial aneurysms in patients with autosomal dominant polycystic kidney disease with initially negative studies: a prospective ten-year follow-up,” J. Am. Soc. Nephrol. JASN, vol. 15, no. 4, pp. 1023–1028, Apr. 2004, doi: 10.1097/01.asn.0000118527.74850.66.
- W. Cheungpasitporn et al., “Subarachnoid Hemorrhage in Hospitalized Renal Transplant Recipients with Autosomal Dominant Polycystic Kidney Disease: A Nationwide Analysis,” J. Clin. Med., vol. 8, no. 4, p. 524, Apr. 2019, doi: 10.3390/jcm8040524.
- A. Flahault, D. Trystram, M. Fouchard, B. Knebelmann, F. Nataf, and D. Joly, “Screening for Unruptured Intracranial Aneurysms in Autosomal Dominant Polycystic Kidney Disease: A Survey of 420 Nephrologists,” PloS One, vol. 11, no. 4, p. e0153176, 2016, doi: 10.1371/journal.pone.0153176.
- S. Lefèvre et al., “Diagnosis and risk factors for intracranial aneurysms in autosomal polycystic kidney disease: a cross-sectional study from the Genkyst cohort,” Nephrol. Dial. Transplant. Off. Publ. Eur. Dial. Transpl. Assoc. – Eur. Ren. Assoc., vol. 37, no. 11, pp. 2223–2233, Oct. 2022, doi: 10.1093/ndt/gfac027.
- M. V. Irazabal et al., “Extended follow-up of unruptured intracranial aneurysms detected by presymptomatic screening in patients with autosomal dominant polycystic kidney disease,” Clin. J. Am. Soc. Nephrol. CJASN, vol. 6, no. 6, pp. 1274–1285, Jun. 2011, doi: 10.2215/CJN.09731110.
- T. Watnick et al., “Mutation detection of PKD1 identifies a novel mutation common to three families with aneurysms and/or very-early-onset disease,” Am. J. Hum. Genet., vol. 65, no. 6, pp. 1561–1571, Dec. 1999, doi: 10.1086/302657.
- S. Rossetti et al., “Association of mutation position in polycystic kidney disease 1 (PKD1) gene and development of a vascular phenotype,” Lancet Lond. Engl., vol. 361, no. 9376, pp. 2196–2201, Jun. 2003, doi: 10.1016/S0140-6736(03)13773-7.
- L. L. Teunissen, G. J. Rinkel, A. Algra, and J. van Gijn, “Risk factors for subarachnoid hemorrhage: a systematic review,” Stroke, vol. 27, no. 3, pp. 544–549, Mar. 1996, doi: 10.1161/01.str.27.3.544.
- G. J. Rinkel and Y. M. Ruigrok, “Preventive screening for intracranial aneurysms,” Int. J. Stroke Off. J. Int. Stroke Soc., vol. 17, no. 1, pp. 30–36, Jan. 2022, doi: 10.1177/17474930211024584.
- D. O. Wiebers et al., “Unruptured intracranial aneurysms: natural history, clinical outcome, and risks of surgical and endovascular treatment,” Lancet Lond. Engl., vol. 362, no. 9378, pp. 103–110, Jul. 2003, doi: 10.1016/s0140-6736(03)13860-3.
- UCAS Japan Investigators et al., “The natural course of unruptured cerebral aneurysms in a Japanese cohort,” N. Engl. J. Med., vol. 366, no. 26, pp. 2474–2482, Jun. 2012, doi: 10.1056/NEJMoa1113260.
- J. P. Greving et al., “Development of the PHASES score for prediction of risk of rupture of intracranial aneurysms: a pooled analysis of six prospective cohort studies,” Lancet Neurol., vol. 13, no. 1, pp. 59–66, Jan. 2014, doi: 10.1016/S1474-4422(13)70263-1.
- Y. B. Abulhasan, N. Alabdulraheem, G. Simoneau, M. R. Angle, and J. Teitelbaum, “Mortality after Spontaneous Subarachnoid Hemorrhage: Causality and Validation of a Prediction Model,” World Neurosurg., vol. 112, pp. e799–e811, Apr. 2018, doi: 10.1016/j.wneu.2018.01.160.
- J. Mackey et al., “Stable incidence but declining case-fatality rates of subarachnoid hemorrhage in a population,” Neurology, vol. 87, no. 21, pp. 2192–2197, Nov. 2016, doi: 10.1212/WNL.0000000000003353.
- A. Asikainen, M. Korja, J. Kaprio, and I. Rautalin, “Case Fatality in Patients With Aneurysmal Subarachnoid Hemorrhage in Finland: A Nationwide Register-Based Study,” Neurology, vol. 100, no. 3, pp. e348– e356, Jan. 2023, doi: 10.1212/WNL.0000000000201402.
- A. M. Algra et al., “Procedural Clinical Complications, Case-Fatality Risks, and Risk Factors in Endovascular and Neurosurgical Treatment of Unruptured Intracranial Aneurysms: A Systematic Review and Meta-analysis,” JAMA Neurol., vol. 76, no. 3, pp. 282–293, Mar. 2019, doi: 10.1001/jamaneurol.2018.4165.
- B. G. Thompson et al., “Guidelines for the Management of Patients With Unruptured Intracranial Aneurysms: A Guideline for Healthcare Professionals From the American Heart Association/American Stroke Association,” Stroke, vol. 46, no. 8, pp. 2368–2400, Aug. 2015, doi: 10.1161/STR.0000000000000070.
- A. Malhotra, X. Wu, C. C. Matouk, H. P. Forman, D. Gandhi, and P. Sanelli, “MR Angiography Screening and Surveillance for Intracranial Aneurysms in Autosomal Dominant Polycystic Kidney Disease: A Cost-effectiveness Analysis,” Radiology, vol. 291, no. 2, pp. 400–408, May 2019, doi: 10.1148/radiol.2019181399.
- C. Gimpel et al., “International consensus statement on the diagnosis and management of autosomal dominant polycystic kidney disease in children and young people,” Nat. Rev. Nephrol., vol. 15, no. 11, pp. 713–726, Nov. 2019, doi: 10.1038/s41581-019-0155-2.
- E. Y. X. Walker and M. Marlais, “Should we screen for intracranial aneurysms in children with autosomal dominant polycystic kidney disease?,” Pediatr. Nephrol. Berl. Ger., vol. 38, no. 1, pp. 77–85, Jan. 2023, doi: 10.1007/s00467-022-05432-5.
- Z. L. Yang et al., “Small Intracranial Aneurysms: Diagnostic Accuracy of CT Angiography,” Radiology, vol. 285, no. 3, pp. 941–952, Dec. 2017, doi: 10.1148/radiol.2017162290.
- A. M. H. Sailer, B. A. J. M. Wagemans, P. J. Nelemans, R. de Graaf, and W. H. van Zwam, “Diagnosing intracranial aneurysms with MR angiography: systematic review and meta-analysis,” Stroke, vol. 45, no. 1, pp. 119–126, Jan. 2014, doi: 10.1161/STROKEAHA.113.003133.
- R. W. Schrier et al., “Repeat imaging for intracranial aneurysms in patients with autosomal dominant polycystic kidney disease with initially negative studies: a prospective ten-year follow-up,” J. Am. Soc. Nephrol. JASN, vol. 15, no. 4, pp. 1023–1028, Apr. 2004, doi: 10.1097/01.asn.0000118527.74850.66.
- Z. Zhou et al., “Is Regular Screening for Intracranial Aneurysm Necessary in Patients with Autosomal Dominant Polycystic Kidney Disease? A Systematic Review and Meta-analysis,” Cerebrovasc. Dis. Basel Switz., vol. 44, no. 1–2, pp. 75–82, 2017, doi: 10.1159/000476073.
- N. Etminan et al., “European Stroke Organisation (ESO) guidelines on management of unruptured intracranial aneurysms,” Eur. Stroke J., vol. 7, no. 3, p. V, Sep. 2022, doi: 10.1177/23969873221099736.
- R. D. Perrone, A. M. Malek, and T. Watnick, “Vascular complications in autosomal dominant polycystic kidney disease,” Nat. Rev. Nephrol., vol. 11, no. 10, pp. 589–598, Oct. 2015, doi: 10.1038/nrneph.2015.128.
- R. Nunes et al., “Does autosomal dominant polycystic kidney disease increase the risk of aortic aneurysm or dissection: a point of view based on a systematic review and meta-analysis,” J. Nephrol., vol. 35, no. 6, pp. 1585–1593, Jul. 2022, doi: 10.1007/s40620-022-01309-w.
- P. Grover and T. P. Fitzgibbons, “Spontaneous coronary artery dissection in a patient with autosomal dominant polycystic kidney disease: a case report,” J. Med. Case Reports, vol. 10, p. 62, Mar. 2016, doi: 10.1186/s13256-016-0832-8.
- C. T. Itty, A. Farshid, and G. Talaulikar, “Spontaneous coronary artery dissection in a woman with polycystic kidney disease,” Am. J. Kidney Dis. Off. J. Natl. Kidney Found., vol. 53, no. 3, pp. 518–521, Mar. 2009, doi: 10.1053/j.ajkd.2008.08.027.
- T. Izumo et al., “A Spontaneous Extracranial Internal Carotid Artery Dissection with Autosomal Dominant Polycystic Kidney Disease: A Case Report and Literature Review,” Med. Kaunas Lith., vol. 58, no. 5, p. 679, May 2022, doi: 10.3390/medicina58050679.
- F. Klingenberg-Salachova, S. Limburg, and F. Boereboom, “Spontaneous coronary artery dissection in polycystic kidney disease,” Clin. Kidney J., vol. 5, no. 1, pp. 44–46, Feb. 2012, doi: 10.1093/ndtplus/sfr158.
- T. Kuroki, K. Yamashiro, R. Tanaka, K. Hirano, Y. Shimada, and N. Hattori, “Vertebral artery dissection in patients with autosomal dominant polycystic kidney disease,” J. Stroke Cerebrovasc. Dis. Off. J. Natl. Stroke Assoc., vol. 23, no. 10, pp. e441–e443, 2014, doi: 10.1016/j.jstrokecerebrovasdis.2014.05.028.
- J. Larranaga, G. W. Rutecki, and F. C. Whittier, “Spontaneous vertebral artery dissection as a complication of autosomal dominant polycystic kidney disease,” Am. J. Kidney Dis. Off. J. Natl. Kidney Found., vol. 25, no. 1, pp. 70–74, Jan. 1995, doi: 10.1016/0272-6386(95)90629-0.
- J. Qian, Y. Lai, L.-J. Kuang, F. Chen, and X.-B. Liu, “Spontaneous coronary dissection should not be ignored in patients with chest pain in autosomal dominant polycystic kidney disease: A case report,” World J. Clin. Cases, vol. 9, no. 13, pp. 3095–3101, May 2021, doi: 10.12998/wjcc.v9.i13.3095.
- E. Verlaeckt, L. Van de Bruaene, M. Coeman, and S. Gevaert, “Spontaneous coronary artery dissection in a patient with hereditary polycystic kidney disease and a recent liver transplant: a case report,” Eur. Heart J. Case Rep., vol. 3, no. 4, pp. 1–5, Dec. 2019, doi: 10.1093/ehjcr/ytz216.
- J. B. Neves, F. B. Rodrigues, and J. A. Lopes, “Autosomal dominant polycystic kidney disease and coronary artery dissection or aneurysm: a systematic review,” Ren. Fail., vol. 38, no. 4, pp. 493–502, 2016, doi: 10.3109/0886022X.2016.1144209.
- R. Torra et al., “Abdominal aortic aneurysms and autosomal dominant polycystic kidney disease,” J. Am. Soc. Nephrol. JASN, vol. 7, no. 11, pp. 2483–2486, Nov. 1996, doi: 10.1681/ASN.V7112483.
- P.-H. Sung et al., “Risk of aortic aneurysm and dissection in patients with autosomal-dominant polycystic kidney disease: a nationwide population-based cohort study,” Oncotarget, vol. 8, no. 34, pp. 57594– 57604, Aug. 2017, doi: 10.18632/oncotarget.16338.
- S. Aoyagi, T. Oda, R. Kanamoto, E. Nakamura, and H. Yasunaga, “Aortic Dissection Associated with Autosomal Dominant Polycystic Kidney Disease,” Heart Surg. Forum, vol. 22, no. 1, pp. E032–E034, Feb. 2019, doi: 10.1532/hsf.2027.
- C.-C. Lee, W.-T. Chang, C.-C. Fang, I. -lun Tsai, and W.-J. Chen, “Sudden death caused by dissecting thoracic aortic aneurysm in a patient with autosomal dominant polycystic kidney disease,” Resuscitation, vol. 63, no. 1, pp. 93–96, Oct. 2004, doi: 10.1016/j.resuscitation.2004.03.019.
- A. Menon, A. Sachithanandan, H. Singh, R. Bhatt, M. E. Lewis, and R. S. Bonser, “Simultaneous aortic valve and arch replacement with bilateral nephrectomy for massive polycystic kidney disease, aortic regurgitation and dissecting aneurysm,” Ann. Thorac. Surg., vol. 91, no. 3, pp. 919–920, Mar. 2011, doi: 10.1016/j. athoracsur.2010.08.012.
- A. Silverio et al., “Aortic dissection in patients with autosomal dominant polycystic kidney disease: a series of two cases and a review of the literature,” Nephrol. Carlton Vic, vol. 20, no. 4, pp. 229–235, Apr. 2015, doi: 10.1111/nep.12373.
- A. Biagini et al., “Familiar clustering of aortic dissection in polycystic kidney disease,” Am. J. Cardiol., vol. 72, no. 9, pp. 741–742, Sep. 1993, doi: 10.1016/0002-9149(93)90896-k.
- Y. Inaba, M. Osako, M. Aoki, M. Kasai, and K. Yamabe, “Aortic Dissection in Familial Patients with Autosomal Dominant Polycystic Kidney Disease,” Ann. Vasc. Dis., vol. 14, no. 1, pp. 68–70, Mar. 2021, doi: 10.3400/avd.cr.20-00149.
- C. Bouleti et al., “Risk of Ascending Aortic Aneurysm in Patients With Autosomal Dominant Polycystic Kidney Disease,” Am. J. Cardiol., vol. 123, no. 3, pp. 482–488, Feb. 2019, doi: 10.1016/j.amjcard.2018.10.030.
- G. Albornoz et al., “Familial thoracic aortic aneurysms and dissections–incidence, modes of inheritance, and phenotypic patterns,” Ann. Thorac. Surg., vol. 82, no. 4, pp. 1400–1405, Oct. 2006, doi: 10.1016/j. athoracsur.2006.04.098.
- M. A. Coady et al., “Familial patterns of thoracic aortic aneurysms,” Arch. Surg. Chic. Ill 1960, vol. 134, no. 4, pp. 361–367, Apr. 1999, doi: 10.1001/archsurg.134.4.361.
- D. P. J. Howard et al., “Population-based study of incidence and outcome of acute aortic dissection and premorbid risk factor control: 10-year results from the Oxford Vascular Study,” Circulation, vol. 127, no. 20, pp. 2031–2037, May 2013, doi: 10.1161/CIRCULATIONAHA.112.000483.
- C. Gopalakrishnan, K. Bykov, M. A. Fischer, J. G. Connolly, J. J. Gagne, and M. Fralick, “Association of Fluoroquinolones With the Risk of Aortic Aneurysm or Aortic Dissection,” JAMA Intern. Med., vol. 180, no. 12, pp. 1596–1605, Dec. 2020, doi: 10.1001/jamainternmed.2020.4199.
- B. Pasternak, M. Inghammar, and H. Svanström, “Fluoroquinolone use and risk of aortic aneurysm and dissection: nationwide cohort study,” BMJ, vol. 360, p. k678, Mar. 2018, doi: 10.1136/bmj.k678.
- E. M. Isselbacher et al., “2022 ACC/AHA Guideline for the Diagnosis and Management of Aortic Disease: A Report of the American Heart Association/American College of Cardiology Joint Committee on Clinical Practice Guidelines,” Circulation, vol. 146, no. 24, pp. e334–e482, Dec. 2022, doi: 10.1161/ CIR.0000000000001106.
- G. Mancia et al., “2023 ESH Guidelines for the management of arterial hypertension The Task Force for the management of arterial hypertension of the European Society of Hypertension: Endorsed by the International Society of Hypertension (ISH) and the European Renal Association (ERA),” J. Hypertens., vol. 41, no. 12, pp. 1874–2071, Dec. 2023, doi: 10.1097/HJH.0000000000003480.
- K. F. Hossack, C. L. Leddy, A. M. Johnson, R. W. Schrier, and P. A. Gabow, “Echocardiographic findings in autosomal dominant polycystic kidney disease,” N. Engl. J. Med., vol. 319, no. 14, pp. 907–912, Oct. 1988, doi: 10.1056/NEJM198810063191404.
- C. V. Leier, P. B. Baker, J. W. Kilman, and C. F. Wooley, “Cardiovascular abnormalities associated with adult polycystic kidney disease,” Ann. Intern. Med., vol. 100, no. 5, pp. 683–688, May 1984, doi: 10.7326/0003-4819-100-5-683.
- M. B. Pfeferman, D. R. da Rocha, F. G. Rodrigues, E. Pfeferman, and I. P. Heilberg, “Echocardiographic Abnormalities in Autosomal Dominant Polycystic Kidney Disease (ADPKD) Patients,” J. Clin. Med., vol. 11, no. 20, p. 5982, Oct. 2022, doi: 10.3390/jcm11205982.
- A. Savis, J. M. Simpson, S. Kabir, K. Peacock, H. Beardsley, and M. D. Sinha, “Prevalence of cardiac valvar abnormalities in children and young people with autosomal dominant polycystic kidney disease,” Pediatr. Nephrol. Berl. Ger., vol. 38, no. 3, pp. 705–709, Mar. 2023, doi: 10.1007/s00467-022-05500-w.
- F. T. Chebib et al., “Autosomal Dominant Polycystic Kidney Patients May Be Predisposed to Various Cardiomyopathies,” Kidney Int. Rep., vol. 2, no. 5, pp. 913–923, Sep. 2017, doi: 10.1016/j.ekir.2017.05.014.
- T.-M. Yu et al., “New-onset Atrial Fibrillation is Associated With Polycystic Kidney Disease: A Nationwide Population-based Cohort Study,” Medicine (Baltimore), vol. 95, no. 4, p. e2623, Jan. 2016, doi: 10.1097/MD.0000000000002623.
- G. Morris-Stiff, G. Coles, R. Moore, A. Jurewicz, and R. Lord, “Abdominal wall hernia in autosomal dominant polycystic kidney disease,” Br. J. Surg., vol. 84, no. 5, pp. 615–617, May 1997.
- A. E. Mikolajczyk, H. S. Te, and A. B. Chapman, “Gastrointestinal Manifestations of Autosomal-Dominant Polycystic Kidney Disease,” Clin. Gastroenterol. Hepatol. Off. Clin. Pract. J. Am. Gastroenterol. Assoc., vol. 15, no. 1, pp. 17–24, Jan. 2017, doi: 10.1016/j.cgh.2016.06.017.
- K. B. Modi, A. C. Grant, A. Garret, and R. S. Rodger, “Indirect inguinal hernia in CAPD patients with polycystic kidney disease,” Adv. Perit. Dial. Conf. Perit. Dial., vol. 5, pp. 84–86, 1989.
- B. Boonpheng, C. Thongprayoon, K. Wijarnpreecha, J. Medaura, F. T. Chebib, and W. Cheungpasitporn, “Outcomes of patients with autosomal-dominant polycystic kidney disease on peritoneal dialysis: A meta-analysis,” Nephrol. Carlton Vic, vol. 24, no. 6, pp. 638–646, Jun. 2019, doi: 10.1111/nep.13431.
CAPÍTULO VII
Aspectos de Estilo de Vida y Psicosociales
Manuel López Mendoza, José Luis Rocha Castilla
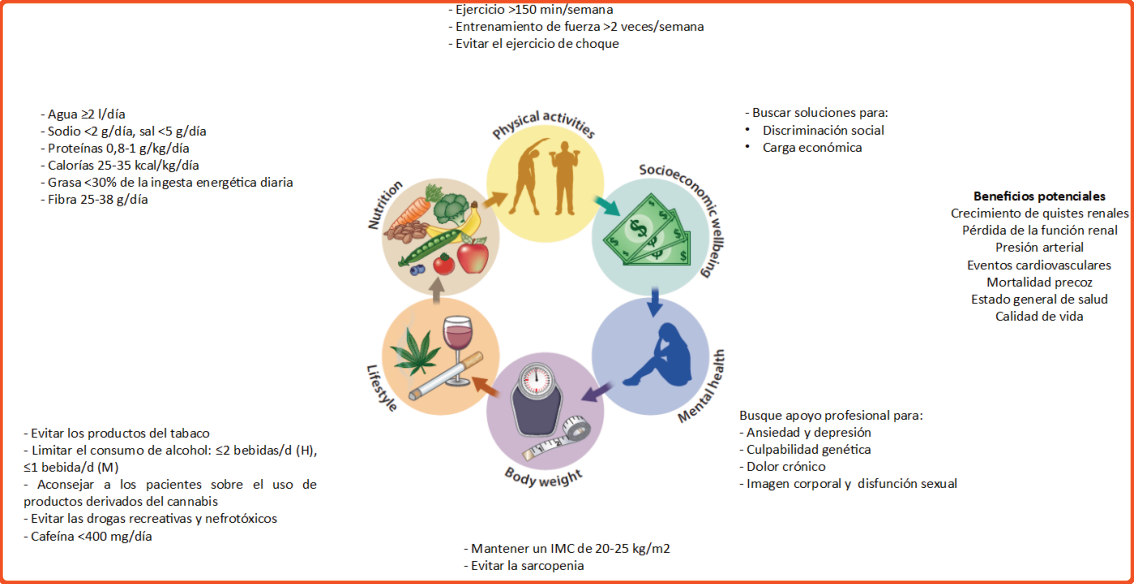
Manuel López Mendoza, José Luis Rocha Castilla
Servicio de Nefrologia del Hospital Universitario Virgen del Rocío, Sevilla.
La coordinación de la traducción de las guías KDIGO de PQRAD, realizada por María Vanessa Pérez Gómez y Mónica Furlano, cuenta con el apoyo de los proyectos (PI22/01168, PI24/0083) financiados por el Instituto de Salud Carlos III (ISCIII) y cofinanciado por la Unión Europea; así como por el programa RICORS del ISCIII para RICORS2040 (RD21/0005/0001, RD21/0005/0006, RD24/0004/0001, RD24/0004/002) cofinanciados por la Unión Europea.
Unido al tratamiento específico se debe prestar un abordaje multidisciplinar en nutrición, estilo de vida, actividad física y en aspectos psicosociales al paciente con Poliquistosis Renal Autosómica Dominante (PQRAD). (Figura 1).
Aspectos nutricionales
Punto de buena práctica 7.1.1: Las personas con PQRAD deben seguir las recomendaciones generales para una dieta saludable, de acuerdo con las directrices de la Organización Mundial de la Salud (OMS) y con las guías de manejo de la Enfermedad Renal Crónica (ERC).1,2
Se deben de seguir las recomendaciones generales para la población para una dieta saludable y de las guías del manejo del paciente con ERC.
Punto de buena práctica 7.1.2: Los profesionales sanitarios deben trabajar con Especialistas en Nutrición o Dietistas registrados para proporcionar asesoramiento nutricional individualizado a las personas con PQRAD, en particular a las personas con ERC G4-G5 y a aquellas con o alto riesgo de cálculos urinarios.3
Se puede valorar un abordaje conjunto con profesionales en Nutrición para un asesoramiento e intervención individualizada en particular en estadios avanzados de la enfermedad.
Punto de buena práctica 7.1.3: Las personas con PQRAD que tengan o presenten un mayor riesgo de desarrollar cálculos urinarios deben realizar ajustes dietéticos para prevenir su formación. La estrategia dietética dependerá de la composición de los cálculos o de la concentración de moléculas litogénicas en la orina.4
Punto de buena práctica 7.1.4: Las personas con PQRAD deben mantener un peso corporal saludable, teniendo en cuenta el peso adicional debido al aumento del tamaño de los riñones y el hígado.
Punto de buena práctica 7.1.5: El peso total de los riñones y del hígado en base a sus volúmenes totales debe calcularse y restarse al peso corporal total del paciente para una evaluación más precisa del peso y el IMC.
Punto de buena práctica 7.1.6: Los profesionales sanitarios deberían trabajar con Especialistas en Nutrición o dietistas acreditados para ayudar a las personas con PQRAD que tienen sobrepeso (IMC ajustado 25-29,9 kg/m2) u obesidad (IMC ajustado >30 kg/m2) a perder peso.5,6
Buscar un IMC ideal (20-25 kg/m2) como corrección de un factor de riesgo modificable de morbilidad y mortalidad cardiovascular y de progresión de ERC.
Punto de buena práctica 7.1.7: Las personas con PQRAD con escasa ingesta debido a organomegalia o ERC avanzada (ERC G4-G5) deben ser evaluadas para detectar malnutrición y sarcopenia.7
Es importante el uso periódico de herramientas para evaluar el adecuado estado nutricional para evitar la sarcopenia o desnutrición en estadios avanzados.
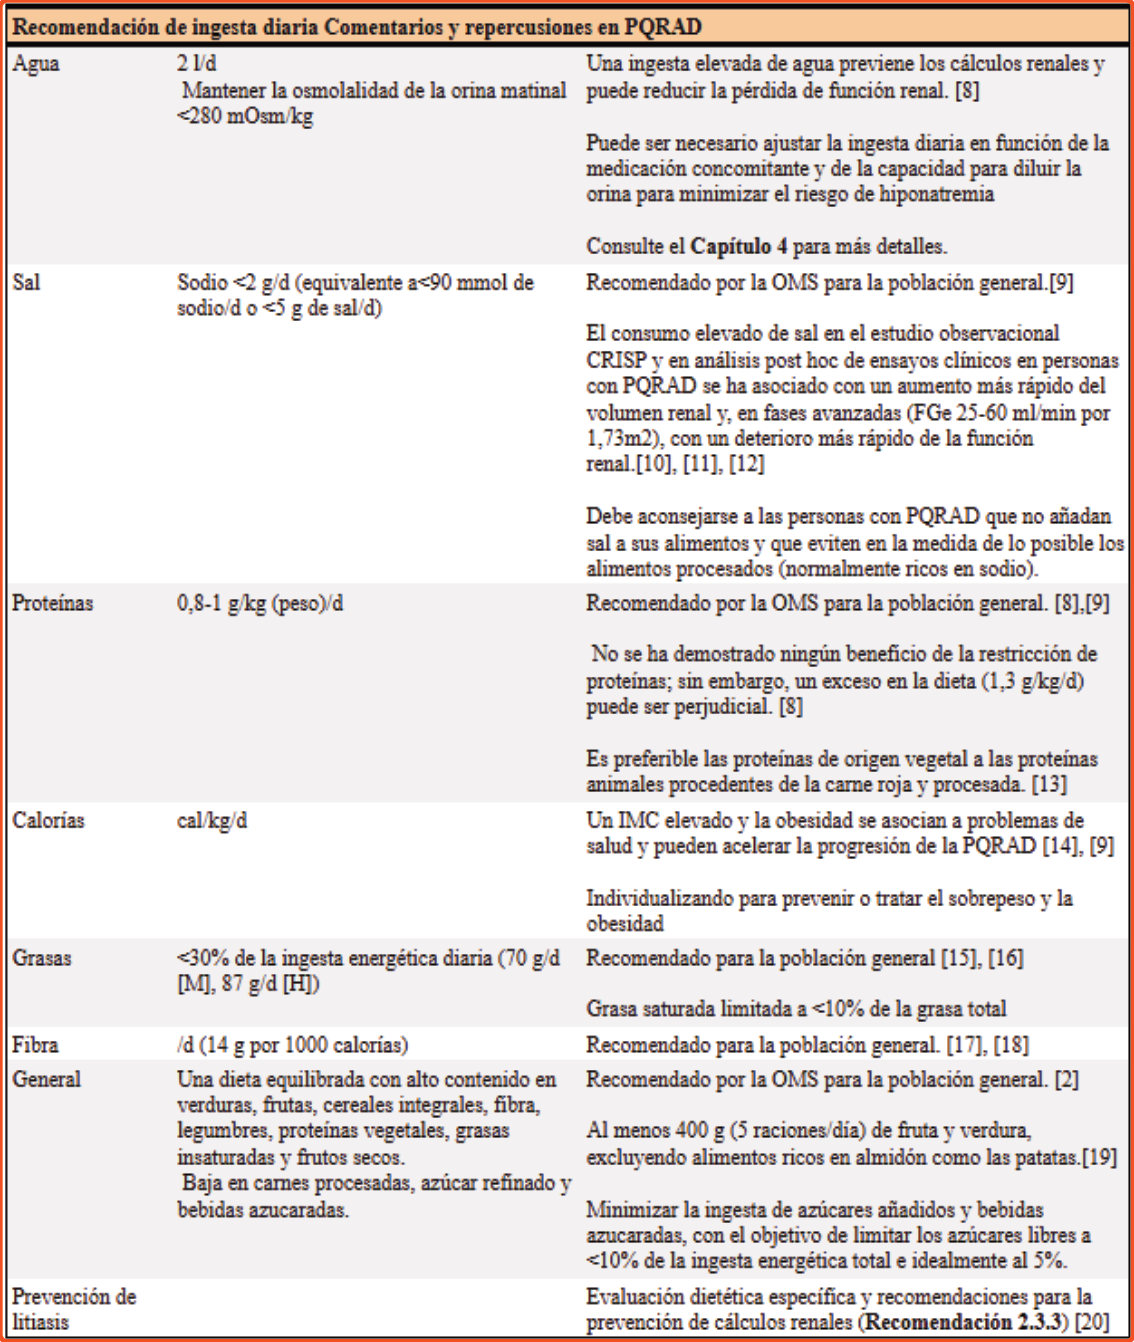
Actividad física
Figura 2 | Enfoque sugerido para abordar la inactividad física y el comportamiento sedentario en la enfermedad renal crónica (ERC). Lo ideal sería que la evaluación del riesgo de caídas utilizara las herramientas de evaluación del riesgo de caídas utilizadas por cada institución sanitaria. La herramienta debería tener en cuenta factores como el historial de caídas, la movilidad, la medicación, el estado cognitivo y los factores ambientales. PMID: 36178003 Reproducido de KDIGO Clinical Practice Guideline for Diabetes Management in CKD. PMID: 36272764
Punto de buena práctica 7.2.1: Se debe animar a los adultos con PQRAD a realizar actividad física de intensidad moderada durante al menos 150 minutos a la semana o a un nivel compatible con su tolerancia cardiovascular y física. Además, debe realizarse entrenamiento de fuerza durante al menos 1 hora, dos veces por semana.21
La actividad física ayuda a controlar los factores de riesgo cardiovascular y mejora la calidad de vida del paciente con PQRAD. Es aconsejable la evaluación periódica del nivel de actividad física recomendándose la realización de una actividad física de intensidad moderada de al menos 150 minutos a la semana y/o un entrenamiento de fuerza al menos 1 hora dos veces por semana.
Punto de buena práctica 7.2.2: Las personas con riñones y/o hígados grandes deben ser advertidas de la posibilidad de sufrir lesiones directas en estos órganos durante la actividad física y el ejercicio.22
Punto de buena práctica 7.2.3: Es aconsejable la consulta a especialistas, como un terapeuta del ejercicio cuando esté disponible, a la hora de prescribir ejercicio a personas con PQRAD con un alto riesgo de acontecimientos adversos, como aquellas con ECV, fragilidad, enfermedad ósea o riesgo de caídas, y aquellas en diálisis o postrasplante.23
La actividad física debe de tener en cuenta la edad, la fragilidad, la presencia de otras comorbilidades como la presencia de quistes con riesgo de rotura pudiéndose recurrir a profesionales para una prescripción individualizada de la actividad.
Manejo del estilo de vida
Punto de buena práctica 7.3.1. Tabaco: Todas las personas con PQRAD deben ser interrogadas sobre su consumo de productos derivados del tabaco y deben evitar su consumo.24
Se debe preguntar periódicamente sobre el consumo de productos del tabaco dada su asociación a una mayor incidencia de eventos cardiovasculares como de progresión de la PQRAD.
Punto de buena práctica 7.3.2: Todas las personas con PQRAD deben ser interrogadas sobre su consumo de alcohol y deben de consumir ≤ 1 bebida alcohólica al día en el caso de las mujeres y ≤ 2 bebidas al día si son hombres.18
El consumo leve de alcohol puede disminuir el riesgo cardiovascular pero su consumo elevado se asocia a un aumento de la mortalidad y morbilidad siendo una sustancia con propiedades de dependencia que puede además reducir la calidad de vida del paciente.
Punto de buena práctica 7.3.4: Todas las personas con PQRAD deben ser interrogadas sobre su consumo de productos de cannabis y deben ser asesoradas sobre los peligros potenciales de lesión renal aguda (LRA) relacionados con la contaminación del producto y las versiones sintéticas.
Punto de buena práctica 7.3.5: Todas las personas con PQRAD deben ser interrogadas sobre el consumo de drogas recreativas y esteroides anabolizantes y debiéndose abstenerse de consumirlos.25
Con respecto al consumo del cannabis se debe de tener en cuenta la toxicidad no solo de la droga en sí sino además de sus contaminantes, así como de otras drogas recreativas y esteroides anabolizantes.
Recomendaciones para la investigación
- Se necesitan estudios epidemiológicos para evaluar las intervenciones dietéticas específicas sobre el sobrepeso, las características metabólicas y la progresión de la enfermedad en personas con PQRAD.
- Se necesitan estudios epidemiológicos para evaluar los riesgos y beneficios de formas específicas de ejercicio en personas con PQRAD.
- Se necesitan estudios para evaluar los riesgos del uso de productos del cannabis y otras nefrotoxinas sobre los resultados de la PQRAD.
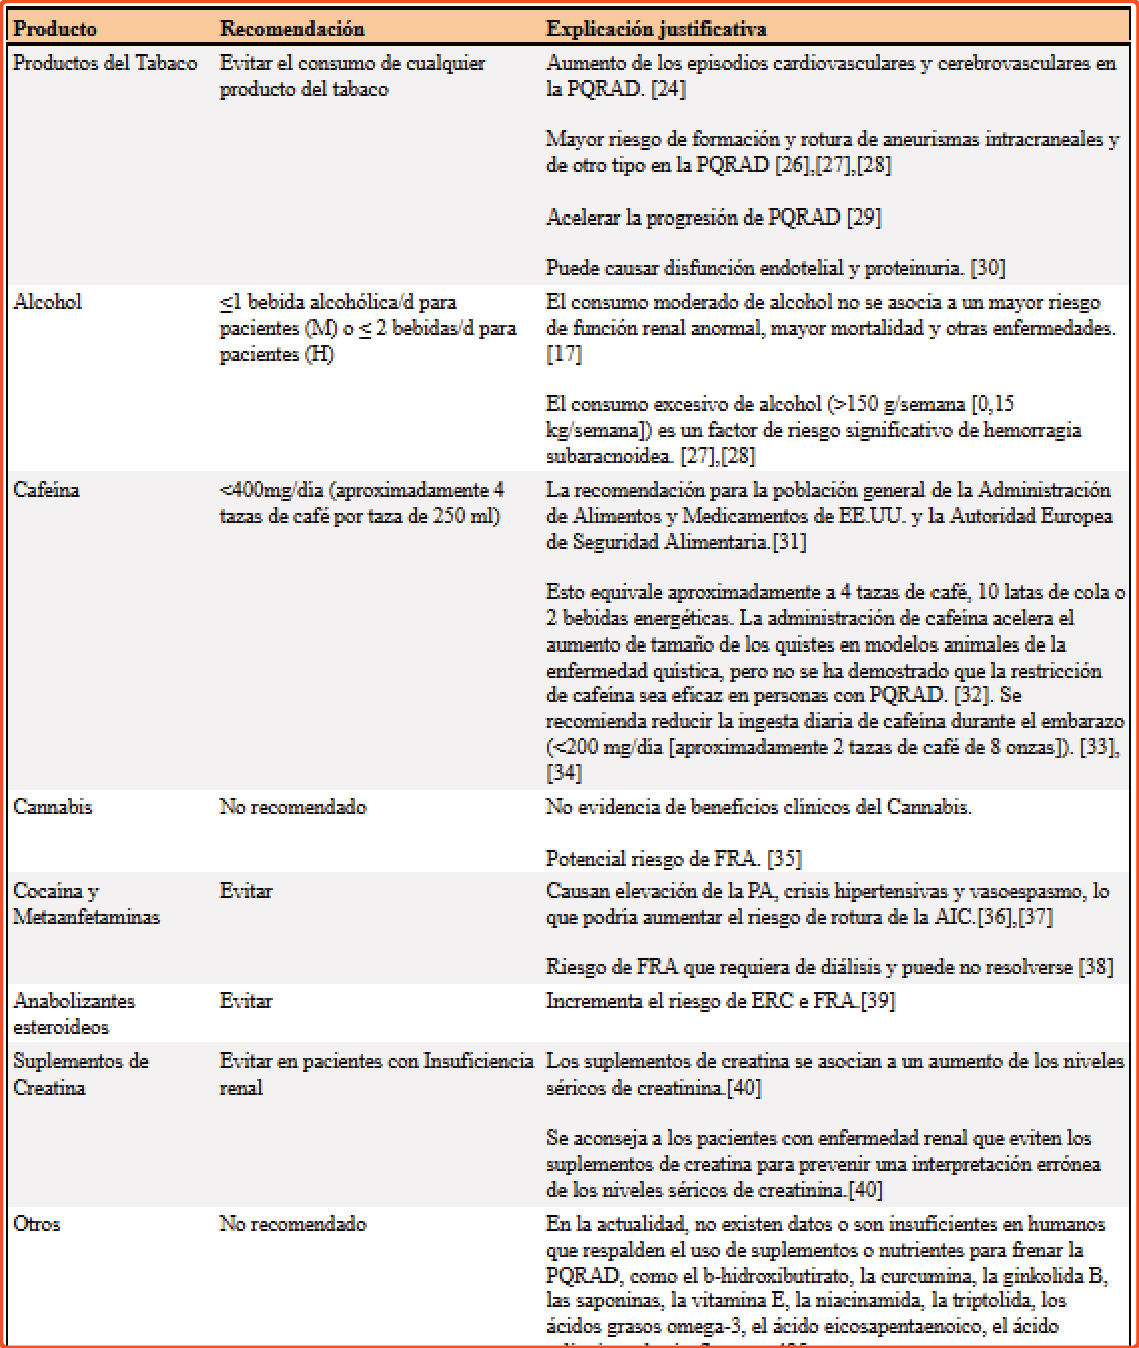
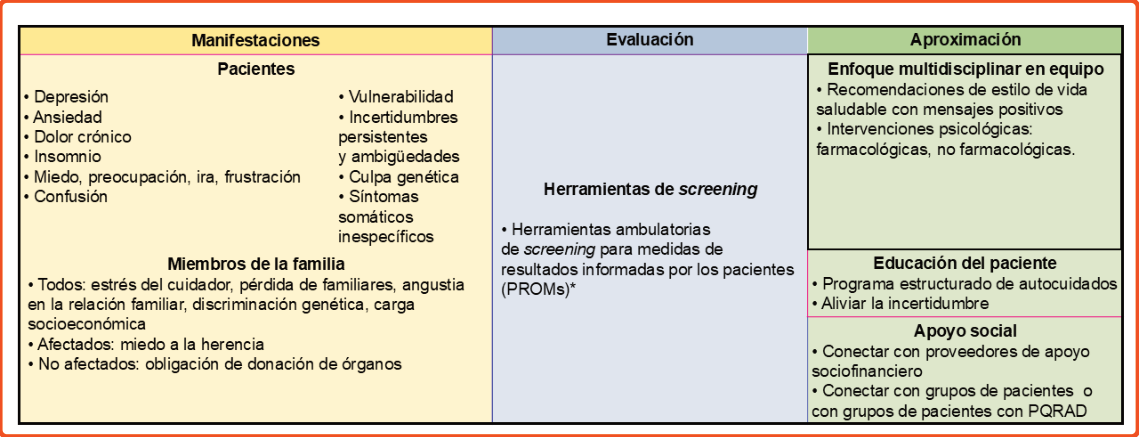
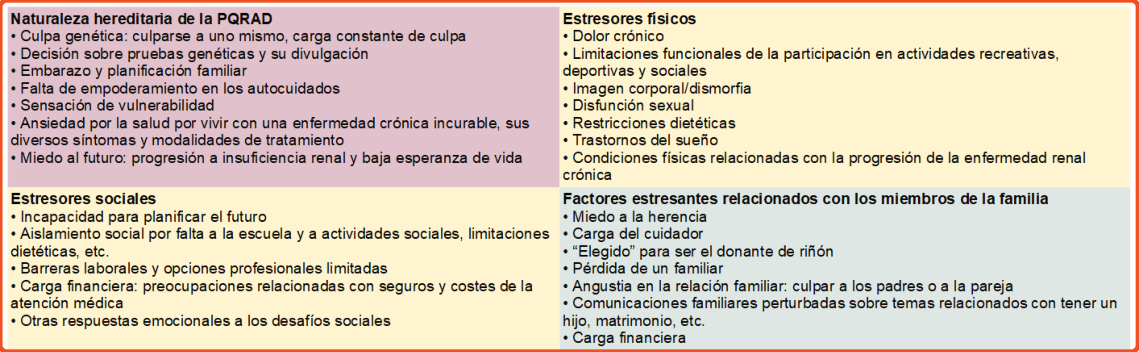
Atención psicosocial
Punto de buena práctica 7.4.1: Los proveedores de atención médica deben monitorizar la salud psicológica y las necesidades sociales del paciente durante las consultas (Figura 3). Los proveedores de atención médica deben realizar evaluaciones periódicas para el despistaje de problemas psicosociales en personas con PQRAD (Figura 4).
Las personas con PQRAD y sus familias se enfrentarán a diversos factores estresantes psicosociales (Figura 3), preocupaciones y dudas sobre la salud y esperanza de vida (Tabla 3).41
Se ha reportado ansiedad y depresión en >60% de pacientes con PQRAD,42 que puede subestimarse en sus primeras etapas.43 Se debe brindar apoyo psicológico y social para aliviar la incertidumbre y la ansiedad. Parece prudente una revisión psicológica anual y usar herramientas estandarizadas para detectar problemas psicosociales (Apéndice 1).
La progresión de la PQRAD supone cambios que pueden tener impacto negativo en la imagen corporal y provocar disfunción sexual,44 que a su vez puede causar problemas de salud mental, incluida la depresión.
La carga de la “culpa genética” es una característica única en las enfermedades hereditarias,45 que plantea importantes desafíos psicológicos.
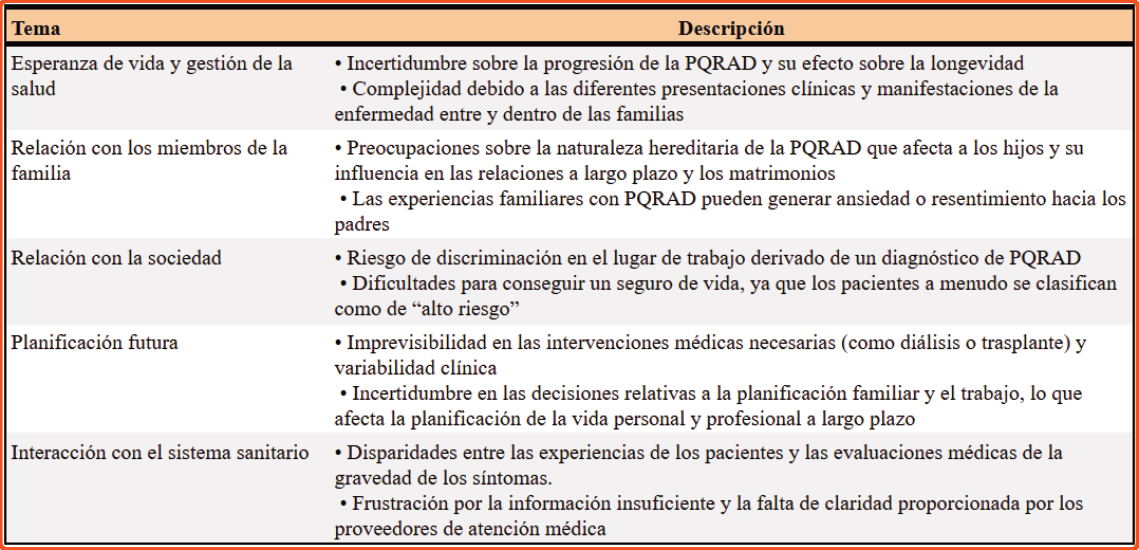
El dolor crónico afecta al 60% de las personas con PQRAD y es una causa común de problemas psicosociales. Debe incluirse un enfoque psicosocial para el dolor crónico que no responda al manejo médico inicial y/o al tratamiento quirúrgico.46
Se debe proporcionar a las personas con PQRAD y a sus familias información completa (Figura 5) y fácil de entender para promover su autocuidado,29 mejorar sus conocimientos y automotivación, fomentar la adopción de un estilo de vida saludable y aumentar el bienestar emocional.
Punto de buena práctica 7.4.3: Se debe informar a las personas sobre las organizaciones de pacientes que se ocupan de la Poliquistosis renal o la enfermedad renal en general, así como sobre otros servicios de apoyo y asesoramiento.
Las organizaciones de pacientes y los grupos de apoyo pueden ayudar a las personas y familias con PQRAD mediante el suministro de información, la identificación de fuentes de apoyo y asistencia financiera y apoyo entre colegas.
Punto de buena práctica 7.4.4: El equipo de atención médica debe discutir con los pacientes y sus cuidadores los impactos financieros de tener PQRAD y tratar de ayudarlos a evitar incurrir en gastos médicos innecesarios.
Los equipos médicos deben ser conscientes de la situación social de las personas con PQRAD y evitar subestimar la carga financiera que pesa sobre ellas.48 Se debe proporcionar información sobre las fuentes de apoyo, así como protección legal contra la discriminación en materia de empleo, hipotecas o seguros de vida y salud.49
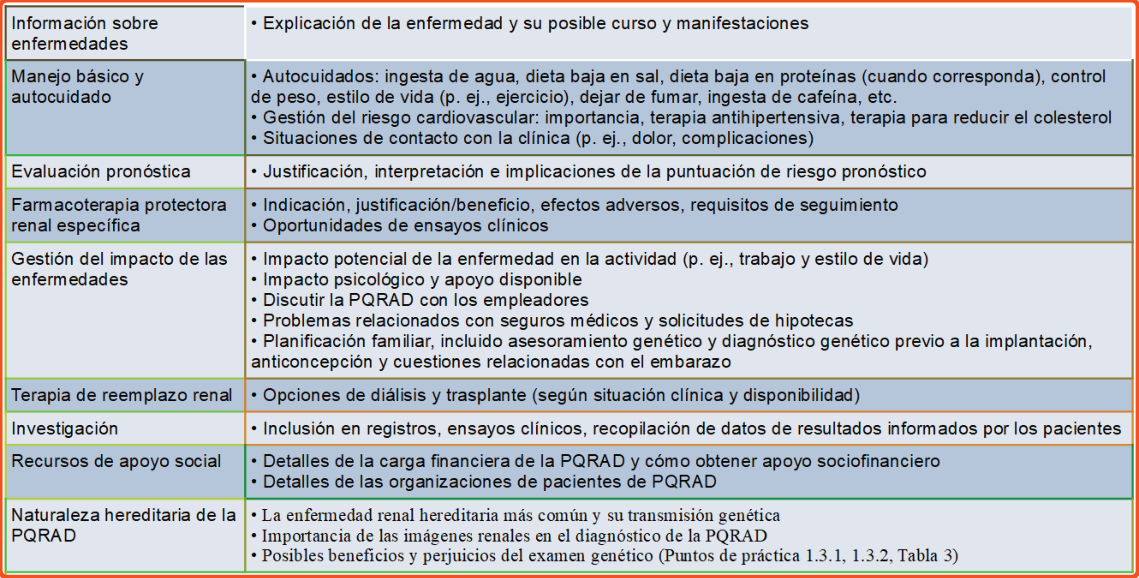
Recomendaciones de investigación
- Validar y comparar las herramientas existentes para evaluar los resultados informados por los pacientes en personas con PQRAD.
- Examinar la ansiedad y la depresión relacionadas con la PQRAD en general, incluido el análisis de las diferencias en factores geográficos, culturales y otros.
- Evaluar los efectos de la dismorfia corporal sobre la salud mental y la disfunción sexual en personas con PQRAD.
- Evaluar diversas intervenciones para mejorar la salud mental y los aspectos psicológicos del dolor crónico y la disfunción sexual en personas con PQRAD.
- Evaluar el apoyo psicológico óptimo para las personas con PQRAD y sus familias, teniendo en cuenta su edad en el momento del diagnóstico.
- Desarrollar y evaluar herramientas online que permitan a las personas con PQRAD evaluar cuantitativamente el impacto de la imagen corporal o la disfunción sexual en su bienestar psicosocial, teniendo en cuenta las variaciones culturales y regionales.
- Evaluar la carga financiera y social de la PQRAD para informar las decisiones políticas y de cobertura y para analizar las diferencias en los sistemas de salud.
En España la Federación Nacional Alcer (http://alcer.org/federacionalcer/) proporciona asesoramiento psicológico, jurídico y apoyo laboral y hay varias iniciativas para mejorar el conocimiento de la enfermedad: Asociación para la información y la investigación de las enfermedades renales genéticas AIRG-E (http://www.airg.org/), Escuela Andaluza de Salud Pública-Aula virtual en PQRAD (https://www.easp.es/virtual/docencia/course/view.php?id=1039), SERGAS e-learning en PQRAD (https://escolasaude.sergas.gal/Docs/EGSPC/pilula/Poliquistosis/index.html#lc_es_p1)
Bibliografía
- K. E. Bach, J. T. Kelly, S. C. Palmer, S. Khalesi, G. F. M. Strippoli, y K. L. Campbell, «Healthy Dietary Patterns and Incidence of CKD: A Meta-Analysis of Cohort Studies», Clin. J. Am. Soc. Nephrol., vol. 14, n.o 10, p. 1441, oct. 2019, doi: 10.2215/CJN.00530119.
- S. R. Shrivastava, P. S. Shrivastava, y J. Ramasamy, «World Health Organization advocates for a healthy diet for all: Global perspective», J. Res. Med. Sci. Off. J. Isfahan Univ. Med. Sci., vol. 21, p. 44, jun. 2016, doi: 10.4103/1735-1995.183994.
- «KDIGO 2024 Clinical Practice Guideline for the Evaluation and Management of Chronic Kidney Disease – Kidney International». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.kidney-international.org/article/S0085-2538(23)00766-4/fulltext
- «Best Practice in Interventional Management of Urolithiasis: An Update from the European Association of Urology Guidelines Panel for Urolithiasis 2022 – European Urology Focus». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.eu-focus.europeanurology.com/article/S2405-4569(22)00144-4/ abstract
- «Obesity and Cardiovascular Disease: A Scientific Statement From the American Heart Association | Circulation». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.ahajournals.org/doi/ full/10.1161/CIR.0000000000000973?rfr_dat=cr_pub++0pubmed&url_ver=Z39.88-2003&rfr_id=ori%3Arid%3Acrossref.org
- «Body Mass Index and Early Kidney Function Decline in Young Adults: A Longitudinal Analysis of the CARDIA (Coronary Artery Risk Development in Young Adults) Study – American Journal of Kidney Diseases». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.ajkd.org/article/S0272-6386(13)01442-X/abstract
- «Bioelectrical impedance analysis as a nutritional assessment tool in Autosomal Dominant Polycystic Kidney Disease | PLOS One». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://journals.plos.org/plosone/article?id=10.1371/journal.pone.0214912
- «Polycystic Kidney Disease Diet: What is Known and What is Sa… : Clinical Journal of the American Society of Nephrology». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://journals.lww.com/ cjasn/abstract/2024/05000/polycystic_kidney_disease_diet__what_is_known_and.20.aspx
- «Protein and amino acid requirements in human nutrition : report of a joint FAO/WHO/UNU expert consultation». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://iris.who.int/handle/10665/43411
- «Dietary salt restriction is beneficial to the management of autosomal dominant polycystic kidney disease – Kidney International». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.kidney-international.org/article/S0085-2538(16)30619-6/fulltext
- «Salt, but not protein intake, is associated with accelerated disease progression in autosomal dominant polycystic kidney disease – Kidney International». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.kidney-international.org/article/S0085-2538(20)30636-0/fulltext
- «Potentially Modifiable Factors Affecting the Progression of… : Clinical Journal of the American Society of Nephrology». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://journals.lww.com/cjasn/ abstract/2011/03000/potentially_modifiable_factors_affecting_the.25.aspx
- «Dietary Protein Sources and Risk for Incident Chronic Kidney Disease: Results From the Atherosclerosis Risk in Communities (ARIC) Study – Journal of Renal Nutrition». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.jrnjournal.org/article/S1051-2276(16)30179-0/abstract
- «Journal of the American Society of Nephrology». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://journals.lww.com/jasn/abstract/2018/02000/overweight_and_obesity_are_predictors_of.27.aspx
- «Fats and fatty acids in human nutrition. Report of an expert consultation – PubMed». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://pubmed.ncbi.nlm.nih.gov/21812367/
- «Effects of total fat intake on body weight – PMC». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://pmc.ncbi.nlm.nih.gov/articles/PMC10403157/
- «Dietary Guidelines for Americans, 2020–2025: Understanding the Scientific Process, Guidelines, and Key Recommendations – PMC». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://pmc.ncbi.nlm.nih.gov/articles/PMC8713704/
- «Dietary Care for ADPKD Patients: Current Status and Future Directions – PubMed». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://pubmed.ncbi.nlm.nih.gov/31336917/
- «Alcohol». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.who.int/news-room/ fact-sheets/detail/alcohol
- «CUA guideline on the evaluation and medical management of the kidney stone patient ‒ 2016 update | Canadian Urological Association Journal». Accedido: 3 de mayo de 2025. En línea. Disponible en: https:// cuaj.ca/index.php/journal/article/view/4218
- «KDIGO 2022 Clinical Practice Guideline for Diabetes Management in Chronic Kidney Disease – Kidney International». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.kidney-international.org/article/S0085-2538(22)00507-5/fulltext
- «Autosomal dominant polycystic kidney disease: presentation, complications, and prognosis – PubMed». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://pubmed.ncbi.nlm.nih.gov/3970015/
- «Exercise training in dialysis patients: impact on cardiovascular and skeletal muscle health | Clinical Kidney Journal | Oxford Academic». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://academic.oup.com/ckj/article/14/Supplement_2/ii25/6078534?login=false
- «Effects of Smoking on ADPKD: Frequency of Vascular Events and Concentrations of Soluble CD40 Ligand». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.researchgate.net/publication/276501315_Effects_of_Smoking_on_ADPKD_Frequency_of_Vascular_Events_and_Concentrations_ of_Soluble_CD40_Ligand
- «Nephropathy in Illicit Drug Abusers: A Postmortem Analysis – American Journal of Kidney Diseases». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.ajkd.org/article/S0272-6386(14)00522-8/fulltext
- «Presymptomatic Screening for Intracranial Aneurysms in Patie… : Clinical Journal of the American Society of Nephrology». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://journals.lww.com/ cjasn/fulltext/2019/08000/presymptomatic_screening_for_intracranial.9.aspx
- «Diagnosis and risk factors for intracranial aneurysms in autosomal polycystic kidney disease: a cross-sectional study from the Genkyst cohort | Nephrology Dialysis Transplantation | Oxford Academic». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://academic.oup.com/ndt/article/37/11/2223/6520449?login=false
- «Alcohol consumption and risk of subarachnoid hemorrhage: A meta-analysis of 14 observational studies – PMC». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://pmc.ncbi.nlm.nih.gov/articles/ PMC5038345/
- «KHA-CARI Autosomal Dominant Polycystic Kidney Disease Guideline: Diet and Lifestyle Management – Seminars in Nephrology». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.seminarsinnephrology.org/article/S0270-9295(15)00172-2/abstract
- «Full article: The Effect of Smoking on Endothelial Dysfunction in Autosomal Dominant Polycystic Kidney Disease Patients with Preserved Renal Function». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.tandfonline.com/doi/10.1080/0886022X.2021.1949348?url_ver=Z39.88-2003&rfr_id=ori:rid:crossref.org&rfr_dat=cr_pub%20%200pubmed
- «Spilling the Beans: How Much Caffeine is Too Much? | FDA». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.fda.gov/consumers/consumer-updates/spilling-beans-how-much-caffeine-too-much
- «Caffeine Accelerates Cystic Kidney Disease in a Pkd1-Deficient Mouse Model | Cell Physiol Biochem». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.cellphysiolbiochem.com/Articles/000072/
- «Caffeine intake during pregnancy and adverse outcomes: An integrative review – ScienceDirect». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.sciencedirect.com/science/article/abs/pii/ S0890623823001922?via%3Dihub
- «Maternal Caffeine Consumption and Its Impact on the Fetus: A Review – PMC». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://pmc.ncbi.nlm.nih.gov/articles/PMC10625456/
- «AKI Associated with Synthetic Cannabinoids: A Case Series : Clinical Journal of the American Society of Nephrology». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://journals.lww.com/cjasn/ abstract/2013/04000/aki_associated_with_synthetic_cannabinoids__a_case.5.aspx
- «Acute bilateral renal infarction secondary to cocaine-induced vasospasm – Kidney International». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.kidney-international.org/article/S0085-2538(15)53998-7/fulltext
- «Cocaine use, hypertension, and end-stage renal disease – American Journal of Kidney Diseases». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.ajkd.org/article/S0272-6386(01)91229-6/ abstract
- «Cocaine and kidney injury: a kaleidoscope of pathology | Clinical Kidney Journal | Oxford Academic». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://academic.oup.com/ckj/article/7/6/513/2918786?login=false
- «The potential effects of anabolic-androgenic steroids and growth hormone as commonly used sport supplements on the kidney: a systematic review | BMC Nephrology | Full Text». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://bmcnephrol.biomedcentral.com/articles/10.1186/s12882-019-1384-0
- «Is It Time for a Requiem for Creatine Supplementation-Induced Kidney Failure? A Narrative Review». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.mdpi.com/2072-6643/15/6/1466
- «Patient Perspectives on ADPKD – ScienceDirect». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.sciencedirect.com/science/article/pii/S2949813923000022?via%3Dihub
- «Autosomal-dominant polycystic kidney disease (ADPKD): executive summary from a Kidney Disease: Improving Global Outcomes (KDIGO) Controversies Conference – Kidney International». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.kidney-international.org/article/S2157-1716(15)32146-8/fulltext
- «evaluated patient and physician assessments of ADPKD | IJNRD». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.dovepress.com/disconnect-in-assessments-of-autosomal-dominant-polycystic-kidney-dise-peer-reviewed-fulltext-article-IJNRD
- «Understanding the physical and emotional impact of early-stage ADPKD: experiences and perspectives of patients and physicians | Clinical Kidney Journal | Oxford Academic». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://academic.oup.com/ckj/article/8/5/531/471837?login=false
- «Increased psychosocial risk, depression and reduced quality of life living with autosomal dominant polycystic kidney disease | Nephrology Dialysis Transplantation | Oxford Academic». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://academic.oup.com/ndt/article/31/7/1130/1751693?login=false
- «Brief Psychological Intervention for Chronic Pain in Primary Care: A Pilot Randomized Controlled Trial | Pain Medicine | Oxford Academic». Accedido: 3 de mayo de 2025. En línea. Disponible en: https:// academic.oup.com/painmedicine/article/22/7/1603/6146172?login=false
- «European ADPKD Forum multidisciplinary position statement on autosomal dominant polycystic kidney disease care | Nephrology Dialysis Transplantation | Oxford Academic». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://academic.oup.com/ndt/article/33/4/563/4772168?login=false
- «Real-world costs of autosomal dominant polycystic kidney disease in the Nordics | BMC Health Services Research | Full Text». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://bmchealthservres.biomedcentral.com/articles/10.1186/s12913-017-2513-8
- «End-stage renal disease in autosomal dominant polycystic kidney diseas | CEOR». Accedido: 3 de mayo de 2025. En línea. Disponible en: https://www.dovepress.com/end-stage-renal-disease-in-autosomal-dominant-polycystic-kidney-diseas-peer-reviewed-fulltext-article-CEOR
CAPÍTULO VIII
Embarazo y Reproducción
Mónica Furlano, Roser Torra
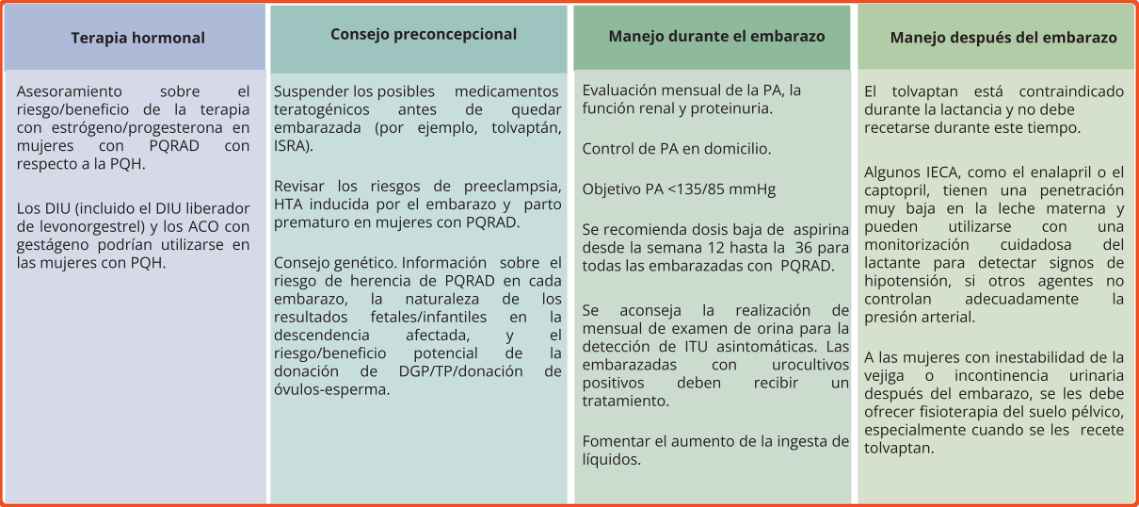
Mónica Furlano, Roser Torra
Servicio de Nefrología, Fundació Puigverd, Barcelona.
La coordinación de la traducción de las guías KDIGO de PQRAD, realizada por María Vanessa Pérez Gómez y Mónica Furlano, cuenta con el apoyo de los proyectos (PI22/01168, PI24/0083) financiados por el Instituto de Salud Carlos III (ISCIII) y cofinanciado por la Unión Europea; así como por el programa RICORS del ISCIII para RICORS2040 (RD21/0005/0001, RD21/0005/0006, RD24/0004/0001, RD24/0004/002) cofinanciados por la Unión Europea.
Punto de práctica 8.1.1: La atención médica para mujeres con PQRAD en edad fértil incluye el manejo de terapias hormonales, incluida la anticoncepción, el asesoramiento previo a la concepción y la gestión del embarazo (Figura 1). Punto de práctica 8.1.2: Educar a las mujeres con PQRAD y quistes hepáticos sobre sus opciones anticonceptivas, dado que la exposición a estrógenos y posiblemente a progesterona puede estar asociada con mayor riesgo de progresión de la poliquistosis hepática (PQH) (ver Capítulo 5).
Punto de práctica 8.1.3: No se debe restringir el uso de anticonceptivos en adolescentes o mujeres adultas con PQRAD o en riesgo de desarrollarla.
La anticoncepción se puede lograr mediante métodos hormonales (basados en estrógenos, progestágenos o una combinación de ambos) o no hormonales. Se acepta generalmente que los estrógenos promueven la progresión de la PQH, que es más grave en mujeres que en hombres. El volumen hepático aumenta en mujeres premenopáusicas, pero se estabiliza después de la menopausia, y la terapia de reemplazo de estrógenos en la postmenopausia se asocia con un aumento del volumen hepático en comparación con mujeres con PQRAD que no toman estrógenos.1,2,3 Aunque los datos son limitados, la exposición a anticonceptivos con estrógenos se asocia con más PQH y un mayor volumen hepático en mujeres con PQRAD. La gravedad de la PQH varía ampliamente entre las personas con PQRAD.4 Por lo tanto, los anticonceptivos hormonales combinados (estrógeno y progestágeno) pueden usarse bajo supervisión en personas con sin PQH o con PQH leve, pero deben evitarse en aquellas con PQH moderada a grave (ver Capítulo 5).
Los anticonceptivos hormonales combinados disponibles incluyen píldoras anticonceptivas orales, parches transdérmicos y anillos intravaginales.5 Se prefieren generalmente los anticonceptivas combinados con dosis bajas de estrógenos (10 a 35 µg de etinilestradiol). Los parches y anillos vaginales evitan el efecto de primer paso hepático y pueden tener menos impacto en la PQH. Una ventaja del parche es la estabilidad de los niveles de estrógenos sin los picos y caídas observados con los anticonceptivos orales; sin embargo, la dosis total de estrógenos es mayor. Los anillos intravaginales permiten concentraciones séricas de estrógenos más bajas que las observadas con píldoras o parches.
Los métodos con progestágeno como monoterapia incluyen píldoras, inyecciones, implantes y dispositivos intrauterinos (DIU). La exposición sistémica al levonorgestrel con los DIU liberadores de levonorgestrel es del 4% al 13% de los niveles circulantes encontrados con los anticonceptivos hormonales combinados orales. Los anticonceptivos con monoterapia de progestágeno podrían también estimular el crecimiento de quistes en los hígados de personas con PQRAD. Sin embargo, se ha demostrado que los anticonceptivos con monoterapia de progestágeno inhiben el crecimiento de adenomas hepatocelulares, mientras que los anticonceptivos que contienen estrógenos estimulan su crecimiento, a pesar de la expresión de ambos receptores en estas lesiones.6 Se desceonoce el impacto de los anticonceptivos con progestágeno en monoterapia en el volumen hepático en personas con PQRAD.
Los métodos anticonceptivos no hormonales, libres de estrógenos exógenos, incluyen métodos de barrera (preservativos, diafragma, capuchones cervicales, esponjas anticonceptivas y espermicidas vaginales), DIU de cobre y posiblemente los DIU con progestágeno solo. Estos son los métodos anticonceptivos más seguros para personas con PQH grave. Al considerar opciones anticonceptivas en mujeres con PQRAD, se debe tener en cuenta la probabilidad del fracaso anticonceptivo. Las tasas de fracaso son más altas para los métodos de barrera y más bajas para los DIU.6
Dado el bajo riesgo de un efecto significativo sobre la PQH y el alto impacto de un embarazo no deseado, la anticoncepción no debe restringirse necesariamente en adolescentes y adultos jóvenes.
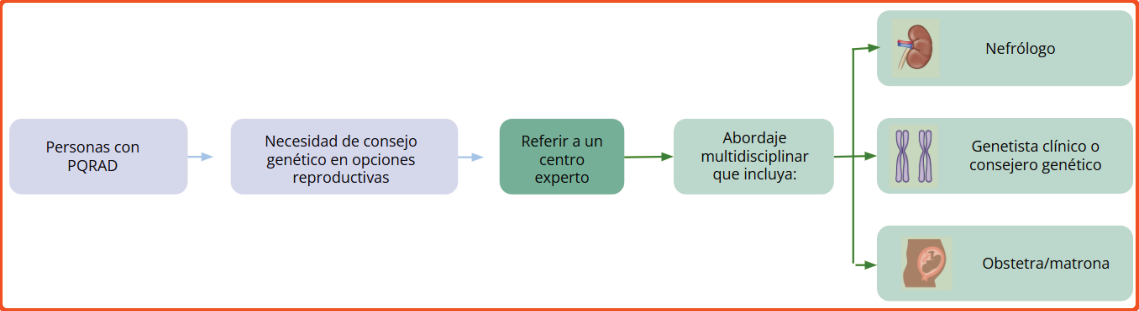
Se debe ofrecer una discusión informada sobre el uso de hormonas para la dismenorrea, síntomas menopáusicos o de mantenimiento, respecto de la densidad ósea en la postmenopausia en mujeres con evidencia de PQH.3 Se deben fomentar alternativas a los estrógenos o progestágenos en aquellas personas con PQRAD y PQH grave.7,8
Punto de práctica 8.1.4: Al considerar la terapia hormonal en mujeres con PQRAD, se debe realizar una prueba de imagen hepática para informar sobre opciones de anticoncepción, terapia de reemplazo hormonal y otras indicaciones (Capítulo 5).
El uso de terapia hormonal debe considerar la presencia y gravedad de la PQH; sin embargo, hasta ahora no se ha establecido un sistema de clasificación para la gravedad de la enfermedad. Aunque se recomienda minimizar el uso de anticonceptivos orales que contengan estrógenos y posiblemente progestágenos en personas con PQH, cuando se prescriben, parece prudente monitorear su efecto en la PQH mediante la inclusión del hígado en el seguimiento por pruebas de imágenes de rutina a partir de la edad adulta.
Asesoramiento preconcepcional
Punto de práctica 8.2.1: Ofrecer asesoramiento preconcepción a hombres y mujeres con PQRAD en edad reproductiva. El asesoramiento preconcepción debe ser proporcionado por un equipo multidisciplinar en un centro de referencia para PQRAD cuando sea posible (Figura 2)
El asesoramiento preconcepción para la PQRAD incluye ajustes de medicación para mujeres, opciones reproductivas, posibles resultados del embarazo y los distintos riesgos anticipados tanto para la madre como para un niño en riesgo de heredar la enfermedad.
El asesoramiento preconcepción debe ser realizado por profesionales capacitados y consiste en un proceso de decisiones compartidas. Pueden participar médicos de atención primaria, nefrólogos y/o asesores genéticos (Figura 2). La actitud hacia las diferentes opciones reproductivas en personas con PQRAD variará según los valores individuales, la disponibilidad médica y la posible variabilidad intrafamiliar en la gravedad de la enfermedad.
Punto de práctica 8.2.2: Ofrecer a hombres y mujeres con PQRAD en edad reproductiva un asesoramiento adecuado sobre todas las opciones reproductivas disponibles (Figura 3).
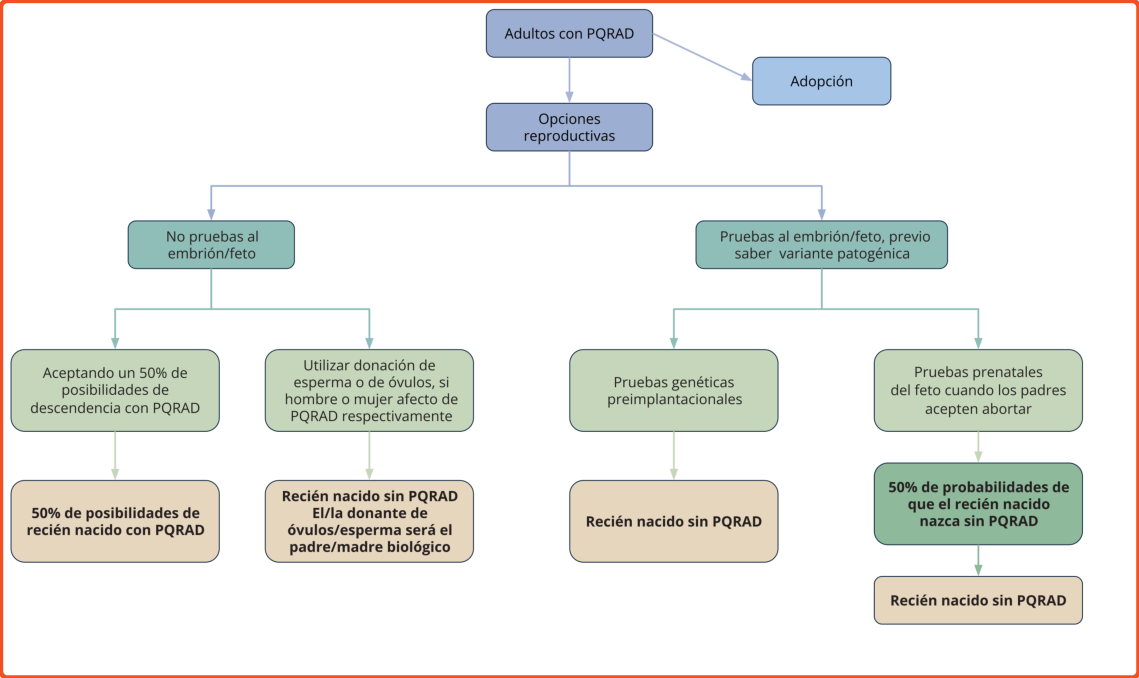
El objetivo de las pruebas prenatales es determinar si el feto tiene PQRAD. Esta técnica sólo puede ofrecerse si se conoce la variante patogénica causante de la PQRAD en el progenitor. Esta opción debe ofrecerse únicamente a los padres que considerarían la interrupción del embarazo/aborto (teniendo en cuenta la disponibilidad legal del aborto). Las pruebas genéticas invasivas están disponibles durante el embarazo entre las semanas 10 y 12 de gestación mediante una biopsia de vellosidades coriónicas. Este procedimiento conlleva un riesgo de pérdida del embarazo y aborto espontáneo en aproximadamente el 1% de los embarazos. La detección prenatal de ADN libre de células, disponible a partir de la semana 10 de gestación, implica la detección de células fetales en la sangre materna, pero no hay evidencia sobre la eficacia de este método para detectar células con la variante patogénica de PQRAD en el feto.
Diagnóstico genético preimplantacional (DGP)
El DGP implica realizar la prueba genética de 1 a 4 células derivadas de un embrión en etapa temprana después de la fecundación in vitro (FIV) con una inyección intracitoplasmática de esperma. Solo los embriones sin la mutación parental en las células biopsiadas son elegibles para la transferencia al útero. La principal ventaja del DGP es que evita el aborto y confirma que el embrión no estará afectado. Sin embargo, esta opción solo debe ofrecerse a familias con una variante patogénica causal confirmada, y que acepten la eliminación de embriones no implantados afectados por PQRAD. El procedimiento debe seguir las recomendaciones de buenas prácticas del Consorcio de DGP de la Sociedad Europea de Reproducción Humana y Embriología (ESHRE).9
La estimulación ovárica para la FIV requiere altas dosis de hormonas, lo que puede aumentar el crecimiento de quistes en mujeres con PQH y aumentar el riesgo de lesión renal aguda y síndrome de hiperestimulación ovárica. Se debe advertir a las mujeres con PQRAD sobre estos riesgos. En mujeres con PQH grave y enfermedad renal crónica avanzada, la FIV debe desaconsejarse. No se ha informado un mayor riesgo de complicaciones en el embarazo por DGP en PQRAD; sin embargo, los datos son limitados. La tasa de éxito del embarazo con DGP en enfermedades monogénicas es de aproximadamente el 30%.10 Dado que se requiere un número suficiente de embriones para el análisis genético (ya que aproximadamente la mitad portará mutaciones de PQRAD), la tasa de embriones por ciclo disminuye con la edad materna. Por lo tanto, se recomienda discutir la viabilidad del DGP temprano en la vida reproductiva, idealmente antes de los 35 años. Como en la población general, la tasa de nacimientos vivos con FIV disminuye significativamente con la edad de la mujer con PQRAD.11
El uso del DGP para PQRAD está aumentando a nivel mundial [10], aunque algunos grupos desaprueban este procedimiento. Además, no está ampliamente disponible en todo el mundo. En algunos países y regiones, está cubierto por el sistema de salud pública o el seguro de salud, mientras que en otros es extremadamente costoso o tiene listas de espera muy largas.
Inseminación artificial con donación de esperma
La inseminación artificial con esperma de donante implica la ovulación controlada o estimulada y la colocación del esperma del donante dentro del útero el día de la ovulación. Es una opción reproductiva para considerar cuando el hombre tiene PQRAD. En el caso de que el hombre no afectado sea infértil, la donación de esperma conlleva menos riesgo de empeoramiento de la PQH en la mujer afectada, ya que las dosis de terapia hormonal son mucho más bajas que en el DGP. Se debe informar a los futuros padres que el donante de esperma será el padre biológico del bebé. Los bancos de esperma suelen realizar pruebas de detección de enfermedades genéticas específicas (principalmente autosómicas recesivas y ligadas al cromosoma X), anomalías cromosómicas e infecciones de transmisión sexual.
Donación de óvulos
La donación de óvulos es el proceso en el que una mujer dona sus óvulos para permitir que otra mujer conciba como parte de un tratamiento de reproducción asistida. La donación de óvulos generalmente implica la tecnología de la FIV. Este enfoque podría usarse cuando la mujer tiene PQRAD. Sin embargo, dado que este procedimiento implica FIV, su uso en PQRAD es muy bajo cuando el DGP está disponible. Puede ser útil en casos de mujeres con PQH grave donde la FIV está desaconsejada, cuando el DGP no es posible debido a una baja reserva ovárica o cuando no se puede identificar una mutación causante. Se debe informar a las parejas que, si el embarazo llega a término, la donante de óvulos será la madre biológica del bebé.
Si estas opciones reproductivas no son preferidas o no son viables o efectivas, se recomienda discutir los beneficios de la adopción y la subrogación.
Punto de práctica 8.2.3: El tolvaptan y otros fármacos teratogénicos deben suspenderse antes del embarazo y no reiniciarse hasta que la madre haya terminado la lactancia. Los inhibidores del sistema renina-angiotensina (ISRA) (por ejemplo, IECA o ARAII) deben suspenderse antes del embarazo y pueden reiniciarse durante la lactancia si otros fármacos no controlan adecuadamente la presión arterial.
Existen datos observacionales mínimos en el embarazo humano para determinar si hay un riesgo asociado con el tolvaptan; por lo tanto, se considera un fármaco de Clase D en el embarazo. En estudios con animales, se ha demostrado que el tolvaptan causa paladar hendido, braquimelia, microftalmia, malformaciones esqueléticas, disminución del peso fetal, retraso en la osificación fetal y muerte embriofetal. Se transfiere a la leche materna; por lo tanto, su uso durante la lactancia está contraindicado. Las mujeres en edad fértil deben utilizar métodos anticonceptivos adecuados durante el tratamiento con este medicamento.
Los ISRA, incluidos los IECA y los ARAII, son considerados fármacos de Clase D en el embarazo y no se recomiendan debido a su toxicidad fetal. La mejor estrategia es suspender estos medicamentos en mujeres que planean un embarazo y, si es necesario, cambiarlos por antihipertensivos más adecuados para el embarazo (como labetalol, nifedipino de liberación prolongada, hidralazina, clonidina o metildopa).
Los ISRA son potencialmente teratogénicos en el primer trimestre del embarazo. En el segundo y tercer trimestre, pueden causar reducción de la función renal fetal, oligohidramnios e hipoplasia del cráneo. Las mujeres que hayan quedado embarazadas mientras tomaban IECA o ARA-II deben ser informadas sobre el riesgo de exposición frente a la seguridad de su uso temporal durante el embarazo.6
El uso de estos fármacos debe suspenderse y, si es necesario, sustituirse por otros antihipertensivos durante el embarazo. Algunos IECA, como enalapril o captopril, tienen niveles de penetración muy bajos en la leche materna y, según la evidencia limitada disponible, pueden usarse de manera segura si otros agentes no logran un control adecuado de la presión arterial.12
Punto de práctica 8.2.4: Aunque los hombres con PQRAD presentan una mayor prevalencia de quistes en el tracto seminal y anomalías espermáticas, estas no parecen afectar la fertilidad; por lo tanto, no se recomienda un cribado sistemático.
Los estudios han demostrado una mayor prevalencia de quistes en el tracto seminal y anomalías espermáticas (necrospermia, defectos ultraestructurales del flagelo y espermatozoides inmóviles) en hombres con PQRAD. Sin embargo, estos problemas rara vez se asocian con infertilidad masculina.13,14 No se sabe si la frecuencia de infertilidad masculina en ADPKD es mayor que en la población general, pero no parece ser lo suficientemente alta como para justificar una evaluación preconcepcional sistemática.
Punto de práctica 8.2.5: Antes del embarazo, se debe considerar el cribado de aneurismas intracraneales (AIC) en mujeres con antecedentes familiares de AIC, PQRAD de novo, historia familiar desconocida o pocos familiares afectados, y aquellas con antecedentes personales o familiares de fenotipo vascular extracerebral.
No hay evidencia de un mayor riesgo de ruptura de AIC durante el embarazo o el parto vaginal. El cribado sistemático para AIC antes del embarazo o el parto en mujeres con PQRAD generalmente no se realiza. No obstante, el cribado se recomienda en los mismos casos que para cualquier persona con PQRAD (ver Capítulo 6). Si se detecta un AIC, las decisiones sobre la necesidad, el momento y el tipo de intervención deben ser tomadas por neurocirujanos o radiólogos intervencionistas especializados.
Mujeres embarazadas con PQRAD
Punto de práctica 8.3.1: La atención de una mujer embarazada con PQRAD debe ser proporcionada por un equipo multidisciplinar en un centro especializado.
Una mujer embarazada con PQRAD debe ser monitoreada por un especialista en medicina materno-fetal y un nefrólogo. Sin embargo, en ciertas circunstancias, pueden ser necesarios otros especialistas, como hepatólogos y neurólogos. Dado el riesgo potencial del embarazo y la necesidad de un equipo multidisciplinario, es recomendable que el embarazo sea supervisado completamente o en colaboración con un centro médico con experiencia en PQRAD y embarazo, o en ERC y embarazo. Punto de práctica 8.3.2: Durante el embarazo, la presión arterial, la función renal, la proporción de tirosina quinasa-1 similar soluble con el factor de crecimiento placentario (sFlt-1/PlGF) y la proteinuria deben ser monitoreadas en mujeres con PQRAD, de manera similar a las mujeres con ERC.
No hay evidencia específica sobre la mejor manera de manejar la presión arterial en mujeres con PQRAD durante el embarazo. Aunque la mayoría de las mujeres en edad fértil tienen una tasa de filtración glomerular (TFG) normal, algunas pueden presentar una función renal disminuida. Existen guías disponibles para el manejo del embarazo en la ERC proporcionadas por la Asociación Renal del Reino Unido.15 Estas guías pueden aplicarse en el contexto del embarazo y PQRAD.
La función renal en el embarazo se evalúa mediante la creatinina sérica (SCr). Los valores medios de creatinina sérica en el embarazo son el 84%, 77% y 80% de los valores medios en mujeres no embarazadas durante el primer, segundo y tercer trimestre, respectivamente.16 La cuantificación de la proteinuria se realiza mediante la relación proteína/creatinina en orina o la relación albúmina/creatinina en orina. Esto debe realizarse regularmente (ajustado a la categoría de la ERC; si la TFG > 90 ml/min/1.73m2, los análisis de laboratorio durante el embarazo deben realizarse como en mujeres sin PQRAD) en conjunto con el monitoreo de la presión arterial en domicilio, en lugar de solo en las consultas médicas, si es posible. No se requiere la recolección de orina de 24 horas para la cuantificación de la proteinuria.
Los factores angiogénicos y antiangiogénicos se han convertido en herramientas esenciales para predecir y diagnosticar con precisión la preeclampsia, mostrando alta precisión en el uso clínico (ver Punto de Práctica 8.5.1).
Punto de práctica 8.3.3: Las mujeres embarazadas con PQRAD deben realizarse un análisis de orina mensual para detectar bacteriuria asintomática. Si una paciente tiene un cultivo de orina positivo confirmado, incluso si es asintomática, debe recibir tratamiento con antibióticos adecuados, como en la población general.
Una revisión de evidencia del Grupo de Trabajo de Servicios Preventivos de EE. UU. concluyó con certeza moderada que la detección y el tratamiento de la bacteriuria asintomática en mujeres embarazadas tiene un beneficio neto moderado en la reducción de complicaciones perinatales y que el tratamiento de la bacteriuria asintomática detectada puede reducir la incidencia de pielonefritis en mujeres embarazadas.17 Se recomienda validar un cultivo positivo inicial con un segundo cultivo positivo debido a la posibilidad de contaminación de la muestra durante la recolección y la naturaleza temporal de la bacteriuria asintomática.18
Las mujeres con PQRAD tienen un 14% más de riesgo de infecciones del tracto urinario (ITU) durante el embarazo en comparación con las personas sin PQRAD.19 El riesgo es mayor en personas con mayor volumen renal total ajustado a la altura (htVRT).20 Las ITU aumentan el riesgo de parto espontáneo y parto prematuro en la población general.21 Por lo tanto, el tratamiento de las ITU es importante y debe realizarse rápidamente después de obtener un cultivo positivo. Las mujeres con PQRAD y un cultivo de orina positivo, en ausencia de fiebre o signos de compromiso de quistes renales o infecciones más graves del parénquima renal,deben recibir tratamiento antibiótico durante 5-7 días.
Punto de práctica 8.3.4: Las mujeres con PQRAD pueden tener un parto vaginal de manera segura.
No hay evidencia que indique que el volumen renal total o un trasplante renal afecten el tipo de parto preferido. Punto de práctica 8.3.5: Cuando una mujer embarazada con PQRAD experimenta dolor abdominal agudo, se pueden realizar estudios de imagen de manera segura con ecográfico o RM.
Las mujeres embarazadas pueden someterse a ecografía o RM en cualquier trimestre de manera segura, sin evidencia de daño para el feto. Si bien la ecografía obstétrica de rutina se realiza regularmente durante el embarazo, generalmente se realiza para evaluar al feto y no los órganos abdominales maternos, como los riñones.
Hipertensión en el embarazo
Punto de práctica 8.4.1: Se recomienda un monitoreo más frecuente de la presión arterial (PA), preferiblemente con monitoreo ambulatorios semanal (AMPA), en todas las mujeres embarazadas con PQRAD, especialmente aquellas con hipertensión preexistente o hipertensión diagnosticada durante el embarazo.
La hipertensión gestacional o inducida por el embarazo es más frecuente en mujeres con PQRAD que en mujeres no afectadas.19 El monitoreo regular de la PA durante el embarazo es recomendable. Las guías generales para las mujeres con alto riesgo de hipertensión inducida por el embarazo, que incluyen a todas las mujeres con PQRAD, recomiendan el AMPA.22,23
Punto de práctica 8.4.2: Los medicamentos antihipertensivos para controlar la PA durante el embarazo han sido ampliamente estudiados en la población general en cuanto a eficacia y seguridad, y pueden utilizarse cuando estén indicados en mujeres con PQRAD.
Aunque no es específico para PQRAD, existen guías para la hipertensión crónica en el embarazo y para mujeres con ERC embarazadas. Existen varios fármacos adecuados que pueden utilizarse en mujeres con PQRAD hipertensas durante el embarazo. Estos incluyen metildopa oral, labetalol, clonidina, oxprenolol y nifedipino, así como agentes de segunda o tercera línea como hidralazina y prazosina.24,25,26 Los ISRA están contraindicados y los diuréticos no deben utilizarse para tratar la hipertensión en el embarazo.
Las decisiones sobre el inicio de la terapia antihipertensiva durante el embarazo en mujeres con PQRAD deben considerar los beneficios y riesgos tanto para la madre como para el feto. Los riesgos de elevación de la PA en la madre, con el impacto potencial en la progresión de la disfunción renal, deben evaluarse en el contexto de una perfusión placentaria adecuada. Aunque el ensayo HALT-PKD muestra beneficios del control estricto de la PA (<110/75 mm Hg) en personas jóvenes con PQRAD, estos son beneficios a largo plazo que afectan la tasa de aumento del VRT y la disminución de la TFG en una población no embarazada.27 Dado el intervalo de tiempo relativamente corto del embarazo y los cambios hemodinámicos que ocurren para maximizar el flujo sanguíneo placentario, el objetivo de PA en mujeres embarazadas con PQRAD es ≤130/85 mm Hg.15
Preeclampsia
Punto de práctica 8.5.1: Las mujeres con PQRAD tienen un mayor riesgo de preeclampsia y parto prematuro, por lo que deben ser monitoreadas cuidadosamente durante el embarazo y el período posparto. Se recomienda la evaluación de la proporción sFlt-1/PlGF en plasma a partir de las 24 semanas de gestación y cada 4 a 6 semanas para descartar preeclampsia.
La preeclampsia, clásicamente definida por la presencia de aumento de la PA, proteinuria y edema, puede llevar a malos resultados maternos y perinatales. Es más común en mujeres con PQRAD que en la población general.19,28 La preeclampsia es un trastorno multisistémico progresivo caracterizado por el inicio reciente o el empeoramiento de la hipertensión preexistente y al menos un signo de disfunción de órgano materno (enzimas hepáticas elevadas, lipasa elevada, plaquetas bajas), con o sin proteinuria, en la segunda mitad del embarazo o
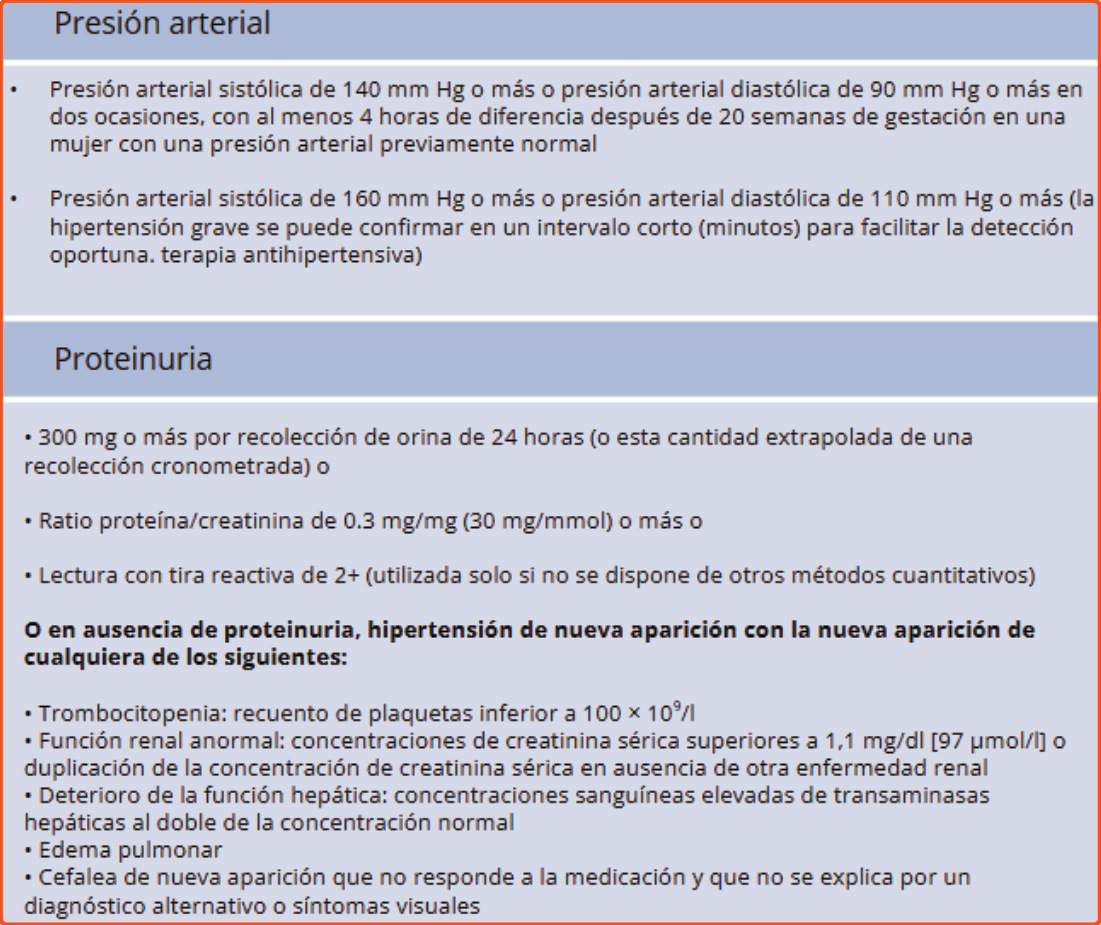
en el posparto.29,30 Puede provocar convulsiones (eclampsia) y se asocia con mayor mortalidad materna, parto prematuro y bajo peso al nacer.
La preeclampsia es un factor de riesgo conocido de insuficiencia renal futura en la población general y también un factor de riesgo cardiovascular. Aunque la relación entre la preeclampsia y la insuficiencia renal futura en mujeres con PQRAD no ha sido estudiada, en todas las formas de ERC, la preeclampsia ha sido asociada con un mayor riesgo de insuficiencia renal.29
Si bien la preeclampsia suele desarrollarse en la última parte del tercer trimestre, se ha reportado preeclampsia de inicio temprano, en ocasiones antes de la semana 20 de gestación en mujeres con hipertensión crónica preexistente y/o ERC, lo que resulta en restricción del crecimiento intrauterino y prematuridad severa.
Los factores angiogénicos y antiangiogénicos han surgido como herramientas esenciales para la predicción y el diagnóstico preciso de la preeclampsia, demostrando alta precisión en su aplicación clínica. Basándose en la fisiopatología de la enfermedad, estos factores han demostrado su fiabilidad para predecir y diagnosticar preeclampsia. Estudios recientes han identificado valores de corte específicos para estos biomarcadores, permitiendo predecir la evolución de la enfermedad y tomar decisiones clínicas oportunas.
La Figura 4 muestra los signos y síntomas clínicos de la preeclampsia con y sin proteinuria. Es importante destacar que no todos los signos y síntomas deben estar presentes en mujeres con preeclampsia. Punto de práctica 8.5.2: Se debe prescribir aspirina en dosis baja (75–150 mg diarios) desde la semana 12 hasta la semana 36 en mujeres embarazadas con PQRAD (Figura 1).
Se ha demostrado que la aspirina en dosis baja reduce la incidencia de preeclampsia en mujeres de alto riesgo. Existen datos limitados sobre su uso en mujeres con PQRAD durante el embarazo; sin embargo, las mujeres embarazadas con PQRAD son consideradas de alto riesgo debido a la presencia de enfermedad renal y tienen un mayor riesgo de desarrollar preeclampsia si presentan hipertensión preexistente o disfunción renal. Por lo tanto, en consonancia con las guías internacionales sobre el embarazo,15,28 se recomienda que las mujeres con PQRAD tomen entre 75 y 150 mg de aspirina diariamente, preferiblemente antes de dormir, comenzando en la semana 12 de gestación (idealmente no más tarde de la semana 16) hasta la semana 36.
El beneficio del uso de aspirina en dosis baja debe equilibrarse con los posibles riesgos. Un análisis retrospectivo de 663 personas con PQRAD en la cohorte observacional DIPAK mostró que el uso de aspirina (325 mg/día) se asoció con una frecuencia dos veces mayor de hematuria macroscópica en hombres y mujeres no embarazadas.31 No obstante, el riesgo general fue bajo y los episodios de hematuria macroscópica fueron autolimitados. Estos datos sugieren que el beneficio de la aspirina para la prevención de la preeclampsia supera el riesgo de sangrado en los quistes, especialmente en las dosis bajas recomendadas.
Evaluación fetal para PQRAD
Punto de práctica 8.6.1: Las anomalías radiológicas leves en el feto, observadas prenatalmente o durante el seguimiento rutinario del embarazo, no predicen necesariamente una forma grave de PQRAD en el niño. En este contexto, se recomienda la toma de decisiones compartida sobre el valor y las implicaciones a corto y largo plazo de las pruebas genéticas confirmatorias.
Punto de práctica 8.6.2: La enfermedad quística renal estructural bilateral grave en el feto y/o el oligohidramnios conllevan un mayor riesgo de mal pronóstico neonatal o disfunción renal infantil de inicio temprano.
Las características ocasionalmente observadas en la ecografía prenatal, como riñones agrandados e hiperecogénicos, diferenciación corticomedular anormal y/o quistes renales, no son específicas de la PQRAD. Aunque la RM puede definir mejor las anomalías estructurales renales, no es suficiente para diferenciar la PQRAD fetal de otras enfermedades renales quísticas. No obstante, en el contexto de un historial parental conocido de PQRAD, estos hallazgos ecográficos probablemente llevarán a un diagnóstico de PQRAD en el feto.
La mera detección de hallazgos prenatales sugestivos de PQRAD no refleja necesariamente la gravedad de la enfermedad postnatal,32 ya que, con un monitoreo en serie, algunos niños pueden mostrar una normalización del tamaño renal y una progresión limitada en la infancia temprana. Si se requiere un diagnóstico definitivo, las pruebas genéticas pueden confirmarlo. Sin embargo, un compromiso renal quístico fetal extenso o evidencia de disfunción renal fetal (por ejemplo, oligoanhidramnios) augura malos resultados postnatales e infantiles.33,34 En casos graves, puede estar justificado realizar pruebas genéticas (Ver Capítulo 1).33,35,36,37
La interrupción del embarazo puede considerarse cuando hay disfunción fetal significativa que conduce a la secuencia de Potter (una apariencia física atípica del bebé debido al oligohidramnios en el útero, que incluye pies zambos, hipoplasia pulmonar y anomalías craneales asociadas). No obstante, esta situación sugiere poliquistosis renal autosómica recesiva en lugar de PQRAD.
Punto de práctica 8.6.3: Se debe asesorar a los padres de que una ecografía fetal normal no excluye el diagnóstico de PQRAD en un niño en riesgo.
La sensibilidad de la ecografía para detectar PQRAD en el feto es baja. Los quistes renales se desarrollan y agrandan con el tiempo, y la mayoría de los fetos con PQRAD no presentarán quistes renales de un tamaño suficiente para ser detectados con la resolución actual de la ecografía. Por lo tanto, en un feto en riesgo, es importante informar a los padres que una ecografía renal normal en la vida fetal, o incluso en la infancia, no excluye el diagnóstico de PQRAD (ver Capítulos 1 y 9).38
Cuidado posparto
Punto de práctica 8.7.1: Las mujeres con PQRAD deben ser evaluadas por un nefrólogo en los primeros 6 meses después del parto para una revisión posparto de la función renal (Figura 5). El momento preciso dependerá del FG de la mujer y de cualquier complicación durante el embarazo o el parto.
La TGF generalmente vuelve a los niveles previos al embarazo hacia el final de la gestación o poco después del parto.16 La presión arterial, que normalmente disminuye durante el embarazo, aumentará después del parto, por lo que se recomienda realizar un MAPA. El control de la presión arterial después del parto debe apuntar a valores <110/75 mm Hg en mujeres de 18 a 49 años con una TFG>60 ml/min/1.73 m², según el estudio HALT- PKD [27]. Para mujeres con ERC G3–G5, se debe apuntar a una presión arterial sistólica media <120 mm Hg (Ver Capítulo 2). La elección fármaco antihipertensivo dependerá de si la mujer está amamantando.
Punto de práctica 8.7.2: Las mujeres con PQRAD pueden presentar inestabilidad vesical o incontinencia urinaria después del parto y deben recibir fisioterapia del suelo pélvico, especialmente si realizarán tratamiento con tolvaptan.
La inestabilidad vesical y la incontinencia urinaria son bastante frecuentes (aproximadamente el 15%) en las mujeres después del embarazo.39,40 La nefromegalia, la hepatomegalia y el hábito de consumir grandes volúmenes de agua, característicos de muchas mujeres embarazadas con PQRAD, pueden aumentar el riesgo de incontinencia urinaria. Aunque se recomienda la terapia física del suelo pélvico para todas las mujeres con inestabilidad vesical en el posparto, puede ser particularmente relevante en mujeres con PQRAD que planean tomar tolvaptan, ya que este medicamento causa poliuria, a menudo con nicturia.
Bibliografía
- M. C. Hogan et al., “Liver involvement in early autosomal-dominant polycystic kidney disease,” Clin Gastroenterol Hepatol, vol. 13, no. 1, pp. 155-164.e6, Jan. 2015, doi: 10.1016/J.CGH.2014.07.051.
- F. T. Chebib et al., “Effect of genotype on the severity and volume progression of polycystic liver disease in autosomal dominant polycystic kidney disease,” Nephrol Dial Transplant, vol. 31, no. 6, pp. 952–960, Jun. 2016, doi: 10.1093/NDT/GFW008.
- R. Sherstha et al., “Postmenopausal estrogen therapy selectively stimulates hepatic enlargement in women with autosomal dominant polycystic kidney disease,” Hepatology, vol. 26, no. 5, pp. 1282–1286, 1997, doi: 10.1002/hep.510260528.
- R. M. M. van Aerts et al., “Estrogen-Containing Oral Contraceptives Are Associated With Polycystic Liver Disease Severity in Premenopausal Patients,” Clin Pharmacol Ther, vol. 106, no. 6, pp. 1338–1345, Dec. 2019, doi: 10.1002/cpt.1553.
- L. E. Britton, A. Alspaugh, M. Z. Greene, and M. R. McLemore, “An Evidence-Based Update on Contraception: A detailed review of hormonal and nonhormonal methods,” American Journal of Nursing, vol. 120, no. 2, pp. 22–33, Feb. 2020, doi: 10.1097/01.NAJ.0000654304.29632.a7.
- Z. Qureshy, R. P. Lokken, S. Kakar, J. Grab, N. Mehta, and M. Sarkar, “Influence of progestin-only hormonal use on hepatocellular adenomas: A retrospective cohort study,” Contraception, vol. 119, Mar. 2023, doi: 10.1016/j.contraception.2022.11.006.
- N. guideline (NG23). National Institute for Health and Care Excellence (NICE). Menopause: diagnosis and management, “Overview | Menopause: identification and management | Guidance | NICE.” Accessed: May 25, 2025. Online. Available: https://www.nice.org.uk/guidance/ng23
- C. A. Stuenkel et al., “Treatment of symptoms of the menopause: An endocrine society clinical practice guideline,” Journal of Clinical Endocrinology and Metabolism, vol. 100, no. 11, pp. 3975–4011, Nov. 2015, doi: 10.1210/jc.2015-2236.
- F. Carvalho et al., “ESHRE PGT Consortium good practice recommendations for the organisation of PGT,” Hum Reprod Open, vol. 2020, no. 3, Jun. 2020, doi: 10.1093/HROPEN/HOAA021,.
- R. Snoek et al., “Preimplantation genetic testing for monogenic kidney disease,” Clinical Journal of the American Society of Nephrology, vol. 15, no. 9, pp. 1279–1286, Sep. 2020, doi: 10.2215/CJN.03550320.
- V. Berckmoes et al., “Factors influencing the clinical outcome of preimplantation genetic testing for polycystic kidney disease,” Human Reproduction, vol. 34, no. 5, pp. 949–958, May 2019, doi: 10.1093/ humrep/dez027.
- K. Schreiber et al., “Executive Summary: British Society for Rheumatology guideline on prescribing drugs in pregnancy and breastfeeding: Comorbidity medications used in rheumatology practice,” Rheumatology (United Kingdom), vol. 62, no. 4, pp. 1388–1397, Apr. 2023, doi: 10.1093/RHEUMATOLOGY/ KEAC559,.
- R. Torra et al., “Prevalence of cysts in seminal tract and abnormal semen parameters in patients with autosomal dominant polycystic kidney disease,” Clin J Am Soc Nephrol, vol. 3, no. 3, pp. 790–793, May 2008, doi: 10.2215/CJN.05311107.
- N. Vora, R. Perrone, and D. W. Bianchi, “Reproductive issues for adults with autosomal dominant polycystic kidney disease,” Am J Kidney Dis, vol. 51, no. 2, pp. 307–318, Feb. 2008, doi: 10.1053/J. AJKD.2007.09.010.
- K. Wiles et al., “Clinical practice guideline on pregnancy and renal disease,” BMC Nephrol, vol. 20, no. 1, Oct. 2019, doi: 10.1186/S12882-019-1560-2.
- K. Wiles, K. Bramham, P. T. Seed, C. Nelson-Piercy, L. Lightstone, and L. C. Chappell, “Serum Creatinine in Pregnancy: A Systematic Review,” Kidney Int Rep, vol. 4, no. 3, pp. 408–419, Mar. 2018, doi: 10.1016/J.EKIR.2018.10.015.
- D. K. Owens et al., “Screening for Asymptomatic Bacteriuria in Adults: US Preventive Services Task Force Recommendation Statement,” JAMA – Journal of the American Medical Association, vol. 322, no. 12, pp. 1188–1194, Sep. 2019, doi: 10.1001/JAMA.2019.13069,.
- L. E. Nicolle et al., “Clinical Practice Guideline for the Management of Asymptomatic Bacteriuria: 2019 Update by the Infectious Diseases Society of America,” Clin Infect Dis, vol. 68, no. 10, pp. E83–E75, May 2019, doi: 10.1093/CID/CIY1121.
- M. Wu et al., “Pregnancy outcomes in autosomal dominant polycystic kidney disease: A case-control study,” Journal of Maternal-Fetal and Neonatal Medicine, vol. 29, no. 5, pp. 807–812, Mar. 2016, doi: 10.3109/14767058.2015.1019458,.
- E. Eroglu et al., “Multiple urinary tract infections are associated with genotype and phenotype in adult polycystic kidney disease,” Clin Exp Nephrol, vol. 23, no. 10, pp. 1188–1195, Oct. 2019, doi: 10.1007/ S10157-019-01752-3,.
- D. E. Werter et al., “The Risk of Preterm Birth in Low Risk Pregnant Women with Urinary Tract Infections,” Am J Perinatol, vol. 40, no. 14, pp. 1558–1566, Apr. 2023, doi: 10.1055/S-0041-1739289.
- A. Agrawal and N. K. Wenger, “Hypertension During Pregnancy,” Curr Hypertens Rep, vol. 22, no. 9, Sep. 2020, doi: 10.1007/S11906-020-01070-0.
- “Blood Pressure in CKD – KDIGO.” Accessed: May 25, 2025. Online. Available: https://kdigo.org/ guidelines/blood-pressure-in-ckd/
- “Overview | Hypertension in pregnancy: diagnosis and management | Guidance | NICE.” Accessed: May 25, 2025. Online. Available: https://www.nice.org.uk/guidance/ng133
- A. T. Tita et al., “Treatment for Mild Chronic Hypertension during Pregnancy,” New England Journal of Medicine, vol. 386, no. 19, pp. 1781–1792, May 2022, doi: 10.1056/NEJMOA2201295,.
- M. A. Brown et al., “Hypertensive disorders of pregnancy: ISSHP classification, diagnosis, and management recommendations for international practice,” Hypertension, vol. 72, no. 1, pp. 24–43, Jul. 2018, doi: 10.1161/HYPERTENSIONAHA.117.10803,.
- R. W. Schrier et al., “Blood pressure in early autosomal dominant polycystic kidney disease.,” N Engl J Med, vol. 371, no. 24, pp. 2255–2266, Dec. 2014, doi: 10.1056/NEJMoa1402685.
- “Gestational Hypertension and Preeclampsia: ACOG Practice Bulletin, Number 222,” Obstetrics and Gynecology, vol. 135, no. 6, pp. E237–E260, Jun. 2020, doi: 10.1097/AOG.0000000000003891,.
- K. Wiles, L. C. Chappell, L. Lightstone, and K. Bramham, “Updates in Diagnosis and Management of Preeclampsia in Women with CKD,” Clin J Am Soc Nephrol, vol. 15, no. 9, pp. 1371–1380, Sep. 2020, doi: 10.2215/CJN.15121219.
- A. L. Oliverio, K. Bramham, and M. A. Hladunewich, “Pregnancy and CKD: Advances in Care and the Legacy of Dr Susan Hou,” American Journal of Kidney Diseases, vol. 78, no. 6, pp. 865–875, Dec. 2021, doi: 10.1053/j.ajkd.2021.07.016.
- M. F. C. de Jong et al., “Bleeding risk in patients with autosomal dominant polycystic kidney disease treated with acetylsalicylic acid: implications for prevention of preeclampsia,” J Nephrol, vol. 35, no. 9, pp. 2425–2427, Dec. 2022, doi: 10.1007/S40620-022-01393-Y.
- O. Boyer et al., “Prognosis of autosomal dominant polycystic kidney disease diagnosed in utero or at birth.,” Pediatr Nephrol, vol. 22, no. 3, pp. 380–388, Mar. 2007, doi: 10.1007/s00467-006-0327-8.
- K. L. Nowak, M. A. Cadnapaphornchai, M. B. Chonchol, R. W. Schrier, and B. Gitomer, “Long-Term Outcomes in Patients with Very-Early Onset Autosomal Dominant Polycystic Kidney Disease.,” Am J Nephrol, vol. 44, no. 3, pp. 171–178, Sep. 2016, doi: 10.1159/000448695.
- A. A. Shamshirsaz et al., “Autosomal-dominant polycystic kidney disease in infancy and childhood: progression and outcome.,” Kidney Int, vol. 68, no. 5, pp. 2218–2224, Nov. 2005, doi: 10.1111/j.1523-1755.2005.00678.x.
- C. Bergmann et al., “Mutations in multiple PKD genes may explain early and severe polycystic kidney disease.,” J Am Soc Nephrol, vol. 22, no. 11, pp. 2047–2056, Nov. 2011, doi: 10.1681/ASN.2010101080.
- C. Bergmann, “Early and Severe Polycystic Kidney Disease and Related Ciliopathies: An Emerging Field of Interest.,” Nephron, vol. 141, no. 1, pp. 50–60, Jan. 2019, doi: 10.1159/000493532.
- M. Durkie, J. Chong, M. K. Valluru, P. C. Harris, and A. C. M. Ong, “Biallelic inheritance of hypomorphic PKD1 variants is highly prevalent in very early onset polycystic kidney disease,” Genetics in Medicine, vol. 23, no. 4, pp. 689–697, Apr. 2021, doi: 10.1038/s41436-020-01026-4.
- C. Gimpel et al., “International consensus statement on the diagnosis and management of autosomal dominant polycystic kidney disease in children and young people.,” Nat Rev Nephrol, vol. 15, no. 11, pp. 713–726, Nov. 2019, doi: 10.1038/s41581-019-0155-2.
- A. Youssef et al., “The correlation between transperineal ultrasound assessment of the levator ani muscle and postpartum urinary incontinence,” Neurourol Urodyn, vol. 40, no. 7, pp. 1786–1795, Sep. 2021, doi: 10.1002/NAU.24744,.
- G. Jia et al., “Epidemiological investigation of urinary incontinence in peri-and postpartum women from Nanjing, China,” LUTS: Lower Urinary Tract Symptoms, vol. 13, no. 4, pp. 481–489, Oct. 2021, doi: 10.1111/LUTS.12399,.
CAPÍTULO IX
Aspectos Pediátricos
Francisco de la Cerda1, Gloria Fraga2
- Servicio de Nefrología, Hospital Virgen del Rocío, Sevilla.
- Servicio de Nefrología, Hospital de Sant Pau, Barcelona.
La coordinación de la traducción de las guías KDIGO de PQRAD, realizada por María Vanessa Pérez Gómez y Mónica Furlano, cuenta con el apoyo de los proyectos (PI22/01168, PI24/0083) financiados por el Instituto de Salud Carlos III (ISCIII) y cofinanciado por la Unión Europea; así como por el programa RICORS del ISCIII para RICORS2040 (RD21/0005/0001, RD21/0005/0006, RD24/0004/0001, RD24/0004/002) cofinanciados por la Unión Europea.
Este capítulo tiene como objetivo armonizar las prácticas actuales en el cuidado de niños con poliquistosis renal autosómica dominante (PQRAD) o en riesgo de desarrollarla (en el contexto de una posible herencia por un familiar afectado) y resaltar los principales aspectos en investigación pediátrica sobre PQRAD.
Diagnóstico de la PQRAD en niños
Punto de buena práctica 9.1.1: La PQRAD puede comenzar en la primera infancia o incluso en el periodo antenatal, aunque los síntomas clínicos rara vez se manifiestan en etapas tempranas de la vida. Las formas de PQRAD de inicio muy temprano (VEO-ADPKD, del inglés very-early-onset autosomal dominant polycystic kidney disease) y de inicio temprano (EO-ADPKD, del inglés early-onset autosomal dominant polycystic kidney disease) son subentidades raras y diferenciadas de PQRAD (Tabla 1).
Aunque las complicaciones clínicas de la PQRAD no suelen ser evidentes en la infancia, la enfermedad estructural renal está presente desde edades tempranas y puede detectarse incluso en estudios de imagen prenatales.1 Aunque es poco frecuente, los niños pueden presentar características clínicas graves que imiten la poliquistosis renal autosómica recesiva, incluyendo riñones aumentados de tamaño, quistes con oligo- o anhidramnios, hipoplasia pulmonar, hipertensión arterial (HTA) y/o un filtrado glomerular (FG) disminuído al nacimiento.
Aunque no existen definiciones validadas, los criterios aceptados para definir VEO-ADPKD y EO-ADPKD se incluyen en la Tabla 1. Es importante resaltar que, para establecer el diagnóstico, estas entidades deben acompañarse de afectación clínica (como HTA, disminución del FG, oligohidramnios); es decir, el hallazgo aislado de riñones con quistes o aumentados de tamaño, a una edad específica, no es suficiente para justificar el uso de la terminología VEO o EO.
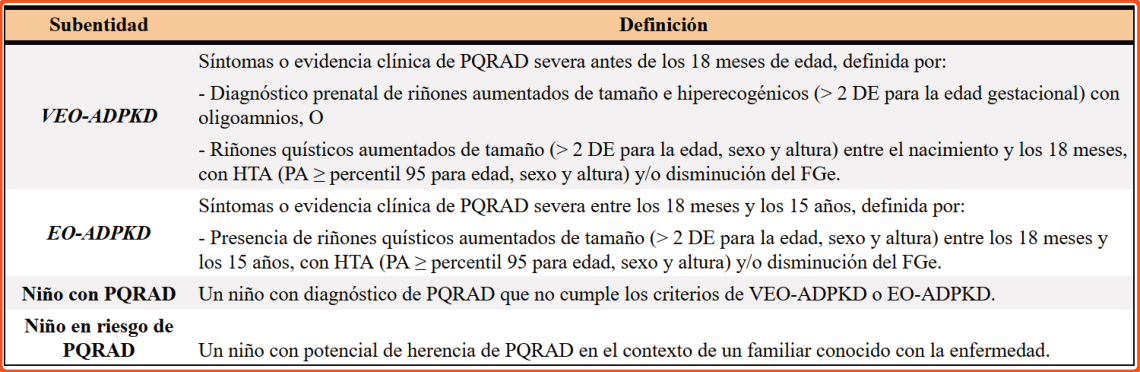
Los niños con VEO-ADPKD tienen mayor probabilidad de desarrollar HTA y de progresar a un filtrado glomerular estimado (FGe) <90 mL/min/1.73 m² durante la adolescencia, en comparación con el resto de PQRAD diagnosticadas en la infancia.2 Los fenotipos muy graves en la infancia temprana suelen deberse a combinaciones de mutaciones en más de un gen de PQRAD, lo cual es infrecuente (ver Capítulo 1).
En niños, la información debe presentarse de manera adecuada a su capacidad de entendimiento. Es importante tener en cuenta los posibles cursos clínicos de la enfermedad y las implicaciones psicosociales de un diagnóstico temprano para el niño y su familia, pero también valorar los posibles beneficios clínicos derivados de dicho diagnóstico.
Punto de buena práctica 9.1.4: La ecografía es el método de imagen de elección para diagnosticar la PQRAD en niños.
Punto de buena práctica 9.1.5: Se recomienda informar a las personas en riesgo y sus familiares de que la presencia de un solo quiste renal en un niño (<15 años) con antecedentes familiares de PQRAD es altamente sugestiva del diagnóstico de PQRAD (ver Figura 2).
Punto de buena práctica 9.1.6: Se recomienda informar a las personas en riesgo y sus familiares de que un examen ecográfico en el que no se detecten quistes no descarta la PQRAD en niños y adolescentes en riesgo (ver Figura 2). Punto de buena práctica 9.1.7: Se recomienda realizar una ecografía a los padres (o a los abuelos si los padres tienen menos de 40 años) como parte del estudio diagnóstico en niños con quistes renales que no tienen antecedentes familiares de PQRAD (ver Figura 2).
Punto de buena práctica 9.1.8: Se recomienda considerar el diagnóstico diferencial de quiste simple benigno en aquellos niños con un quiste renal aislado, sin antecedentes familiares y cuyos padres (o abuelos, en el caso de que los padres tengan menos de 40 años) no presenten quistes en la ecografía.
La ecografía sigue siendo el método preferido para diagnosticar y monitorizar a los niños con PQRAD, ya que es rentable, indolora, ampliamente disponible, no irradia ni requiere sedación y tiene una alta sensibilidad y especificidad diagnóstica.2,3,4,5,6,7 La detección de incluso un solo quiste en niños menores de 15 años con antecedentes familiares de PQRAD es altamente sugestiva de PQRAD,8 dado que la incidencia de quistes simples en esta edad es baja.9
En casos de ausencia de antecedentes familiares se debe plantear la realización de una ecografía a los padres. Si los padres tienen menos de 40 años, realizar una ecografía de los abuelos puede ser útil, ya que en personas con PQRAD leve (no diagnosticada), es posible que no se detecten quistes antes de los 40 años (ver Capítulo 1). Las familias deben ser informadas de que un resultado ecográfico negativo (sin quistes visibles) en niños y adolescentes no descarta la PQRAD.3
Punto de buena práctica 9.1.9: Se recomienda ofrecer la realización de pruebas genéticas a niños con VEO-ADPKD o presentaciones atípicas de PQRAD.
Las mutaciones bialélicas o digenéticas pueden estar presentes en casos de presentaciones más graves (como VEO-ADPKD o casos con daño estructural renal severo relativo a la edad). También pueden presentarse formas atípicas de PQRAD, como quistes unilaterales múltiples que evolucionan a enfermedad renal quística bilateral, o quistes extrarrenales -como los quistes hepáticos-, autismo, diabetes, etc, que representan comorbilidades inusuales en niños con mutaciones en PKD1 o PKD2. En estos casos, las pruebas genéticas pueden ser especialmente valiosas para clarificar el diagnóstico, el pronóstico y las posibles comorbilidades asociadas.
Punto de buena práctica 9.1.10: Se recomienda ofrecer la realización de pruebas genéticas a niños con riñones quísticos que no tienen antecedentes familiares de PQRAD.
Las modernas técnicas de secuenciación masiva deben utilizarse en niños con VEO-ADPKD, aquellos con evolución o presentaciones atípicas de PQRAD y en casos con riñones quísticos que no tengan antecedentes familiares.3 Las variantes bialélicas o monoalélicas en los genes PKD, especialmente PKD1, han sido identificadas en personas con VEO-ADPKD y fenotipos severos.10-17 Además, existen múltiples genes asociados con fenotipos de enfermedad renal quística que deberían considerarse en paneles genéticos, como se describe en el Capítulo 1 de esta guía.
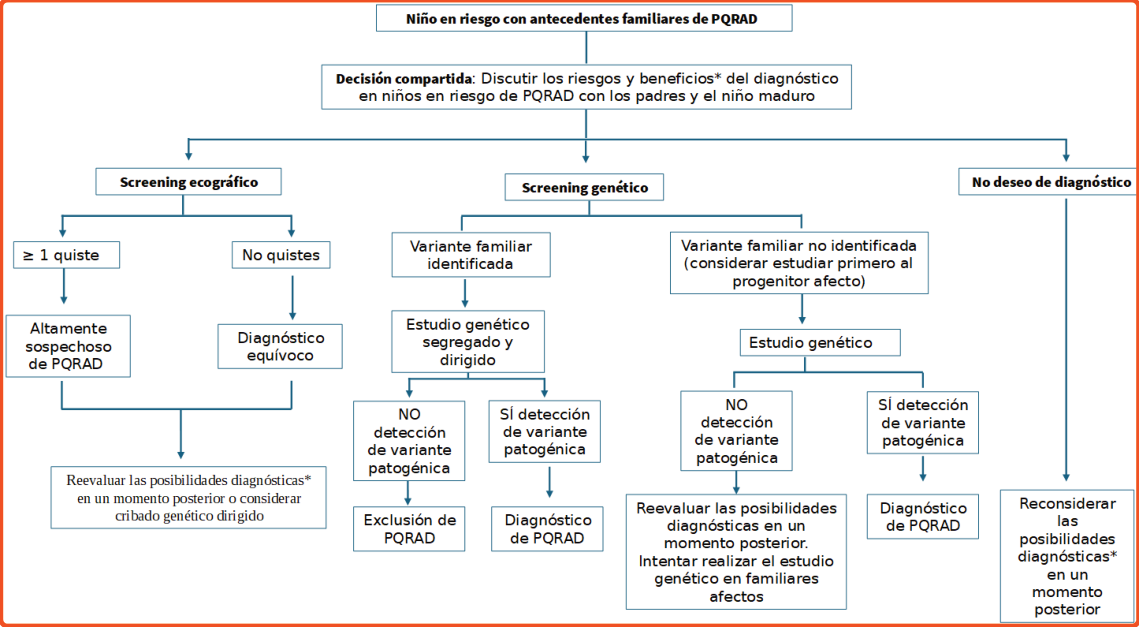
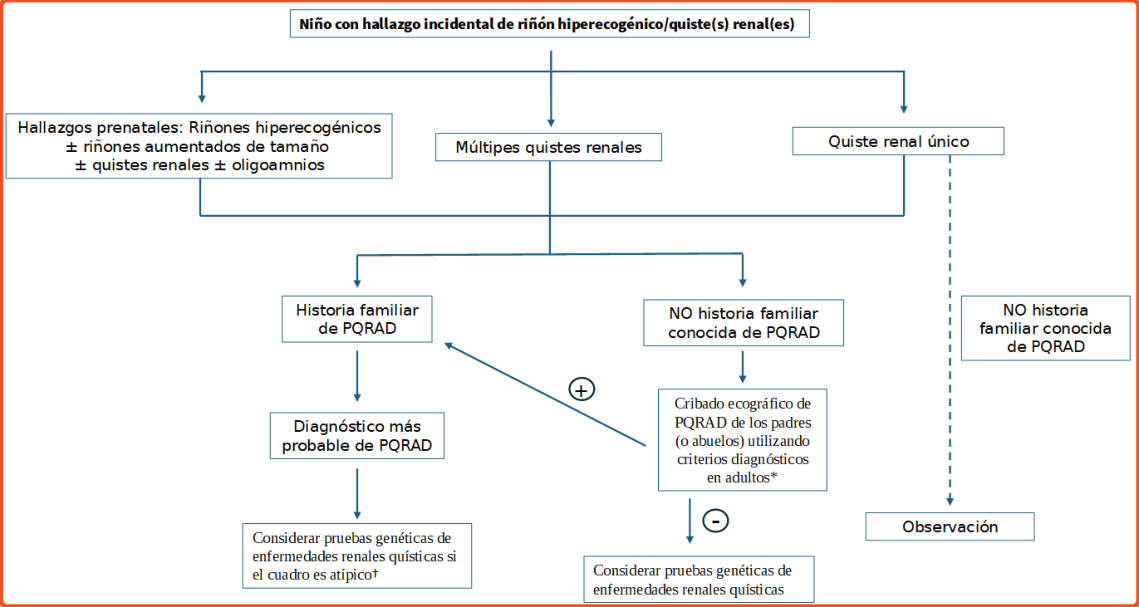
Control de la presión arterial (PA) en niños y adolescentes con
PQRAD
Punto de buena práctica 9.2.1: Se recomienda tomar la PA en la consulta anualmente desde el nacimiento, en niños y adolescentes diagnosticados o en riesgo de PQRAD.
Punto de buena práctica 9.2.2: Se recomienda realizar una monitorización ambulatoria de la PA (MAPA) anual siguiendo las recomendaciones sobre objetivo de PA en niños con enfermedad renal crónica (ERC), en aquellos niños y adolescentes (con edad ≥5 años y altura ≥120 cm) con PQRAD y PA medida en consulta ≥ percentil 75 para edad, sexo y altura.
Punto de buena práctica 9.2.3: Se recomienda realizar una MAPA anual en niños y adolescentes (con edad ≥5 años y altura ≥120 cm) con PQRAD de inicio temprano (EO-ADPKD) o muy temprano (VEO-ADPKD).
Punto de buena práctica 9.2.4: Si no se dispone de MAPA, la medición rutinaria de la PA en consulta y la medición domiciliaria de la PA son alternativas aceptables.
Punto de buena práctica 9.2.5: En la evaluación de la HTA en niños y adolescentes en riesgo o diagnosticados de PQRAD se debe considerar la posibilidad de causas primarias u otras causas secundarias de HTA.
La HTA (definida como PA ≥ percentil 95 para edad, sexo y altura, o ≥130/80 mmHg en adolescentes mayores de 13 años) afecta al 20-40% de los niños y adolescentes con PQRAD, aumenta con la edad y es más prevalente en este grupo de pacientes que en la población pediátrica general (<5%).18,19,20,21 Se ha descrito una correlación positiva entre la PA y el volumen total renal y quístico, medido por ultrasonido y resonancia magnética, en niños y jóvenes de 4-22 años con PQRAD.22,23,24
Niños con PQRAD y PA en rango normal-alto (percentil 75-95) o con PA <75 percentil y ≥10 quistes renales en la ecografía tienen un riesgo aumentado de desarrollar HTA en los siguientes cinco años.22 Los niños con PQRAD e HTA presentan un crecimiento renal más rápido y una disminución acelerada de la función renal en comparación con sus pares normotensos.22
El hallazgo de HTA en un niño en riesgo de PQRAD justifica la realización de estudios de imagen renal. Los posibles resultados, riesgos y beneficios de la ecografía renal deben discutirse con los pacientes pediátricos con PQRAD que tengan madurez suficiente y con sus padres o tutores antes de realizar el estudio.
Los niños y adolescentes con PQRAD y valores de PA normal-alta (percentil 75-95 según edad, sexo y talla) probablemente presenten un mayor riesgo de enfermedad renal y cardiovascular en la edad adulta en comparación con aquellos con PA más baja. El índice de masa del ventrículo izquierdo (LVMI, del inglés left ventricular mass index) está elevado en niños y adolescentes con PQRAD y PA normal-alta, siendo comparable al de aquellos con HTA diagnosticada.24 Además, más del 50% de los niños y adolescentes con PQRAD y PA normal-alta desarrollarán HTA en los siguientes cinco años.22 Por lo tanto, se recomienda una evaluación más detallada de la PA en niños y adolescentes con PQRAD con PA > p75. En pacientes en riesgo de PQRAD que presenten una PA ≥ p75 se recomienda hacer un seguimiento anual para identificar precozmente la posible HTA.
Cuando esté disponible, se puede utilizar la MAPA en niños mayores de 5 años y con una estatura superior a 120 cm, siendo el método preferido para diagnosticar HTA y evaluar la eficacia del tratamiento antihipertensivo en población pediátrica.25 Las principales ventajas de la MAPA incluyen la detección de HTA de bata blanca y la evaluación de los patrones circadianos de la PA.26 Un porcentaje significativo de niños y adolescentes con PQRAD presentan HTA nocturna aislada o un patrón non-dipping, condiciones que requieren tratamiento y que no serían identificadas con mediciones de PA en consulta.20 De hecho, la hipertensión nocturna aislada con PA diurna normal se ha observado en el 16-18% de los niños con PQRAD.20,21
La frecuencia de la realización de MAPA dependerá de la disponibilidad local, los valores de PA en consulta o en el hogar y/o el uso de tratamiento antihipertensivo. No obstante, al igual que en las recomendaciones para niños y adolescentes con ERC,27 bajo un enfoque óptimo se debería realizar una MAPA de rutina en niños y adolescentes con PQRAD con PA > p75, y realizar un seguimiento anual mediante MAPA en aquellos con HTA establecida.
Debido al mayor riesgo de HTA y de progresión del deterioro de la función renal, en niños y adolescentes con VEO-ADPKD y EO-ADPKD2,8,28 se recomienda realizar una MAPA anual, especialmente si tienen una PA ≥ p75.
Si la MAPA no está disponible, la medición rutinaria de la PA en consulta o la monitorización domiciliaria de la PA son alternativas aceptables.
Se recomienda una evaluación cuidadosa de las posibles etiologías y factores contribuyentes a la elevación de la PA en niños y adolescentes con diagnóstico o en riesgo de PQRAD y con HTA, ya que pueden estar presentes otras causas secundarias (por ejemplo, estenosis de la arteria renal o coartación aórtica) o HTA primaria.25
En aquellos niños y adolescentes en quienes la HTA parece estar relacionada con la PQRAD, las intervenciones dietéticas y el ejercicio continúan siendo factores clave en su manejo, para modular el riesgo cardiovascular a largo plazo.
Punto de buena práctica 9.2.6: Realizar ecocardiografía para descartar hipertrofia ventricular izquierda (HVI) en niños y adolescentes con PQRAD e HTA.
Los niños y adolescentes con PQRAD tienen una mayor probabilidad de presentar un LVMI elevado en comparación con niños y adolescentes sanos con una PA equivalente.29 Asimismo, existe una buena correlación entre la PA sistólica y diastólica y el LVMI en niños y adolescentes con PQRAD, incluso en aquellos con valores de PA normales.24
Un hallazgo importante es que los niños y adolescentes con PQRAD y PA normal-alta muestran un incremento en el LVMI similar al de aquellos con PQRAD y HTA, siendo significativamente mayor que el de los pacientes con PA por debajo del percentil 75.24 Estas observaciones sugieren que los niños y adolescentes con PQRAD pueden estar en riesgo de desarrollar complicaciones cardiovasculares de inicio temprano.
La detección de HVI enfatiza la necesidad de un control estricto de la PA y justifica un seguimiento ecocardiográfico más frecuente para asegurar la resolución adecuada de la HVI.
Recomendación 9.2.1: Se recomienda intentar un objetivo de PA ≤ p50 para edad, sexo y altura o ≤110/70 mmHg en adolescentes con PQRAD e HTA (Grado de recomendación 1D).
Esta recomendación enfatiza los beneficios potenciales de un control riguroso de la HTA para retrasar la progresión de la enfermedad renal y cardiovascular en niños y adolescentes con PQRAD, a pesar del posible aumento de la exposición a los fármacos antihipertensivos y sus posibles efectos secundarios como mareos o efectos psicológicos por el consumo diario de múltiples medicamentos. Justificación
El control de la HTA ha demostrado retrasar la progresión de la enfermedad renal en niños. Además, los estudios en adultos han demostrado que el control estricto de la PA enlentece el crecimiento del volumen total renal en pacientes con PQRAD. En presencia de HVI está indicado un control estricto de la PA. Sin embargo, esta estrategia puede llevar a una exposición temprana y prolongada a la terapia antihipertensiva en niños y adolescentes con PQRAD, con sus potenciales efectos adversos. No obstante, dado los posibles beneficios en personas con PQRAD, incluyendo la reducción del riesgo de ERC y enfermedad cardiovascular a largo plazo, el grupo de trabajo recomienda un objetivo de PA ≤ p50 para edad, sexo y talla en niños, o ≤ 110/70 mmHg en adolescentes.
Recomendación 9.2.2: Se recomienda el uso de inhibidores del sistema renina-angiotensina
(iSRA), como los inhibidores de la enzima convertidora de angiotensina (IECA) o los antago nistas de los receptores de angiotensina-II (ARA-II), como terapia farmacológica de primera línea para la HTA en niños y adolescentes con PQRAD (Grado de recomendación 1D).
Esta recomendación otorga un alto valor a los beneficios potenciales del tratamiento de la HTA con iSRA sobre otras clases de antihipertensivos, debido a su efecto en la ralentización de la progresión del deterioro de la función renal y la enfermedad cardiovascular en niños y adolescentes con PQRAD. Al mismo tiempo, se asigna un valor relativamente menor a los posibles efectos adversos y otros riesgos asociados con estos medicamentos.
Información clave
Balance entre riesgos y beneficios
El bloqueo del sistema renina-angiotensina-aldosterona (SRAA) es el mecanismo preferido para el manejo de la HTA en la ERC pediátrica G2-G4, y se ha propuesto como abordaje clave en el tratamiento de la HTA en la PQRAD. La sobreactivación del SRAA debido al efecto mecánico de la expansión de los quistes renales es un factor clave en el desarrollo de la HTA.
El bloqueo del SRAA tiene un papel importante en la mitigación de la hiperfiltración glomerular, una característica común y temprana de la PQRAD en niños y adolescentes.30,31 Se ha demostrado que alcanzar un objetivo de PA en el percentil 50 con IECA o ARA-II en niños y adolescentes con PA normal-alta (percentil 75-95) reduce la progresión de la disminución del FGe y el aumento del LVMI en comparación con un objetivo de PA más conservador.22Aunque no hay estudios que comparen diferentes regímenes antihipertensivos en niños y adolescentes con PQRAD, el grupo de trabajo acordó que el bloqueo del SRAA con IECA o ARA-II es la estrategia de primera línea para el manejo de la HTA en este grupo.
Estos fármacos son ampliamente utilizados y han demostrado buena eficacia con un perfil de seguridad aceptable en niños y adolescentes con HTA, proteinuria e hiperfiltración glomerular, incluyendo aquellos con PQRAD.22,32,33,34,35
Valores y preferencias
No hay evidencia que demuestre superioridad de IECA sobre ARA-II o viceversa en niños y adolescentes con PQRAD. La elección entre ellos dependerá de factores como la preferencia del paciente y la familia, el coste, la disponibilidad del medicamento (incluyendo presentaciones líquidas disponibles para niños que no pueden tragar comprimidos), el perfil de efectos adversos y la experiencia local en su prescripción. Un efecto adverso importante de los IECA es la tos inducida, que afecta hasta un 10% de los pacientes.
Consideraciones para la implementación
Los IECA y ARA-II pueden causar hipotensión, hiperpotasemia, aumento de la creatinina sérica y otros efectos adversos conocidos. Por ello, se recomienda una monitorización periódica de la PA, electrolitos y función renal en niños y adolescentes que reciben estos medicamentos.
El riesgo de disminución aguda del FGe es particularmente preocupante en pacientes con estenosis de la arteria renal o en pacientes con un FGe <30 mL/min/1.73 m². Además, estos fármacos pueden tener efectos adversos en el desarrollo fetal, por lo que deben evitarse durante el embarazo. Es fundamental educar a pacientes, padres y cuidadores y, en el caso de adolescentes, asesorar sobre los riesgos de su uso en caso de embarazo. Por ello, estos medicamentos deben ser prescritos por profesionales con experiencia en su uso.
Justificación
El control de la HTA en niños y adolescentes ha demostrado reducir el riesgo de ERC y enfermedad cardiovascular a largo plazo. Aunque no hay estudios en niños con PQRAD que comparen diferentes estrategias de manejo antihipertensivo, el control de la PA ha demostrado ser beneficioso en esta enfermedad.
Dado que los IECA y ARA-II son fármacos ampliamente utilizados, seguros y accesibles, el bloqueo del SRAA con éstos es la estrategia recomendada en la HTA de niños y adolescentes con PQRAD.
Punto de práctica 9.2.7: El manejo de la HTA debe estar a cargo de un nefrólogo pediátrico u otro experto local.
Los nefrólogos pediátricos están especialmente capacitados para manejar la HTA en niños con PQRAD y, cuando estén disponibles, deben asumir la responsabilidad de este aspecto del tratamiento.
Evaluación del seguimiento en niños con PQRAD
Punto de buena práctica 9.3.1: La monitorización de la progresión de la enfermedad renal en niños con PQRAD debe de adaptarse en función de las indicaciones clínicas como la PA, la función renal, los estudios de orina y la ecografía (Figura 3).
Punto de buena práctica 9.3.2: No realizar un cribado rutinario de manifestaciones extrarrenales como quistes hepáticos, pancreáticos o esplénicos, valvulopatía cardíaca o aneurismas intracraneales en niños y adolescentes con PQRAD (Figura 3). Aplicar las recomendaciones de cribado de la edad adulta (Capítulo 6).
Punto de buena práctica 9.3.3: Evaluar las manifestaciones extrarrenales sólo cuando se presenten síntomas preocupantes o para diferenciar de otras enfermedades renales quísticas (Figura 3). Aplicar la evaluación de las manifestaciones extrarrenales a partir de la edad adulta (Capítulo 6).
Los quistes hepáticos se observan en menos de un 4% de niños con PQRAD sin que se hayan descrito casos con enfermedad hepática significativa.18,28,36 La prevalencia de quistes pancreáticos y esplénicos en niños con PQRAD es desconocida, pero se cree que es menos común que en el adulto. Por lo tanto, el cribado rutinario no está indicado en la infancia. Sin embargo, el cribado de la afectación hepática o del páncreas puede ser útil si los hallazgos clínicos requieren diferenciación de otras enfermedades quísticas renales como la PQRAR, formas atípicas de PQRAD (por ejemplo, debidas a variantes patogénicas en GANAB o ALG9), nefropatía HNF1B o en el caso de síntomas preocupantes.
Aunque estudios anteriores sugerían que el riesgo de enfermedad valvular cardíaca era mayor en niños con PQRAD,37 estudios más recientes han mostrado una baja frecuencia de esta enfermedad.22,38,39 Por lo tanto, el cribado de enfermedad valvular cardíaca debe de realizarse tan sólo en aquellos casos en los cuales la exploración cardíaca sea preocupante.
Los aneurismas intracraneales asociados a PQRAD son extremadamente raros en niños y el cribado rutinario no es necesario.
Punto de buena práctica 9.3.4: Manejar la infección del tracto urinario (ITU) en niños con PQRAD de acuerdo con las normas locales para niños sin PQRAD.
Debe considerarse minimizar el uso de fármacos nefrotóxicos, especialmente en los niños VEO-ADPKD y EO-ADPKD.
Punto de buena práctica 9.3.5: Realizar una evaluación diagnóstica con una ecografía para descartar la infección de quistes en niños con ITU con evolución atípica.
Punto de buena práctica 9.3.6: Evaluar el dolor abdominal en niños con PQRAD, teniendo en cuenta la complicación del quiste renal, además de otras causas comunes de dolor abdominal en la infancia. Minimizar el uso de antinflamatorios no esteroideos (AINEs) debido a la enfermedad renal subyacente.
Punto de buena práctica 9.3.7: Manejar la nefrolitiasis en niños con PQRAD igual que los niños sin PQRAD. Debe de evitarse el uso frecuente de AINEs.
Punto de buena práctica 9.3.8: La evaluación y el tratamiento de la proteinuria en niños con PQRAD o en riesgo de PQRAD debe de ser la misma que para los niños con otras enfermedades renales subyacentes.
La prevalencia de proteinuria fue del 20% en niños con PQRAD, en un metaanálisis reciente.19 Se ha planteado la preocupación de que este hallazgo pueda haber estado influido por un sesgo de selección en los centros de documentación. Sin embargo, la proteinuria es un factor de riesgo establecido y tratable de progresión a ERC en niños.40,41
Se recomiendan los IECA y los ARA-II para tratar la proteinuria en niños con ERC.27
Se aplican los mismos principios para tratar la proteinuria en niños con PQRAD que para los niños con otras enfermedades renales subyacentes. Se prioriza la medición en un laboratorio de la relación albúmina/creatinina en orina sobre la tira reactiva. Debe de excluirse la proteinuria ortostática.
Punto de buena práctica 9.3.9: No utilizar análogos de la vasopresina para tratar la enuresis nocturna en niños con o en riesgo de PQRAD.
La capacidad de concentración urinaria disminuye desde la infancia en personas con PQRAD, lo que puede contribuir potencialmente a la enuresis.18,42 No se dispone de datos sobre riesgos particulares asociados al tratamiento con desmopresina, pero dados los conocidos efectos de la vasopresina en el crecimiento de quistes y en la pérdida de tasa de filtración glomerular en adultos con PQRAD, debe evitarse el uso de análogos de la vasopresina siempre que sea posible en niños con y en riesgo de PQRAD.
Punto de buena práctica 9.3.10: Esperar y observar en niños con un quiste renal único con PA y hallazgos urinarios normales, historia familiar negativa para PQRAD y ecografía negativa en los padres.
Aunque los quistes renales aislados son poco frecuentes en niños,9 los estudios sobre incidencia y prevalencia se realizaron, principalmente, en las décadas de los años 1980 y 1990.3 La nueva tecnología ecográfica puede ser más sensible a la hora de identificar quistes pequeños, llevando a un incremento en la detección de quistes simples aislados en niños. Las mediciones de la PA en estos niños deben de obtenerse, al menos, una vez al año. La ecografía puede repetirse cada 3 años. Los quistes complicados son muy raros en los niños, pero los quistes ecográficos atípicos requieren un estudio diagnóstico más exhaustivo, como sugieren Gimpel et al.43
Dieta y estilo de vida en niños con PQRAD
Punto de buena práctica 9.4.1: Fomentar e implementar medidas de estilo de vida saludable en niños con y en riesgo de PQRAD (Figuras 3 y 4).
Punto de buena práctica 9.4.2: Los niños con PQRAD deben seguir las recomendaciones generales para una dieta saludable, de acuerdo con las guías de la Organización Mundial de la Salud (OMS), y deben mantener un peso corporal saludable.
Punto de buena práctica 9.4.3: Los niños con PQRAD e HTA o ERC deben seguir las mismas dietas y actividades físicas recomendadas para todos los niños con HTA o ERC.
El peso corporal elevado y la obesidad se han identificado como factores de riesgo independientes para la progresión de la enfermedad en adultos con PQRAD.44,45 Ningún estudio ha evaluado el impacto del índice de masa corporal (IMC) en la progresión de la PQRAD en niños. Sin embargo, la obesidad infantil se asocia con la obesidad en la vida adulta y con complicaciones cardiovasculares posteriores.46,47 Además, un IMC elevado y la obesidad se han vinculado con la aparición de ERC, HTA y el desarrollo de síndrome metabólico.48,49 Se debe recomendar un estilo de vida saludable con ejercicio regular, evitar fumar, evitar fármacos nefrotóxicos y una dieta saludable con una ingesta calórica y de líquidos adecuada desde las primeras etapas de la PQRAD, y se debe promover un IMC normal desde la infancia.8,48
El niño en crecimiento no debe seguir dietas que incluyan una baja ingesta de proteínas o restricción calórica para el manejo de la PQRAD. Los niños con PQRAD deben seguir recomendaciones generales para una dieta saludable, de acuerdo con las guías de la OMS, y deben mantener un peso corporal saludable.
Los niños con PQRAD e HTA o ERC deben seguir una dieta de acuerdo con las pautas para todos los niños con HTA o ERC.27,50
Los niños y los tutores deben saber que el sangrado de quistes asociado con los deportes de contacto rara vez ocurre, pero es más probable en el contexto de nefromegalia. Si después de practicar un determinado deporte o actividad física se produce hematuria macroscópica de forma repetida, se debe evitar esa actividad.
Modelos óptimos de atención para niños con PQRAD
Punto de buena práctica 9.5.1: A medida que los niños entran en la adultez joven, se debe desarrollar un proceso formal de transición para todos los niños diagnosticados o en riesgo de padecer ADPKD. Se recomienda la evaluación de manifestaciones extrarrenales, según lo indicado en el Capítulo 6.
Se han publicado recomendaciones para el proceso de transición de la atención pediátrica a la atención de adultos en el caso de niños afectados por enfermedad renal, incluidas las guías de colaboración de la Sociedad Internacional de Nefrología/ Asociación Internacional de Nefrología Pediátrica (International Society of Nephrology [ISN]/International Pediatric Nephrology Association [IPNA]).51,52 Aunque la mayoría de los estudios sobre la transición en personas con ERC se han realizado en un entorno de trasplante de riñón,53 también se han realizado informes alentadores de programas de transición estructurados y exitosos en entornos no relacionados con trasplantes.54 La importancia de una transición planificada para aquellos afectados por PQRAD y otras enfermedades renales quísticas es cada vez más evidente.55 Dado que no se ha establecido un enfoque estándar o consensuado para la transición desde la nefrología pediátrica a la nefrología de adultos, esta transición debe individualizarse según las necesidades del paciente, la familia y el entorno clínico (Figura 5).
En esta importante coyuntura clínica, la planificación familiar y las manifestaciones extrarrenales adquieren mayor importancia (Capítulos 6 y 8). Además, como la PQRAD es una enfermedad relativamente común y de progresión lenta, los niños que pasan a la atención de adultos no necesariamente necesitan ser tratados en un centro especializado en PQRAD. Sin embargo, se alienta a los cuidadores a mantenerse informados sobre los estudios de investigación activos y las terapias novedosas para apoyar la atención óptima y la participación en los estudios de investigación de los adultos jóvenes con PQRAD. Este proceso puede implicar alentar la participación en organizaciones o grupos de apoyo a pacientes, como se sugiere para otras personas con PQRAD (Capítulo 10).
Punto de buena práctica 9.5.2: Los nefrólogos pueden empoderar a los padres y abuelos afectados por PQRAD para que hablen sobre la enfermedad con sus hijos y nietos afectados o en riesgo.
Punto de buena práctica 9.5.3: Actualmente, no hay suficiente evidencia para respaldar el uso de terapias específicas o modificadoras de la enfermedad para la PQRAD en niños más allá del tratamiento antihipertensivo.
No existe evidencia suficiente, en este momento, para respaldar el uso de ningún tratamiento específico o modificador de la enfermedad para la PQRAD, incluido el uso de tolvaptán, en niños afectados56,57,58 aunque un único ensayo controlado aleatorizado ha indicado la tolerabilidad del tolvaptán y sugiere un efecto potencial sobre la expansión anual del volumen renal total.59
Un ensayo de curcumina no mostró beneficios en niños afectados por PQRAD.60 Sin embargo, un único ensayo sobre el uso de pravastatina en niños y adultos jóvenes resultó en un aumento significativamente más lento del volumen renal total ajustado a la talla con el tiempo, en comparación con el placebo.61 Se requieren más ensayos.
También se requieren ensayos específicos en niños antes de que se pueda esperar que el beneficio identificado en adultos se extienda definitivamente a los niños afectados en ciertos escenarios. Los niños y las familias, si son elegibles, podrían considerar la posibilidad de inscribirse en ensayos clínicos de PQRAD. Aunque se prevén pocos nuevos ensayos sobre PQRAD a corto plazo para personas menores de 18 años, se deben fomentar. Además, se recomienda cumplir con las aprobaciones, regulaciones y licencias de medicamentos locales, aunque pueden darse situaciones matizadas en las que se pueda dar una consideración individualizada dentro de las vías de aprobación o accesos locales a otros usos de agentes terapéuticos en niños y adolescentes.
Recomendaciones de investigación
- Se necesitan estudios para validar la definición de VEO-ADPKD y EO-ADPKD y también se necesita un análisis de su relevancia clínica y evolución natural.
- Se necesitan estudios para evaluar el método más preciso para estimar el FG en niños con PQRAD.
- Se necesitan investigaciones para comprender mejor la evolución natural de la enfermedad (incluyendo la evolución del FG) en niños con PQRAD.
- Se necesitan investigaciones para evaluar la prevalencia de proteinuria en niños con PQRAD, y a qué edad y en qué subgrupos se detecta la proteinuria.
- Se debe realizar una evaluación para definir mejor la progresión rápida de la enfermedad en niños con PQRAD.
- Se necesitan estudios para evaluar el papel de la obesidad en la progresión rápida de la PQRAD en la infancia.
- Se necesitan estudios para examinar el impacto de variantes genéticas adicionales en el pronóstico de los niños con PQRAD.
- Se necesitan estudios para evaluar el impacto del tratamiento temprano y agresivo de la HTA durante la niñez en la progresión de la enfermedad PQRAD a una edad posterior.
- Se necesitan estudios para evaluar el impacto de la PA normal-alta (percentil 75-95) en el riesgo renal y cardiovascular en niños con PQRAD.
- Se necesitan estudios para determinar si el crecimiento anual del volumen renal es importante para el seguimiento de la progresión de la enfermedad en niños con PQRAD.
- Se necesitan estudios para evaluar la relevancia del uso de estatinas en el crecimiento del volumen renal total en niños.
- Se necesitan investigaciones para evaluar qué grupo de niños con PQRAD incluye los mejores candidatos para ensayos clínicos.
- Se necesitan estudios para evaluar el enfoque de consenso actualizado y validado para una transición de pediatría a la adultez dentro de la nefrología, específicamente en relación con la PQRAD.
Bibliografía
- Grantham JJ. Rationale for early treatment of polycystic kidney disease. Pediatr Nephrol. 2015 Jul;30(7):1053-62. doi: 10.1007/s00467-014-2882-8. Epub 2014 Jul 15. PMID: 25022529.
- Nowak KL, Cadnapaphornchai MA, Chonchol MB, Schrier RW, Gitomer B. Long-Term Outcomes in Patients with Very-Early Onset Autosomal Dominant Polycystic Kidney Disease. Am J Nephrol. 2016;44(3):171-
- doi: 10.1159/000448695. Epub 2016 Aug 23. PMID: 27548646; PMCID: PMC5098215.
- Gimpel C, Bergmann C, Bockenhauer D, Breysem L, Cadnapaphornchai MA, Cetiner M, Dudley J, Emma F, Konrad M, Harris T, Harris PC, König J, Liebau MC, Marlais M, Mekahli D, Metcalfe AM, Oh J, Perrone RD, Sinha MD, Titieni A, Torra R, Weber S, Winyard PJD, Schaefer F. International consensus statement on the diagnosis and management of autosomal dominant polycystic kidney disease in children and young people. Nat Rev Nephrol. 2019 Nov;15(11):713-726. doi: 10.1038/s41581-019-0155-2. PMID: 31118499; PMCID: PMC7136168.
- Reed B, Nobakht E, Dadgar S, Bekheirnia MR, Masoumi A, Belibi F, Yan XD, Cadnapaphornchai M, Schrier RW. Renal ultrasonographic evaluation in children at risk of autosomal dominant polycystic kidney disease. Am J Kidney Dis. 2010 Jul;56(1):50-6. doi: 10.1053/j.ajkd.2010.02.349. Epub 2010 May 8. PMID: 20452711.
- Breysem L, De Rechter S, De Keyzer F, Smet MH, Bammens B, Van Dyck M, Hofmans M, Oyen R, Levtchenko E, Mekahli D. 3DUS as an alternative to MRI for measuring renal volume in children with autosomal dominant polycystic kidney disease. Pediatr Nephrol. 2018 May;33(5):827-835. doi: 10.1007/s00467-017-3862-6. Epub 2018 Jan 6. PMID: 29306987.
- Gimpel C, Avni FE, Bergmann C, Cetiner M, Habbig S, Haffner D, König J, Konrad M, Liebau MC, Pape L, Rellensmann G, Titieni A, von Kaisenberg C, Weber S, Winyard PJD, Schaefer F. Perinatal Diagnosis, Management, and Follow-up of Cystic Renal Diseases: A Clinical Practice Recommendation With Systematic Literature Reviews. JAMA Pediatr. 2018 Jan 1;172(1):74-86. doi: 10.1001/jamapediatrics.2017.3938. PMID: 29181500.
- Liebau MC, Serra AL. Looking at the (w)hole: magnet resonance imaging in polycystic kidney disease. Pediatr Nephrol. 2013 Sep;28(9):1771-83. doi: 10.1007/s00467-012-2370-y. Epub 2012 Dec 14. PMID: 23239392.
- Gimpel C, Bergmann C, Mekahli D. The wind of change in the management of autosomal dominant polycystic kidney disease in childhood. Pediatr Nephrol. 2022 Mar;37(3):473-487. doi: 10.1007/s00467-021-04974-4. Epub 2021 Mar 7. Erratum in: Pediatr Nephrol. 2022 Mar;37(3):687-688. doi: 10.1007/s00467-021-05207-4. PMID: 33677691; PMCID: PMC8921141.
- McHugh K, Stringer DA, Hebert D, Babiak CA. Simple renal cysts in children: diagnosis and follow-up with US. Radiology. 1991 Feb;178(2):383-5. doi: 10.1148/radiology.178.2.1987597. PMID: 1987597.
- Iliuta IA, Kalatharan V, Wang K, Cornec-Le Gall E, Conklin J, Pourafkari M, Ting R, Chen C, Borgo AC, He N, Song X, Heyer CM, Senum SR, Hwang YH, Paterson AD, Harris PC, Khalili K, Pei Y. Polycystic Kidney Disease without an Apparent Family History. J Am Soc Nephrol. 2017 Sep;28(9):2768-2776. doi: 10.1681/ASN.2016090938. Epub 2017 May 18. PMID: 28522688; PMCID: PMC5576926.
- Vujic M, Heyer CM, Ars E, Hopp K, Markoff A, Orndal C, Rudenhed B, Nasr SH, Torres VE, Torra R, Bogdanova N, Harris PC. Incompletely penetrant PKD1 alleles mimic the renal manifestations of ARPKD. J Am Soc Nephrol. 2010 Jul;21(7):1097-102. doi: 10.1681/ASN.2009101070. Epub 2010 Jun 17. PMID: 20558538; PMCID: PMC3152226.
- Bergmann C, von Bothmer J, Ortiz Brüchle N, Venghaus A, Frank V, Fehrenbach H, Hampel T, Pape L, Buske A, Jonsson J, Sarioglu N, Santos A, Ferreira JC, Becker JU, Cremer R, Hoefele J, Benz MR, Weber LT, Buettner R, Zerres K. Mutations in multiple PKD genes may explain early and severe polycystic kidney disease. J Am Soc Nephrol. 2011 Nov;22(11):2047-56. doi: 10.1681/ASN.2010101080. Epub 2011 Oct 27. PMID: 22034641; PMCID: PMC3279997.
- Audrézet MP, Corbiere C, Lebbah S, Morinière V, Broux F, Louillet F, Fischbach M, Zaloszyc A, Cloarec S, Merieau E, Baudouin V, Deschênes G, Roussey G, Maestri S, Visconti C, Boyer O, Abel C, Lahoche A, Randrianaivo H, Bessenay L, Mekahli D, Ouertani I, Decramer S, Ryckenwaert A, Cornec-Le Gall E, Salomon R, Ferec C, Heidet L. Comprehensive PKD1 and PKD2 Mutation Analysis in Prenatal Autosomal Dominant Polycystic Kidney Disease. J Am Soc Nephrol. 2016 Mar;27(3):722-9. doi: 10.1681/ASN.2014101051. Epub 2015 Jul 2. PMID: 26139440; PMCID: PMC4769188.
- Durkie M, Chong J, Valluru MK, Harris PC, Ong ACM. Biallelic inheritance of hypomorphic PKD1 variants is highly prevalent in very early onset polycystic kidney disease. Genet Med. 2021 Apr;23(4):689-697. doi: 10.1038/s41436-020-01026-4. Epub 2020 Nov 10. PMID: 33168999; PMCID: PMC9782736.
- Al-Hamed MH, Alsahan N, Rice SJ, Edwards N, Nooreddeen E, Alotaibi M, Kurdi W, Alnemer M, Altaleb N, Ali W, Al-Numair N, Almejaish N, Sayer JA, Imtiaz F. Bialleleic PKD1 mutations underlie early-onset autosomal dominant polycystic kidney disease in Saudi Arabian families. Pediatr Nephrol. 2019 Sep;34(9):1615-1623. doi: 10.1007/s00467-019-04267-x. Epub 2019 May 11. PMID: 31079206.
- Losekoot M, Haarloo C, Ruivenkamp C, White SJ, Breuning MH, Peters DJ. Analysis of missense variants in the PKHD1-gene in patients with autosomal recessive polycystic kidney disease (ARPKD). Hum Genet. 2005 Nov;118(2):185-206. doi: 10.1007/s00439-005-0027-7. Epub 2005 Nov 15. PMID: 16133180.
- Halawi AA, Burgmaier K, Buescher AK, Dursun I, Erger F, Galiano M, Gessner M, Gökce I, Mekahli D, Mir S, Obrycki L, Shroff R, Stabouli S, Szczepanska M, Teixeira A, Weber LT, Wenzel A, Wühl E, Zachwieja K, Dötsch J, Schaefer F, Liebau MC. Clinical Characteristics and Courses of Patients With Autosomal Recessive Polycystic Kidney Disease-Mimicking Phenocopies. Kidney Int Rep. 2023 Apr 13;8(7):1449-1454. doi: 10.1016/j.ekir.2023.04.006. PMID: 37441483; PMCID: PMC10334384.
- Fick GM, Duley IT, Johnson AM, Strain JD, Manco-Johnson ML, Gabow PA. The spectrum of autosomal dominant polycystic kidney disease in children. J Am Soc Nephrol. 1994 Mar;4(9):1654-60. doi: 10.1681/ ASN.V491654. PMID: 8011974.
- Marlais M, Cuthell O, Langan D, Dudley J, Sinha MD, Winyard PJ. Hypertension in autosomal dominant polycystic kidney disease: a meta-analysis. Arch Dis Child. 2016 Dec;101(12):1142-1147. doi: 10.1136/ archdischild-2015-310221. Epub 2016 Jun 10. PMID: 27288429.
- Massella L, Mekahli D, Paripović D, Prikhodina L, Godefroid N, Niemirska A, Ağbaş A, Kalicka K, Jankauskiene A, Mizerska-Wasiak M, Afonso AC, Salomon R, Deschênes G, Ariceta G, Özçakar ZB, Teixeira A, Duzova A, Harambat J, Seeman T, Hrčková G, Lungu AC, Papizh S, Peco-Antic A, De Rechter S, Giordano U, Kirchner M, Lutz T, Schaefer F, Devuyst O, Wühl E, Emma F. Prevalence of Hypertension in Children with Early-Stage ADPKD. Clin J Am Soc Nephrol. 2018 Jun 7;13(6):874-883. doi: 10.2215/CJN.11401017. Epub 2018 Apr 19. PMID: 29674338; PMCID: PMC5989684.
- Seeman T, Dusek J, Vondrichová H, Kyncl M, John U, Misselwitz J, Janda J. Ambulatory blood pressure correlates with renal volume and number of renal cysts in children with autosomal dominant polycystic kidney disease. Blood Press Monit. 2003 Jun;8(3):107-10. doi: 10.1097/01.mbp.0000085762.28312.4a. PMID: 12900587.
- Cadnapaphornchai MA, McFann K, Strain JD, Masoumi A, Schrier RW. Prospective change in renal volume and function in children with ADPKD. Clin J Am Soc Nephrol. 2009 Apr;4(4):820-9. doi: 10.2215/ CJN.02810608. PMID: 19346430; PMCID: PMC2666428.
- Cadnapaphornchai MA, Masoumi A, Strain JD, McFann K, Schrier RW. Magnetic resonance imaging of kidney and cyst volume in children with ADPKD. Clin J Am Soc Nephrol. 2011 Feb;6(2):369-76. doi: 10.2215/CJN.03780410. Epub 2010 Nov 29. PMID: 21115621; PMCID: PMC3052228.
- Cadnapaphornchai MA, McFann K, Strain JD, Masoumi A, Schrier RW. Increased left ventricular mass in children with autosomal dominant polycystic kidney disease and borderline hypertension. Kidney Int. 2008 Nov;74(9):1192-6. doi: 10.1038/ki.2008.397. Epub 2008 Aug 20. PMID: 18716604; PMCID: PMC2574635.
- Flynn JT, Kaelber DC, Baker-Smith CM, et al; Subcommittee on Screening and Management of High Blood Pressure in Children. Clinical Practice Guideline for Screening and Management of High Blood Pressure in Children and Adolescents. Pediatrics. 2017;140(3):e20171904. Pediatrics. 2018 Sep;142(3):e20181739. doi: 10.1542/peds.2018-1739. Erratum for: Pediatrics. 2017 Sep;140(3):e20171904. doi: 10.1542/peds.2017-1904. PMID: 30177515.
- Flynn JT, Urbina EM, Brady TM, Baker-Smith C, Daniels SR, Hayman LL, Mitsnefes M, Tran A, Zachariah JP; Atherosclerosis, Hypertension, and Obesity in the Young Committee of the American Heart Association Council on Lifelong Congenital Heart Disease and Heart Health in the Young; Council on Cardiovascular Radiology and Intervention; Council on Epidemiology and Prevention; Council on Hypertension; and Council on Lifestyle and Cardiometabolic Health. Ambulatory Blood Pressure Monitoring in Children and Adolescents: 2022 Update: A Scientific Statement From the American Heart Association. Hypertension. 2022 Jul;79(7):e114-e124. doi: 10.1161/HYP.0000000000000215. Epub 2022 May 23. PMID: 35603599.
- Kidney Disease: Improving Global Outcomes (KDIGO) Blood Pressure Work Group. KDIGO 2021 Clinical Practice Guideline for the Management of Blood Pressure in Chronic Kidney Disease. Kidney Int. 2021 Mar;99(3S):S1-S87. doi: 10.1016/j.kint.2020.11.003. PMID: 33637192.
- Shamshirsaz AA, Reza Bekheirnia M, Kamgar M, Johnson AM, McFann K, Cadnapaphornchai M, Nobakhthaghighi N, Schrier RW. Autosomal-dominant polycystic kidney disease in infancy and childhood: progression and outcome. Kidney Int. 2005 Nov;68(5):2218-24. doi: 10.1111/j.1523-1755.2005.00678.x. Erratum in: Kidney Int. 2005 Dec;68(6):2936. Shamshirsaz, Abdollah [corrected to Abdollah Shamshirsaz, Alireza]; Bekheirnia, Reza M [corrected to Reza Bekheirnia, Mir]; Haghighi, NN [corrected to Nobakhthaghighi, Niloofar]. PMID: 16221221.
- Zeier M, Geberth S, Schmidt KG, Mandelbaum A, Ritz E. Elevated blood pressure profile and left ventricular mass in children and young adults with autosomal dominant polycystic kidney disease. J Am Soc Nephrol. 1993 Feb;3(8):1451-7. doi: 10.1681/ASN.V381451. PMID: 8490116.
- Helal I, Reed B, McFann K, Yan XD, Fick-Brosnahan GM, Cadnapaphornchai M, Schrier RW. Glomerular hyperfiltration and renal progression in children with autosomal dominant polycystic kidney disease. Clin J Am Soc Nephrol. 2011 Oct;6(10):2439-43. doi: 10.2215/CJN.01010211. Epub 2011 Sep 8. PMID: 21903987; PMCID: PMC3186452.
- Wong H, Vivian L, Weiler G, Filler G. Patients with autosomal dominant polycystic kidney disease hyperfiltrate early in their disease. Am J Kidney Dis. 2004 Apr;43(4):624-8. doi: 10.1053/j.ajkd.2003.12.026. PMID: 15042539.
- Burrello J, Erhardt EM, Saint-Hilary G, Veglio F, Rabbia F, Mulatero P, Monticone S, D’Ascenzo F. Pharmacological Treatment of Arterial Hypertension in Children and Adolescents: A Network Meta-Analysis. Hypertension. 2018 Aug;72(2):306-313. doi: 10.1161/HYPERTENSIONAHA.118.10862. Epub 2018 Jul 2. PMID: 29967035.
- Hardy ST, Urbina EM. Blood Pressure in Childhood and Adolescence. Am J Hypertens. 2021 Apr 2;34(3):242-249. doi: 10.1093/ajh/hpab004. PMID: 33821942; PMCID: PMC8022980.
- Klawitter J, McFann K, Pennington AT, Wang W, Klawitter J, Christians U, Schrier RW, Gitomer B, Cadnapaphornchai MA. Pravastatin Therapy and Biomarker Changes in Children and Young Adults with Autosomal Dominant Polycystic Kidney Disease. Clin J Am Soc Nephrol. 2015 Sep 4;10(9):1534-41. doi: 10.2215/CJN.11331114. Epub 2015 Jul 29. PMID: 26224879; PMCID: PMC4559520.
- Yoon EY, Davis MM, Rocchini A, Kershaw D, Freed GL. Medical management of children with primary hypertension by pediatric subspecialists. Pediatr Nephrol. 2009 Jan;24(1):147-53. doi: 10.1007/s00467-008-0970-3. Epub 2008 Sep 10. PMID: 18781337.
- Fick-Brosnahan GM, Tran ZV, Johnson AM, Strain JD, Gabow PA. Progression of autosomal-dominant polycystic kidney disease in children. Kidney Int. 2001 May;59(5):1654-62. doi: 10.1046/j.1523-1755.2001.0590051654.x. PMID: 11318935.
- Lanktree MB, Haghighi A, Guiard E, Iliuta IA, Song X, Harris PC, Paterson AD, Pei Y. Prevalence Estimates of Polycystic Kidney and Liver Disease by Population Sequencing. J Am Soc Nephrol. 2018 Oct;29(10):2593-2600. doi: 10.1681/ASN.2018050493. Epub 2018 Aug 22. PMID: 30135240; PMCID: PMC6171271.
- Savis A, Simpson JM, Kabir S, Peacock K, Beardsley H, Sinha MD. Prevalence of cardiac valvar abnormalities in children and young people with autosomal dominant polycystic kidney disease. Pediatr Nephrol. 2023 Mar;38(3):705-709. doi: 10.1007/s00467-022-05500-w. Epub 2022 Jun 28. PMID: 35763085.
- Chedid M, Hanna C, Zaatari G, Mkhaimer Y, Reddy P, Rangel L, Zubidat D, Kaidbay DN, Irazabal MV, Connolly HM, Senum SR, Madsen CD, Hogan MC, Zoghby Z, Harris PC, Torres VE, Johnson JN, Chebib FT. Congenital Heart Disease in Adults with Autosomal Dominant Polycystic Kidney Disease. Am J Nephrol. 2022;53(4):316-324. doi: 10.1159/000522377. Epub 2022 Mar 21. PMID: 35313307; PMCID: PMC9832580.
- ESCAPE Trial Group; Wühl E, Trivelli A, Picca S, Litwin M, Peco-Antic A, Zurowska A, Testa S, Jankauskiene A, Emre S, Caldas-Afonso A, Anarat A, Niaudet P, Mir S, Bakkaloglu A, Enke B, Montini G, Wingen AM, Sallay P, Jeck N, Berg U, Caliskan S, Wygoda S, Hohbach-Hohenfellner K, Dusek J, Urasinski T, Arbeiter K, Neuhaus T, Gellermann J, Drozdz D, Fischbach M, Möller K, Wigger M, Peruzzi L, Mehls O, Schaefer F. Strict blood-pressure control and progression of renal failure in children. N Engl J Med. 2009 Oct 22;361(17):1639-50. doi: 10.1056/NEJMoa0902066. PMID: 19846849.
- Furth SL, Pierce C, Hui WF, White CA, Wong CS, Schaefer F, Wühl E, Abraham AG, Warady BA; Chronic Kidney Disease in Children (CKiD); Effect of Strict Blood Pressure Control and ACE Inhibition on the Progression of CRF in Pediatric Patients (ESCAPE) Study Investigators. Estimating Time to ESRD in Children With CKD. Am J Kidney Dis. 2018 Jun;71(6):783-792. doi: 10.1053/j.ajkd.2017.12.011. Epub 2018 Apr
- Erratum in: Am J Kidney Dis. 2019 Jul;74(1):144. doi: 10.1053/j.ajkd.2019.04.010. PMID: 29653769; PMCID: PMC5970998.
- Ho TA, Godefroid N, Gruzon D, Haymann JP, Maréchal C, Wang X, Serra A, Pirson Y, Devuyst O. Autosomal dominant polycystic kidney disease is associated with central and nephrogenic defects in osmoregulation. Kidney Int. 2012 Nov;82(10):1121-9. doi: 10.1038/ki.2012.225. Epub 2012 Jun 20. PMID: 22718190.
- Gimpel C, Avni EF, Breysem L, Burgmaier K, Caroli A, Cetiner M, Haffner D, Hartung EA, Franke D, König J, Liebau MC, Mekahli D, Ong ACM, Pape L, Titieni A, Torra R, Winyard PJD, Schaefer F. Imaging of Kidney Cysts and Cystic Kidney Diseases in Children: An International Working Group Consensus Statement. Radiology. 2019 Mar;290(3):769-782. doi: 10.1148/radiol.2018181243. Epub 2019 Jan 1. PMID: 30599104; PMCID: PMC6394734.
- Nowak KL, You Z, Gitomer B, Brosnahan G, Torres VE, Chapman AB, Perrone RD, Steinman TI, Abebe KZ, Rahbari-Oskoui FF, Yu ASL, Harris PC, Bae KT, Hogan M, Miskulin D, Chonchol M. Overweight and Obesity Are Predictors of Progression in Early Autosomal Dominant Polycystic Kidney Disease. J Am Soc Nephrol. 2018 Feb;29(2):571-578. doi: 10.1681/ASN.2017070819. Epub 2017 Nov 8. PMID: 29118087; PMCID: PMC5791072.
- Nowak KL, Steele C, Gitomer B, Wang W, Ouyang J, Chonchol MB. Overweight and Obesity and Progression of ADPKD. Clin J Am Soc Nephrol. 2021 Jun;16(6):908-915. doi: 10.2215/CJN.16871020. Epub 2021 Jun 11. PMID: 34117082; PMCID: PMC8216617.
- Baker JL, Olsen LW, Sørensen TI. Childhood body-mass index and the risk of coronary heart disease in adulthood. N Engl J Med. 2007 Dec 6;357(23):2329-37. doi: 10.1056/NEJMoa072515. PMID: 18057335; PMCID: PMC3062903.
- Franks PW, Hanson RL, Knowler WC, Sievers ML, Bennett PH, Looker HC. Childhood obesity, other cardiovascular risk factors, and premature death. N Engl J Med. 2010 Feb 11;362(6):485-93. doi: 10.1056/ NEJMoa0904130. PMID: 20147714; PMCID: PMC2958822.
- Dachy A, Decuypere JP, Vennekens R, Jouret F, Mekahli D. Is autosomal dominant polycystic kidney disease an early sweet disease? Pediatr Nephrol. 2022 Sep;37(9):1945-1955. doi: 10.1007/s00467-021-05406-z. Epub 2022 Jan 5. Erratum in: Pediatr Nephrol. 2022 Sep;37(9):2223-2224. doi: 10.1007/s00467-022-05624-z. PMID: 34988697.
- Kovesdy CP, Furth SL, Zoccali C; World Kidney Day Steering Committee. Obesity and kidney disease: hidden consequences of the epidemic. J Nephrol. 2017 Feb;30(1):1-10. doi: 10.1007/s40620-017-0377-y. PMID: 28214961.
- KDOQI Work Group. KDOQI Clinical Practice Guideline for Nutrition in Children with CKD: 2008 update. Executive summary. Am J Kidney Dis. 2009 Mar;53(3 Suppl 2): S11-104. doi: 10.1053/j.ajkd.2008.11.017. PMID: 19231749.
- Watson AR, Harden P, Ferris M, Kerr PG, Mahan J, Ramzy MF. Transition from pediatric to adult renal services: a consensus statement by the International Society of Nephrology (ISN) and the International Pediatric Nephrology Association (IPNA). Pediatr Nephrol. 2011 Oct;26(10):1753-7. doi: 10.1007/s00467-011-1981-z. Epub 2011 Aug 13. PMID: 21842231.
- Watson AR, Harden PN, Ferris ME, Kerr PG, Mahan JD, Ramzy MF; International Society of Nephrology; International Pediatric Nephrology Association. Transition from pediatric to adult renal services: a consensus statement by the International Society of Nephrology (ISN) and the International Pediatric Nephrology Association (IPNA). Kidney Int. 2011 Oct;80(7):704-7. doi: 10.1038/ki.2011.209. Epub 2011 Aug 10. PMID: 21832978.
- Wildes DM, Costigan CS, Kinlough M, Flynn J, Dolan N, Riordan M, Sweeney C, Stack M, Waldron M, Walsh O, Gorman KM, Awan A. Transitional care models in adolescent kidney transplant recipients-a systematic review. Nephrol Dial Transplant. 2023 Jan 23;38(1):49-55. doi: 10.1093/ndt/gfac175. PMID: 35554567.
- Nishi L, Langman C, Ghossein C. A Nephrology Pediatric to Adult Transition Clinic: A Pilot Program. Kidney Med. 2019 Oct 10;1(6):405-406. doi: 10.1016/j.xkme.2019.07.012. PMID: 32734222; PMCID: PMC7380408.
- Müller RU, Benzing T. Cystic Kidney Diseases From the Adult Nephrologist’s Point of View. Front Pediatr. 2018 Mar 22;6:65. doi: 10.3389/fped.2018.00065. PMID: 29623269; PMCID: PMC5875104.
- Mekahli D, Womack H, Dahl NK. Perspectives on Drug Development in Early ADPKD. Clin J Am Soc Nephrol. 2022 Oct;17(10):1555-1558. doi: 10.2215/CJN.05190422. Epub 2022 Aug 23. PMID: 35998975; PMCID: PMC9528262.
- Janssens P, Weydert C, De Rechter S, Wissing KM, Liebau MC, Mekahli D. Expanding the role of vasopressin antagonism in polycystic kidney diseases: From adults to children? Pediatr Nephrol. 2018 Mar;33(3):395-408. doi: 10.1007/s00467-017-3672-x. Epub 2017 Apr 28. PMID: 28455745.
- Schaefer F, Mekahli D, Emma F, Gilbert RD, Bockenhauer D, Cadnapaphornchai MA, Shi L, Dandurand A, Sikes K, Shoaf SE. Tolvaptan use in children and adolescents with autosomal dominant polycystic kidney disease: rationale and design of a two-part, randomized, double-blind, placebo-controlled trial. Eur J Pediatr. 2019 Jul;178(7):1013-1021. doi: 10.1007/s00431-019-03384-x. Epub 2019 May 3. PMID: 31053954; PMCID: PMC6565642.
- Mekahli D, Guay-Woodford LM, Cadnapaphornchai MA, Greenbaum LA, Litwin M, Seeman T, Dandurand A, Shi L, Sikes K, Shoaf SE, Schaefer F. Tolvaptan for Children and Adolescents with Autosomal Dominant Polycystic Kidney Disease: Randomized Controlled Trial. Clin J Am Soc Nephrol. 2023 Jan 1;18(1):36-
- doi: 10.2215/CJN.0000000000000022. PMID: 36719158; PMCID: PMC10101612.
- Nowak KL, Farmer-Bailey H, Wang W, You Z, Steele C, Cadnapaphornchai MA, Klawitter J, Patel N, George D, Jovanovich A, Soranno DE, Gitomer B, Chonchol M. Curcumin Therapy to Treat Vascular Dysfunction in Children and Young Adults with ADPKD: A Randomized Controlled Trial. Clin J Am Soc Nephrol. 2022 Feb;17(2):240-250. doi: 10.2215/CJN.08950621. Epub 2021 Dec 14. Erratum in: Clin J Am Soc Nephrol. 2022 Jun;17(6):877-878. doi: 10.2215/CJN.03710322. PMID: 34907021; PMCID: PMC8823928.
- Cadnapaphornchai MA, George DM, McFann K, Wang W, Gitomer B, Strain JD, Schrier RW. Effect of pravastatin on total kidney volume, left ventricular mass index, and microalbuminuria in pediatric autosomal dominant polycystic kidney disease. Clin J Am Soc Nephrol. 2014 May;9(5):889-96. doi: 10.2215/ CJN.08350813. Epub 2014 Apr 10. PMID: 24721893; PMCID: PMC4011448.
Cómo citar este artículo
Pérez Gómez, María Vanessa, Furlano, Mónica. 2025 Guías KDIGO Internacionales en Español de Poliquistosis Renal Autosómica Dominante. Sociedad Española de Nefrología, Grupo Editorial; 2026. (Monografías de Nefrología al Día). ISBN 978-84-129769-7-7. [citado 2026 sep 14]. Disponible en: https://nefrologiaaldia.org/articulo/2025-guias-kdigo-internacionales-en-espanol-de-poliquistosis-renal-autosomica-dominante/